6 Oxydoréduction, piles et électrolyse
Enseignant·e ? Si vous avez une clé pilote (ou un jeton prof), ouvrez le suivi de votre classe.
Élève ? S’entraîner sur ce chapitre
Une remarque ? Écrivez-nous — coquille, question, suggestion.
Ce que nous savons déjà — Nous savons que les atomes échangent ou partagent des électrons pour former des liaisons chimiques, et que l’électronégativité mesure la tendance d’un atome à les attirer plus ou moins fortement. Nous connaissons les ions — des entités ayant perdu ou gagné des électrons — et nous savons équilibrer une équation chimique en respectant la conservation des atomes.
Ce que ce chapitre construit — Ce chapitre généralise ces échanges d’électrons à un nouveau type de réaction : l’oxydoréduction. Nous apprendrons à attribuer un degré d’oxydation à chaque atome d’un composé, à distinguer l’oxydant du réducteur, et à utiliser la série électrochimique pour prédire si une réaction a lieu spontanément. Nous verrons comment ces réactions se manifestent concrètement — combustion, corrosion des métaux, métallurgie — et comment elles permettent de produire ou de consommer de l’énergie électrique dans les piles et l’électrolyse.
Ce que nous saurons faire — À la fin de ce chapitre, nous serons capables d’équilibrer une réaction rédox complexe par la méthode des demi-réactions, de construire le schéma d’une pile et de calculer sa force électromotrice, et de prévoir les produits d’une électrolyse en calculant la masse ou le volume de substance transformée grâce à la loi de Faraday. Nous comprendrons comment une réaction chimique spontanée peut être convertie en courant électrique — et inversement.
Projet-Balmer Dernière mise à jour : 2026-09-14
Nous savons déjà que…
- L’électronégativité mesure la tendance d’un atome à attirer les électrons d’une liaison vers lui — l’oxygène est plus électronégatif que le soufre, le fluor est le plus électronégatif de tous les éléments.
- Un ion est un atome ou un groupe d’atomes ayant perdu ou gagné un ou plusieurs électrons : le sodium perd un électron pour donner \(\ce{Na+}\), le chlore en gagne un pour donner \(\ce{Cl-}\).
- Équilibrer une équation chimique revient à égaliser le nombre d’atomes de chaque élément de part et d’autre de la flèche, en ajustant les coefficients stœchiométriques.
Ces acquis sont les points d’appui directs de ce chapitre — l’électronégativité et la notion d’ion permettent d’attribuer un degré d’oxydation à chaque atome dès la première sous-section, et l’équilibrage sera repris et complexifié pour les réactions rédox.
Mini-test — vérifions nos acquis avant de continuer :
- Dans la molécule \(\ce{H2O}\), quel atome attire davantage les électrons des liaisons \(\ce{O-H}\) vers lui ? Pourquoi ?
- Quelle est la charge de l’ion formé lorsqu’un atome de magnésium perd deux électrons ?
- Équilibrons l’équation suivante : \(\ce{Fe + O2 -> Fe2O3}\)
Si nous répondons sans hésiter, nous sommes prêts — passons à la Zone 2. Si certaines réponses hésitent, relisons les points ci-dessus avant de continuer.
Projet-Balmer Dernière mise à jour : 2026-09-14
6.1 Le degré d’oxydation
Nous avions vu dans la description de sels et molécules que la lecture de la différence d’électronégativité est mise à disposition pour analyser les liaisons chimiques, qu’elles soient ioniques ou covalentes.
Nous allons reprendre cet outil ici afin de définir l’état d’oxydation dans lequel se trouve tout atome. La différence importante avec notre manière d’utiliser cet outil précédemment est qu’ici, nous ne considérons plus la barrière théorique du \(\Delta\text{EN} \leq 0{,}4\). Nous allons considérer que tout atome partageant une liaison et présentant une différence d’électronégativité, soit gagne, soit perd des électrons.
Formalisation IUPAC : Le nombre d’oxydation (n.o.), ou degré d’oxydation (d.o.), est le nombre de charges électriques élémentaires réelles ou fictives que porte un atome au sein d’une espèce chimique (molécule, radical ou ion). Ce nombre, qui décrit l’état d’oxydation de l’atome, caractérise l’état électronique de l’élément chimique correspondant en considérant la charge réelle (dans le cas d’un ion monoatomique) ou fictive (si cet élément est combiné).
Au niveau particulaire : Dans une liaison entre deux atomes d’électronégativité différente, on attribue fictivement tous les électrons liants à l’atome le plus électronégatif. Si les deux atomes sont identiques, la liaison ne contribue pas — chacun garde ses électrons. Dans un corps simple (\(\ce{O2}\), \(\ce{N2}\), \(\ce{S8}\)), le degré d’oxydation est donc toujours nul.
Conception courante : On pourrait croire que le degré d’oxydation correspond toujours à la charge partielle (delta+ ou delta-) d’un atome dans une substance. Ce n’est pas exact. Dans un composé covalent comme \(\ce{CH4}\), il s’agit d’une charge fictive — calculée en faisant comme si toutes les liaisons étaient ioniques. Le degré d’oxydation applique la même convention aux électrons : l’atome le plus électronégatif les « prend tous » fictivement. Dans la réalité, les électrons ne sont pas entièrement transférés dans une liaison covalente — c’est précisément pourquoi on parle de charge fictive.
Exemple travaillé — \(\ce{SO2}\) :
L’oxygène est plus électronégatif que le soufre. Par la règle 2, chaque \(\ce{O}\) a un d.o. de \(-2\). La somme des d.o. doit être nulle (molécule neutre) :
\[d.o.(S) + 2 \times (-2) = 0 \implies d.o.(S) = +4\]
Le soufre a donc un d.o. de \(+4\) dans \(\ce{SO2}\).
Autrement dit, dans le dioxyde de soufre \(\ce{SO2}\), l’oxygène est plus électronégatif que le soufre. Comme ils sont doublement liés, l’atome de soufre a fictivement perdu deux électrons pour chaque double liaison S=O. Il porte donc au total une charge fictive de \(+4\) et a un nombre d’oxydation de \(+4\) ; chaque oxygène a quant à lui gagné deux électrons et a donc un nombre d’oxydation de \(-2\).
Exemple travaillé — \(\ce{H2S}\) ; \(\ce{SO}\) et \(\ce{SO3}\) :
Remarquez que la somme de tous les nombres d’oxydation d’une molécule ou d’un composé neutre est nécessairement égale à zéro. Dans le cas d’un ion, par contre, cette somme sera égale à la charge de l’ion.
- \(\ce{H2S}\) : H = \(+1\) (règle 3), donc \(2 \times (+1) + d.o.(S) = 0 \implies d.o.(S) = -2\).
- \(\ce{SO}\) : O = \(-2\) (règle 2), donc \(d.o.(S) + (-2) = 0 \implies d.o.(S) = +2\).
- \(\ce{SO3}\) : O = \(-2\) (règle 2), donc \(d.o.(S) + 3 \times (-2) = 0 \implies d.o.(S) = +6\).
Un même élément — ici le soufre — peut donc adopter des degrés d’oxydation très différents selon son environnement chimique.
Exemple travaillé — \(\ce{SO3^{2-}}\) et \(\ce{SO4^{2-}}\) :
Pour \(\ce{SO3^{2-}}\), la somme des d.o. doit être égale à la charge de l’ion (\(-2\)) :
\[d.o.(S) + 3 \times (-2) = -2 \implies d.o.(S) = +4\]
Pour \(\ce{SO4^{2-}}\), même raisonnement :
\[d.o.(S) + 4 \times (-2) = -2 \implies d.o.(S) = +6\]
Vous savez maintenant sur quel principe repose l’attribution d’un degré d’oxydo-réduction pour un atome dans un composé, qu’il soit covalent ou ionique.
Cette charge fictive se calcule, dans le cas des molécules, en considérant que l’élément : - possède tous les électrons des liaisons chimiques établies avec les atomes moins électronégatifs que lui, ce qui se traduit donc pour lui par un gain d’électron(s) ; - ne possède aucun des électrons des liaisons chimiques établies avec les atomes plus électronégatifs que lui, ce qui se traduit par une perte d’électron(s).
En réalité, sauf dans le cas où la différence d’électronégativité entre deux éléments est très importante, les liaisons sont covalentes et présentent un caractère ionique partiel, ce qui signifie qu’il y a un transfert de charge partiel entre les atomes liés.
Si l’électronégativité des deux atomes liés est la même (par exemple, si les atomes liés sont un même élément), alors la liaison ne contribue pas au calcul du n.o. Ainsi, dans un corps simple, un élément est caractérisé par un nombre d’oxydation nul.
Exemple travaillé — \(\ce{O2}\) ; \(\ce{N2}\) et \(\ce{S8}\) :
Ces trois corps simples ont un d.o. nul : \(\ce{O2^{0}}\), \(\ce{N2^{0}}\), \(\ce{S8^{0}}\). Dans chaque cas, les deux atomes liés sont identiques, donc de même électronégativité : aucun électron n’est fictivement attribué à l’un plutôt qu’à l’autre, conformément à la règle 1.
Pour se simplifier la tâche dans la pratique, nous ne dessinons pas les formules développées des molécules mais on utilise un ensemble de règles simples, qui nous évitent de passer par les structures développées et de devoir se référer à une échelle d’électronégativité.
Représentation symbolique : Cinq règles pratiques permettent de calculer le d.o. sans passer par la structure développée :
| Règle | Énoncé | Exemples | Exceptions |
|---|---|---|---|
| 1 | Tout élément libre a un d.o. de 0 | \(\ce{H2}\), \(\ce{O2}\), \(\ce{Mg}\), \(\ce{P4}\) | — |
| 2 | L’oxygène a un d.o. de \(-2\) | \(\ce{H2O}\), \(\ce{MgO}\), \(\ce{SO3}\) | Peroxydes : \(\ce{H2O2}\) (\(-1\)) |
| 3 | L’hydrogène a un d.o. de \(+1\) | \(\ce{H2O}\), \(\ce{CH4}\), \(\ce{HCl}\) | Hydrures métalliques : \(\ce{LiH}\) (\(-1\)) |
| 4 | Métaux des colonnes principales : d.o. = numéro de colonne | \(\ce{NaCl}\) (\(+1\)), \(\ce{CaSO4}\) (\(+2\)), \(\ce{AlF3}\) (\(+3\)) | — |
| 5 | La somme des d.o. d’un groupe est égale à sa charge | \(\ce{H2SO4}\) : somme \(= 0\) ; \(\ce{NO3-}\) : somme \(= -1\) | — |
Exemple travaillé — Glucose (\(\ce{C6H12O6}\)) et acide stéarique (\(\ce{C18H36O2}\)) : Les substances contenant plusieurs carbones sont intéressantes à étudier en détail, car elles nous révèlent qu’à partir d’une formule brute nous n’aurons accès qu’à une moyenne des états d’oxydation des carbones. Ces moyennes peuvent surprendre, mais elles sont absolument explicables lorsque nous regardons la formule développée :
Ces deux molécules ne contiennent qu’un seul type de carbone visible dans la formule brute ; on ne peut donc calculer qu’un d.o. moyen du carbone, pas le d.o. réel de chaque atome de carbone pris individuellement (celui-ci dépend de son environnement exact dans la formule développée).
- Glucose (\(\ce{C6H12O6}\)) : H = \(+1\) (règle 3, \(\times 12 = +12\)) ; O = \(-2\) (règle 2, \(\times 6 = -12\)). La molécule étant neutre :
\[6 \times d.o.(C) + 12 - 12 = 0 \implies d.o.(C) = 0 \ \text{(moyenne)}\]
- Acide stéarique (\(\ce{C18H36O2}\)) : H = \(+1\) (\(\times 36 = +36\)) ; O = \(-2\) (\(\times 2 = -4\)). La molécule étant neutre :
\[18 \times d.o.(C) + 36 - 4 = 0 \implies d.o.(C) = -\frac{32}{18} \approx -1{,}78 \ \text{(moyenne)}\]
Point de vigilance : un d.o. moyen non entier n’est pas une erreur de calcul — il traduit le fait que tous les atomes de carbone de la molécule n’ont pas le même environnement chimique (certains sont liés à plusieurs oxygènes, d’autres seulement à des hydrogènes et d’autres carbones). La formule brute masque cette hétérogénéité ; seule la formule développée donnerait le d.o. réel de chaque carbone.
Les réactions d’oxydo-réduction représentent un vaste ensemble en chimie, au même titre par exemple, que les réactions acide-base ou les réactions de précipitation.
6.1.1 FIN DE SECTION 1 — Exercices de consolidation
- Déterminez le d.o. de chaque élément dans \(\ce{KCl}\), \(\ce{AlF3}\), \(\ce{H2CO3}\), \(\ce{NH3}\), \(\ce{CO2}\), \(\ce{He}\), \(\ce{CCl4}\), \(\ce{CaBr2}\), \(\ce{NaHSO4}\), \(\ce{H2O2}\).1
- Quel est le d.o. du manganèse dans \(\ce{KMnO4}\) ?2
- Quel est le d.o. du chrome dans \(\ce{K2Cr2O7}\) ?3
- Déterminez le d.o. de l’oxygène dans \(\ce{H2O2}\). Pourquoi est-ce une exception à la règle 2 ?4
- Déterminez le d.o. de l’oxygène dans \(\ce{NaClO}\). Connaissez-vous cette substance ? Que pourrait-on dire du comportement de cette substance : plutôt demandeuse d’électrons ou donneuse d’électrons ? Pourquoi ?5
- Déterminez le d.o. de chaque élément dans \(\ce{CaSO4}\), \(\ce{PbSO4}\), \(\ce{MgCO3}\), \(\ce{Fe2(SO4)3}\).6
- Trouvez le degré d’oxydation de chaque élément dans les substances suivantes : \(\ce{AsO4^{3-}}\), \(\ce{S8}\), \(\ce{FeSO4}\), \(\ce{FeO}\), \(\ce{FeCl3}\), \(\ce{H2SO4}\), \(\ce{CaSO4}\), \(\ce{NaHSO4}\), \(\ce{Mg(HSO4)2}\), \(\ce{PbSO4}\), \(\ce{NO3^{-}}\), \(\ce{Cu(NO3)2}\), \(\ce{CuI}\), \(\ce{K2Cr2O7}\), \(\ce{Cl2}\), \(\ce{KMnO4}\), \(\ce{K2MnO4}\), \(\ce{MnO2}\), \(\ce{Mn(NO3)3}\), \(\ce{MnCl2}\), \(\ce{C2H6O}\), \(\ce{C6H6}\).7
6.2 Réaction d’oxydo-réduction : oxydation, réduction et demi-réactions
Une réaction d’oxydoréduction (ou réaction redox) est une transformation chimique caractérisée par un transfert d’électrons entre deux espèces chimiques. S’il y a transfert d’électrons, il y aura donc modification de l’état d’oxydation du donneur d’électrons et modification de l’état d’oxydation de l’accepteur d’électrons.
6.2.1 Réactions d’oxydo-réductions ou non ?
- A - Le carbone brûle dans le dioxygène de l’air pour former le dioxyde de carbone. Cette réaction est représentée par l’équation bilan suivante :
\[\ce{C + O2 -> CO2} \tag{A}\]
Dans l’équation-bilan A :
- Donner le n.o. de chacun des éléments carbone et oxygène dans les réactifs et dans les produits.
- Indiquer l’espèce chimique oxydée et l’espèce réduite.
- Préciser si cette équation-bilan représente une réaction d’oxydoréduction.
- B - Le dioxyde de carbone réagit avec l’eau pour donner l’acide carbonique. L’équation-bilan représentant cette réaction est la suivante :
\[\ce{CO2 + H2O -> H2CO3} \tag{B}\]
Dans l’équation-bilan B :
Donner le n.o. de chacun des éléments : carbone, hydrogène et oxygène, dans les réactifs et dans les produits.
Préciser si cette équation-bilan représente une réaction d’oxydoréduction.
6.2.2 La demi-réaction et son sens de lecture
Toute réaction d’oxydoréduction se décompose en deux demi-réactions : l’une décrit une perte d’électrons (oxydation), l’autre un gain d’électrons (réduction).
Dans la série électrochimique, les demi-réactions sont écrites dans le sens de la réduction (de gauche à droite) :
\[\ce{Cu^{2+} + 2e^{-} -> Cu^{0}}\]
Pour obtenir la demi-réaction d’oxydation, on lit la même équation en sens inverse :
\[\ce{Cu^{0} -> Cu^{2+} + 2e^{-}}\]
Attention : une demi-réaction seule ne peut jamais se produire. Les électrons libérés par l’oxydation doivent obligatoirement être captés par une réduction. Les deux demi-réactions sont toujours couplées.
Formalisation IUPAC :
- Le processus d’oxydation est une perte d’électrons — le d.o. de l’atome qui s’oxyde, l’atome qui donne son ou ses électrons, augmente donc. Nous disons que cet atome est le réducteur ; il deviendra l’oxydé, car il réduit le d.o. d’un autre atome qui reçoit le ou les électrons.
- Le processus de réduction est un gain d’électrons — le d.o. de l’atome qui se réduit, l’atome qui reçoit les électrons, diminue. Nous disons que cet atome est l’oxydant, car il prend les électrons d’un autre atome, et donc l’oxyde ; il deviendra le réduit.
- Le réducteur est l’espèce qui cède des électrons — il subit lui-même une oxydation.
- L’oxydant est l’espèce qui capte des électrons — il subit lui-même une réduction.
Pour nous permettre d’avoir un moyen de nous rappeler ces termes, nous pouvons penser à l’oxygène de l’air, \(\ce{O2}\), d.o. \(= 0\). L’oxygène \(\ce{O2}\) est un oxydant par excellence. Mais attention, nous parlons bien ici de l’oxygène corps pur, le \(\ce{O2}\), en d.o. \(= 0\).
Comment fait-on perdre des électrons à un métal dans la pratique ?
6.2.3 Métal vs non-métal
L’une des possibilités de faire un transfert d’électron entre deux substances est de mettre en présence un corps pur non-métallique et un corps pur métallique : le métal perd un ou plusieurs électrons au profit du non-métal et il y a formation d’une liaison ionique.
Ainsi, lorsqu’un métal a perdu des électrons et que le non-métal les a gagnés, leurs propriétés changent radicalement, comme le montrent les quelques exemples ci-dessous :
Exemple : l’aluminium \(\ce{Al^{0}}\) réagit avec le dibrome \(\ce{Br2}\).
Exemple : le magnésium \(\ce{Mg^{0}}\) réagit avec le dioxygène \(\ce{O2}\).
Exemple : le cuivre métallique \(\ce{Cu^{0}}\) réagit avec l’acide nitrique \(\ce{HNO3}\).
6.2.4 Cation métallique vs non-métal
Nous pouvons aussi voir une réaction d’échange d’électrons entre un corps pur non-métallique et un cation métallique :
Exemple : l’oxyde de fer (III) réagit avec le gaz hydrogène \(\ce{H2}\).
6.2.5 Métal vs cation métallique
Il n’est pas nécessaire d’utiliser un non-métal pour observer des échanges d’électrons:
6.2.5.1 Exemple : \(\ce{Cu^{0}}\) + \(\ce{AgNO3}\) (aq)
Prenons du cuivre à l’état métallique et plongeons-le dans une solution aqueuse de nitrate d’argent, \(\ce{AgNO3}\) (aq).
Dans cet exemple, qui sont les acteurs redox possibles ? Nous avons ici quatre espèces à considérer séparément : \(\ce{Cu^{0}}\), \(\ce{Ag^{+}}\), \(\ce{NO3^{-}}\) et \(\ce{H2O}\). Nous verrons plus loin que \(\ce{NO3^{-}}\) et \(\ce{H2O}\) ne réagissent pas dans cette réaction et ont un statut de spectateur. Il est important de se souvenir que plusieurs substances restent à l’état de spectateurs dans les réactions. - Qui est ainsi le donneur d’électrons — le réducteur ? Le cuivre métallique \(\ce{Cu^{0}}\). - Qui est le preneur d’électrons — l’oxydant ? Le cation argent(I) \(\ce{Ag^{+}}\).
Représentation symbolique — les demi-réactions :
On décompose toute réaction rédox en deux demi-réactions :
\[\ce{Cu^{0} -> Cu^{2+} + 2e^{-}} \quad \text{(oxydation — d.o. : } 0 \to +2\text{)}\] \[\ce{Ag^{+} + e^{-} -> Ag^{0}} \quad \text{(réduction — d.o. : } +1 \to 0\text{)}\]
Ces deux réactions (qu’on appelle des demi-réactions) ne pouvant avoir lieu l’une sans l’autre, on les réunit en une équation globale.
Cependant, dans le cas présent, une petite précaution s’impose: si on ne veut pas voir apparaître des électrons dans l’équation globale (et on ne le veut pas !) il faut ajuster le nombre d’électrons perdus et gagnés:
\[\ce{Cu^{0} + 2Ag^{+} -> Cu^{2+} + 2Ag^{0}}\]
Ceci est une équation ionique, qui ne représente que les espèces qui ont subi une transformation. Bien entendu, il y a aussi en solution les ions \(\ce{NO3^{-}}\), qui assurent la neutralité de l’ensemble, ainsi que l’eau.
Voici l’équation complète avec espèces spectatrices :
\[\ce{Cu^{0} + 2AgNO3 (aq) -> Cu(NO3)2 (aq) + 2Ag^{0}}\]
Observation : l’apparence orangée — « cuivrée » — du cuivre métallique disparaît progressivement au profit d’une apparence argentée. La solution prend quant à elle une teinte bleutée, de plus en plus intense. Nous déduisons que la réaction est en train de se produire, libérant des ions \(\ce{Cu^{2+}}\) (bleus) et produisant de l’argent métallique \(\ce{Ag^{0}}\) sur le métal \(\ce{Cu^{0}}\).
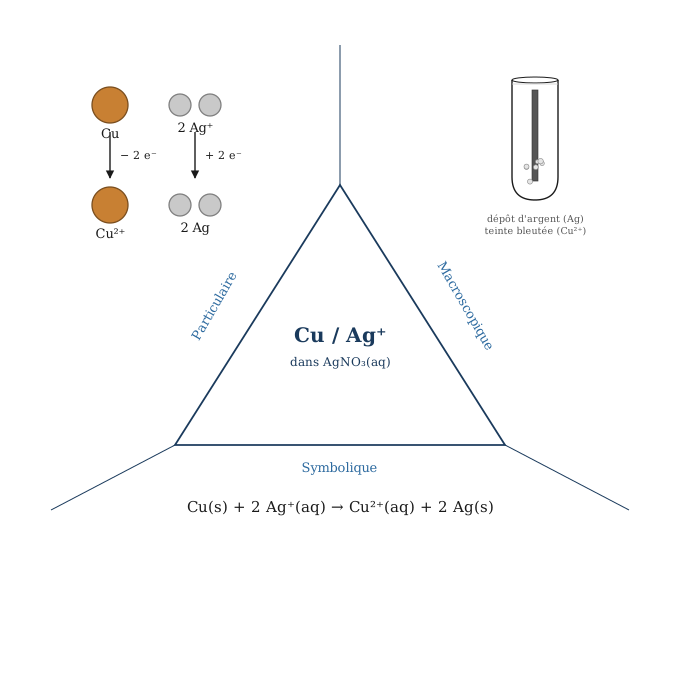
Examinons à nouveau les noms attitrés aux espèces.
Gardons en tête qu’il y a presque une notion de temporalité : le réducteur et l’oxydant sont les acteurs de départ (réactifs, avant la réaction), l’oxydé et le réduit en sont le résultat (produits, après la réaction).
- Dans cette expérience, l’argent \(\ce{Ag^{+}}\) va subir une réduction : il est donc appelé l’oxydant.
- Le cuivre \(\ce{Cu^{0}}\) va agir comme un réducteur : il va donc subir une oxydation.
- Dans cette expérience, le cuivre \(\ce{Cu^{2+}}\) a subi une oxydation : il est appelé l’oxydé.
- L’argent \(\ce{Ag^{0}}\) est donc appelé le réduit.
Conception courante : On pourrait associer « oxydation » au seul contact avec l’oxygène. On comprend ici que l’oxydation est un concept bien général : tout transfert d’électrons constitue une oxydation, que de l’oxygène soit impliqué ou non.
Au niveau particulaire : Lors d’une réaction rédox, des électrons migrent du réducteur vers l’oxydant. Ce transfert modifie les degrés d’oxydation des deux espèces. Le nombre d’électrons perdus est exactement égal au nombre d’électrons gagnés — les électrons ne disparaissent jamais.
6.2.5.2 Exemple travaillé : expérience \(\ce{Zn^{0}}\) dans \(\ce{CuSO4}\) (aq)
Une lame de zinc est plongée dans une solution de sulfate de cuivre \(\ce{CuSO4}\) (aq) (solution bleue, caractéristique du cation \(\ce{Cu^{2+}}\)).
Qui sont les acteurs possibles ? \(\ce{Zn^{0}}\), \(\ce{Cu^{2+}}\), \(\ce{SO4^{2-}}\) et \(\ce{H2O}\). Comme mentionné plus haut, nous affirmons pour l’instant que \(\ce{SO4^{2-}}\) et \(\ce{H2O}\) sont spectateurs. Les deux acteurs principaux sont \(\ce{Zn^{0}}\) et \(\ce{Cu^{2+}}\).
Qui peut donner des électrons — être réducteur ? \(\ce{Zn^{0}}\). Qui peut prendre des électrons — être oxydant ? \(\ce{Cu^{2+}}\).
Demi-réaction d’oxydation : \[\ce{Zn^{0} -> Zn^{2+} + 2e^{-}}\]
Demi-réaction de réduction : \[\ce{Cu^{2+} + 2e^{-} -> Cu^{0}}\]
Équation globale — sans ion spectateur : \[\ce{Zn^{0} + Cu^{2+} -> Zn^{2+} + Cu^{0}}\]
Équation globale — avec espèces spectatrices : \[\ce{Zn^{0} + CuSO4 (aq) -> ZnSO4 (aq) + Cu^{0}}\]
Observation : la couleur bleue de la solution pâlit progressivement, devient plus claire. Le morceau de zinc immergé dans la solution se couvre d’une apparence rougeâtre « cuivrée ». Moins visible, mais nous pouvons conclure que le zinc \(\ce{Zn^{0}}\) métallique se dissout progressivement sous la forme de \(\ce{Zn^{2+}}\) (aq) et que du cuivre rougeâtre se dépose sur la lame. La réaction est favorable !
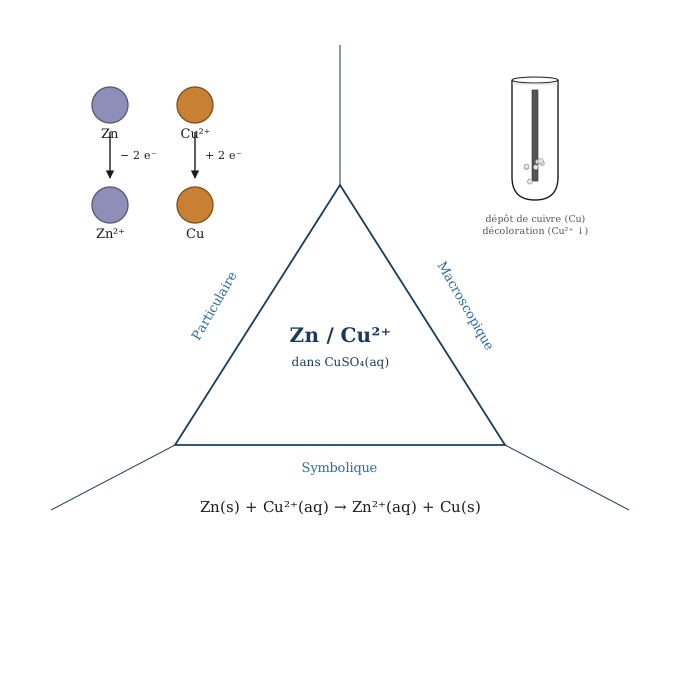
6.2.5.3 Exemple travaillé : expérience \(\ce{Cu^{0}}\) dans \(\ce{ZnSO4}\) (aq)
Une lame de cuivre est plongée dans une solution de sulfate de zinc \(\ce{ZnSO4}\) (aq).
Qui sont les acteurs possibles ? \(\ce{Cu^{0}}\), \(\ce{Zn^{2+}}\), \(\ce{SO4^{2-}}\) et \(\ce{H2O}\). Comme mentionné plus haut, nous continuons à affirmer que \(\ce{SO4^{2-}}\) et \(\ce{H2O}\) sont spectateurs. Les deux acteurs principaux sont \(\ce{Cu^{0}}\) et \(\ce{Zn^{2+}}\).
Qui peut donner des électrons — être réducteur ? \(\ce{Cu^{0}}\). Qui peut prendre des électrons — être oxydant ? \(\ce{Zn^{2+}}\).
Observation : rien ne se passe : la lame de cuivre reste parfaitement intacte, nous ne voyons ni dépôt de \(\ce{Zn^{0}}\) sur sa surface, ni apparition d’une couleur bleue dans la solution (\(\ce{Cu^{2+}}\)).
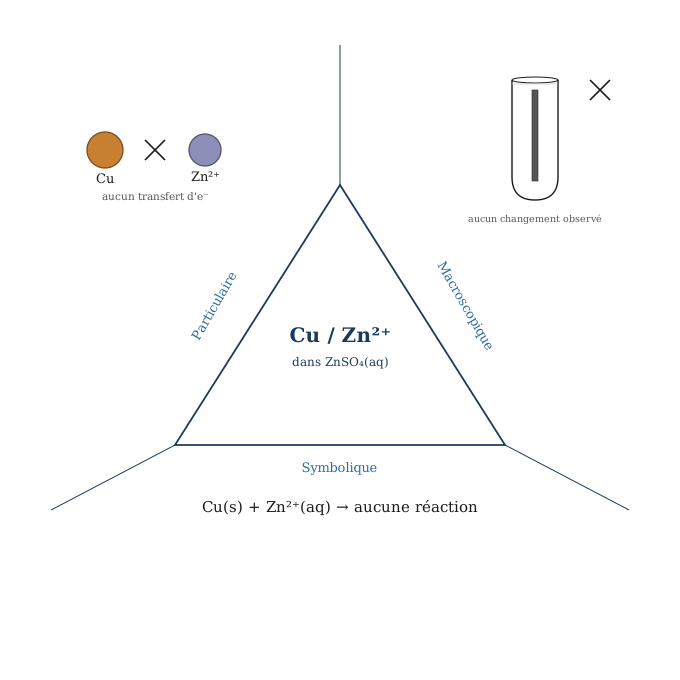
Conclusions : nous constatons que le transfert d’électrons n’est pas symétrique entre \(\ce{Cu^{0}}\) face à \(\ce{Zn^{2+}}\) et \(\ce{Cu^{2+}}\) face à \(\ce{Zn^{0}}\) : seul l’un des deux sens est spontané, ou favorable.
Les réactions qui se passent (ici, dans les expériences 1 et 2), sont dites spontanées.
Avec ses trois expériences réalisées, nous pouvons déjà ébaucher une modeste classification de la tendance des éléments à prendre des électrons.
Introduisons les demi réactions du cuivre, de l’argent et du zinc dans un tableau.
| Tendance à prendre des électrons | Équations de réduction |
| Forte | \[\ce{Ag^{+} + e^{-} -> Ag^{0}}\] |
| Moyenne | \[\ce{Cu^{2+} + 2e^{-} -> Cu^{0}}\] |
| Faible | \[\ce{Zn^{2+} + 2e^{-} -> Zn^{0}}\] |
6.2.5.4 Exemple travaillé : expérience \(\ce{Zn^{0}}\) dans \(\ce{HCl}\) (aq)
Une lame de zinc est plongée dans une solution d’acide chlorhydrique \(\ce{HCl}\) (aq). L’acide chlorhydrique suit le comportement acide dans l’eau, c’est-à-dire que l’acide \(\ce{HCl}\) se sépare en deux suivant la réaction \[\ce{HCl (aq) -> H^{+} (aq) + Cl^{-} (aq)}\] car \(\ce{H^{+}}\) préfère résider sur l’eau : \[\ce{H^{+} (aq) + H2O (l) -> H3O^{+} (aq)}\]
Ceci est traité de manière plus détaillée dans le thème acide-base.
Toutefois, comprenons que mettre un acide dans l’eau produit des \(\ce{H^{+}}\), ou plus précisément des \(\ce{H3O^{+}}\).
Est-ce que \(\ce{H^{+}}\) joue un rôle d’oxydant ou de réducteur ? De réducteur ? Non, impossible, il n’a pas d’électron. D’oxydant ? Oui, il peut capter un électron et aboutir à la formation du gaz hydrogène \(\ce{H2}\) avec un de ses semblables.
Ainsi, qui sont les acteurs possibles dans cette réaction ? \(\ce{Zn^{0}}\), \(\ce{H^{+}}\), \(\ce{Cl^{-}}\) et \(\ce{H2O}\). Comme mentionné plus haut, nous continuons à affirmer que \(\ce{Cl^{-}}\) et \(\ce{H2O}\) sont spectateurs. Les deux acteurs principaux sont \(\ce{Zn^{0}}\) et \(\ce{H^{+}}\).
Qui peut donner des électrons — être réducteur ? \(\ce{Zn^{0}}\). Qui peut prendre des électrons — être oxydant ? \(\ce{H^{+}}\).
Demi-réaction d’oxydation : \[\ce{Zn^{0} -> Zn^{2+} + 2e^{-}}\]
Demi-réaction de réduction : \[\ce{2H^{+} + 2e^{-} -> H2}\]
Équation globale — sans ion spectateur : \[\ce{Zn^{0} + 2H^{+} -> Zn^{2+} + H2}\]
Équation globale — avec espèces spectatrices : \[\ce{Zn^{0} + 2HCl (aq) -> ZnCl2 (aq) + H2}\]
Observation : sur la lame de zinc \(\ce{Zn^{0}}\) apparaissent des bulles de gaz. La production de gaz est évidente. Le gaz peut être récolté dans une éprouvette, et un tison incandescent met en évidence la présence d’hydrogène gazeux. Après quelques instants, le métal zinc a disparu et le gaz cesse d’être produit. La réaction est favorable !
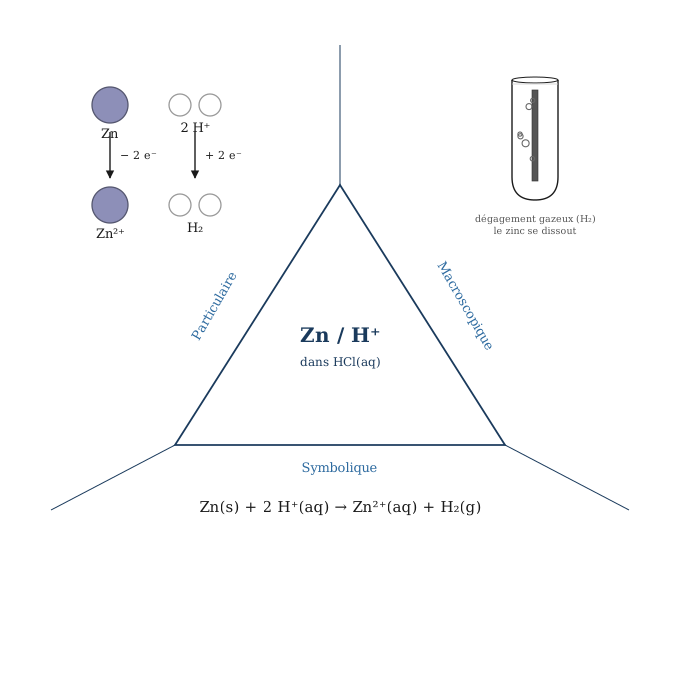
6.2.5.5 Exemple travaillé : expérience \(\ce{Cu^{0}}\) dans \(\ce{HCl}\) (aq)
Une lame de cuivre est finalement plongée dans une solution d’acide chlorhydrique \(\ce{HCl}\) (aq).
Qui sont les acteurs possibles dans cette réaction ? \(\ce{Cu^{0}}\), \(\ce{H^{+}}\), \(\ce{Cl^{-}}\) et \(\ce{H2O}\). Comme mentionné plus haut, nous continuons à affirmer que \(\ce{Cl^{-}}\) et \(\ce{H2O}\) sont spectateurs. Les deux acteurs principaux sont \(\ce{Cu^{0}}\) et \(\ce{H^{+}}\).
Qui peut donner des électrons — être réducteur ? \(\ce{Cu^{0}}\). Qui peut prendre des électrons — être oxydant ? \(\ce{H^{+}}\).
Observation : aucun gaz ne se produit. Le cuivre reste intact — aucune transformation n’est observée. La réaction n’est pas favorable !
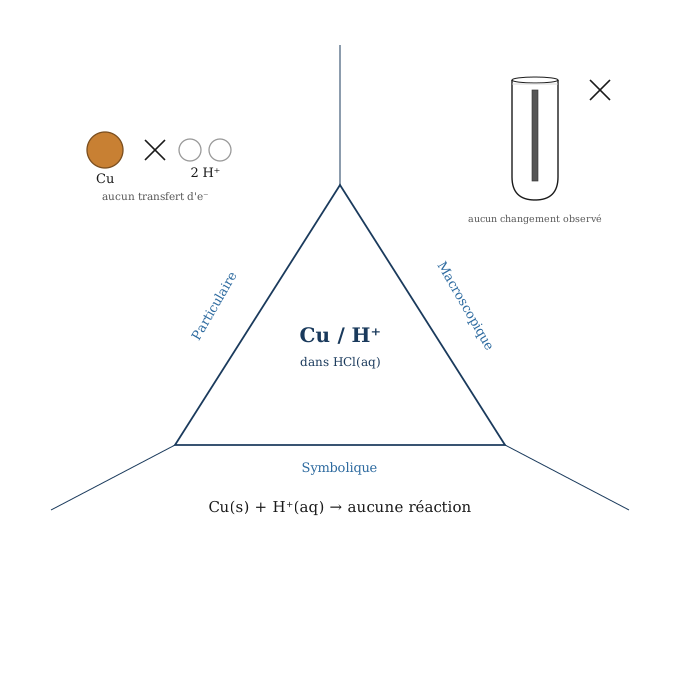
On revient ainsi au tableau ci-dessus et nous pouvons y ajouter une ligne :
| Tendance à prendre des électrons | Équations de réduction |
| Forte | \[\ce{Ag^{+} + e^{-} -> Ag^{0}}\] |
| Moyenne | \[\ce{Cu^{2+} + 2e^{-} -> Cu^{0}}\] |
| \[\ce{2H^{+} + 2e^{-} -> H2}\] | |
| Faible | \[\ce{Zn^{2+} + 2e^{-} -> Zn^{0}}\] |
Ce petit tableau devrait nous permettre de prévoir quelle est la réaction spontanée entre le zinc métallique \(\ce{Zn^{0}}\) et l’ion argent \(\ce{Ag^{+}}\)…
Dans la pratique, on dispose d’une liste plus étoffée, appelée série électrochimique, qui permet de prédire quelle sera la réaction spontanée entre deux espèces sans devoir faire l’expérience pratique.
6.2.6 FIN DE SECTION 2 — Exercices de consolidation
- Dans \(\ce{Fe^0 + 2HCl -> FeCl2 + H2}\), identifiez l’oxydant et le réducteur en justifiant par les d.o.8
- Le magnésium réagit avec le dioxygène : \(\ce{2Mg + O2 -> 2MgO}\). Écrivez les deux demi-réactions.9
- Dans \(\ce{Fe^{3+} + Sn^{2+} -> Fe^{2+} + Sn^{4+}}\), quel élément est oxydé ? Quel élément est réduit ?10
- La réaction \(\ce{CO2 + H2O -> H2CO3}\) est-elle une oxydoréduction ? Justifiez par les d.o.11
6.3 La série électrochimique {#oxydo-reduction-serie-electrochimique} et la spontanéité des réactions redox
Formalisation IUPAC : La série électrochimique est un classement de demi-réactions de réduction, accompagnées de leur potentiel standard de réduction \(E^\circ\) exprimé en volts, mesuré par rapport à l’électrode standard à hydrogène (\(E^\circ = 0{,}00\ \text{V}\) par convention).
Au niveau particulaire : Chaque demi-réaction est réversible. La direction effectivement observée dépend des espèces présentes.
Qu’est que le potentiel de réduction \(E^\circ\) (V) ? Le potentiel électrique standard \(E^\circ\) est une mesure en volts de la tendance d’une espèce chimique à gagner des électrons et à être réduite.
- Plus \(E^\circ\) est élevé : l’espèce est un bon oxydant — elle se réduit facilement.
- Plus \(E^\circ\) est bas : l’espèce est un bon réducteur — elle s’oxyde facilement.
Remarque : \(\ce{H+}\) et \(\ce{H3O+}\) correspondent à la même demi-réaction (\(E^\circ = 0{,}00\ \text{V}\)) — les deux notations sont strictement équivalentes.
6.3.1 Table des potentiels chimiques:
| Oxydant | Réducteur | \(E^\circ\) (V) |
|---|---|---|
| \(\ce{F2 + 2e-}\) | \(\ce{2F-}\) | \(+2{,}87\) |
| \(\ce{S2O8^{2-} + 2e-}\) | \(\ce{2SO4^{2-}}\) | \(+2{,}01\) |
| \(\ce{H2O2 + 2H+ + 2e-}\) | \(\ce{2H2O}\) | \(+1{,}77\) |
| \(\ce{PbO2 + SO4^{2-} + 4H+ + 2e-}\) | \(\ce{PbSO4 + 2H2O}\) | \(+1{,}68\) |
| \(\ce{MnO4^{-} + 8H+ + 5e-}\) | \(\ce{Mn^{2+} + 4H2O}\) | \(+1{,}49\) |
| \(\ce{Au^{3+} + 3e-}\) | \(\ce{Au^0}\) | \(+1{,}42\) |
| \(\ce{Cl2 + 2e-}\) | \(\ce{2Cl-}\) | \(+1{,}36\) |
| \(\ce{Cr2O7^{2-} + 14H+ + 6e-}\) | \(\ce{2Cr^{3+} + 7H2O}\) | \(+1{,}33\) |
| \(\ce{O2 + 4H+ + 4e-}\) | \(\ce{2H2O}\) | \(+1{,}23\) |
| \(\ce{Br2 + 2e-}\) | \(\ce{2Br-}\) | \(+1{,}06\) |
| \(\ce{ClO- + H2O + 2e-}\) | \(\ce{Cl- + 2OH-}\) | \(+0{,}90\) |
| \(\ce{Hg^{2+} + 2e-}\) | \(\ce{Hg^0}\) | \(+0{,}85\) |
| \(\ce{2NO3- + 4H+ + 2e-}\) | \(\ce{2NO2 + 2H2O}\) | \(+0{,}81\) |
| \(\ce{Ag+ + e-}\) | \(\ce{Ag^0}\) | \(+0{,}80\) |
| \(\ce{Fe^{3+} + e-}\) | \(\ce{Fe^{2+}}\) | \(+0{,}77\) |
| \(\ce{O_2 + 2H^+ + 2e^-}\) | \(\ce{H_2O_2}\) | \(+0{,}68\) |
| \(\ce{I2 + 2e-}\) | \(\ce{2I-}\) | \(+0{,}53\) |
| \(\ce{Cu+ + e-}\) | \(\ce{Cu^0}\) | \(+0{,}52\) |
| \(\ce{O2 + 2H2O + 4e-}\) | \(\ce{4OH-}\) | \(+0{,}40\) |
| \(\ce{Cu^{2+} + 2e-}\) | \(\ce{Cu^0}\) | \(+0{,}34\) |
| \(\ce{SO4^{2-} + 4H+ + 2e-}\) | \(\ce{SO2 + 2H2O}\) | \(+0{,}20\) |
| \(\ce{Cu^{2+} + e-}\) | \(\ce{Cu+}\) | \(+0{,}16\) |
| \(\ce{Sn^{4+} + 2e-}\) | \(\ce{Sn^{2+}}\) | \(+0{,}15\) |
| \(\ce{S + 2H+ + 2e-}\) | \(\ce{H2S}\) | \(+0{,}14\) |
| \(\ce{2H3O+ + 2e-}\) | \(\ce{H2 + 2H2O}\) | \(0{,}00\) |
| \(\ce{2H+ + 2e-}\) | \(\ce{H2}\) | \(0{,}00\) |
| \(\ce{Fe^{3+} + 3e-}\) | \(\ce{Fe^0}\) | \(-0{,}04\) |
| \(\ce{Pb^{2+} + 2e-}\) | \(\ce{Pb^0}\) | \(-0{,}13\) |
| \(\ce{Sn^{2+} + 2e-}\) | \(\ce{Sn^0}\) | \(-0{,}14\) |
| \(\ce{Ni^{2+} + 2e-}\) | \(\ce{Ni^0}\) | \(-0{,}23\) |
| \(\ce{PbSO4 + 2e-}\) | \(\ce{Pb^0 + SO4^{2-}}\) | \(-0{,}36\) |
| \(\ce{Fe^{2+} + 2e-}\) | \(\ce{Fe^0}\) | \(-0{,}41\) |
| \(\ce{S + 2e-}\) | \(\ce{S^{2-}}\) | \(-0{,}48\) |
| \(\ce{Cr^{3+} + 3e-}\) | \(\ce{Cr^0}\) | \(-0{,}74\) |
| \(\ce{Zn^{2+} + 2e-}\) | \(\ce{Zn^0}\) | \(-0{,}76\) |
| \(\ce{2H2O + 2e-}\) | \(\ce{H2 + 2OH-}\) | \(-0{,}83\) |
| \(\ce{Mn^{2+} + 2e-}\) | \(\ce{Mn^0}\) | \(-1{,}18\) |
| \(\ce{Al^{3+} + 3e-}\) | \(\ce{Al^0}\) | \(-1{,}70\) |
| \(\ce{Be^{2+} + 2e-}\) | \(\ce{Be^0}\) | \(-1{,}85\) |
| \(\ce{Mg^{2+} + 2e-}\) | \(\ce{Mg^0}\) | \(-2{,}37\) |
| \(\ce{Na+ + e-}\) | \(\ce{Na^0}\) | \(-2{,}71\) |
| \(\ce{Ca^{2+} + 2e-}\) | \(\ce{Ca^0}\) | \(-2{,}76\) |
| \(\ce{K+ + e-}\) | \(\ce{K^0}\) | \(-2{,}92\) |
| \(\ce{Li+ + e-}\) | \(\ce{Li^0}\) | \(-3{,}04\) |
6.3.2 La prédiction de la spontanéité (favorabilité) d’une réaction redox et la règle du gamma
Formalisation IUPAC : Une réaction rédox est spontanée si et seulement si la force électromotrice standard est positive :
\[\Delta V^\circ = E^\circ_{\text{cathode}} - E^\circ_{\text{anode}} > 0\]
où \(E^\circ_{\text{cathode}}\) est le potentiel du couple qui se réduit (l’oxydant) et \(E^\circ_{\text{anode}}\) est le potentiel du couple qui s’oxyde (le réducteur).
Au niveau particulaire : Lors d’un transfert d’électrons spontané, les électrons quittent le réducteur — dont le couple possède le \(E^\circ\) le plus bas — pour rejoindre l’oxydant — dont le couple possède le \(E^\circ\) le plus élevé. Ce mouvement est thermodynamiquement favorable : il correspond à une diminution de l’énergie libre du système. Si le sens est inversé, le transfert ne se produit pas spontanément.
La règle du gamma
La règle du gamma est un moyen visuelle d’utiliser la table des potentiels. Elle fait dessiner un gamma entre les réactifs d’une réaction. Si le gamma se dessine en partant de la partie gauche et haute et descends vers la partie droite et basse, alors la réaction est spontanée - ou favorable.
Représentation symbolique — la règle du gamma :
On repère les deux couples sur la série électrochimique et on relie graphiquement l’oxydant (haut) au réducteur (bas) par un trait en forme de \(\gamma\) :
\[\text{Ox}_1 \text{ (haut)} + \text{Red}_2 \text{ (bas)} \longrightarrow \text{Red}_1 + \text{Ox}_2 \quad \text{(spontané)}\]
Exemple travaillé — entre \(\ce{Zn}\) et \(\ce{H3O+}\) :
- \(E^\circ(\ce{Zn^{2+}/Zn}) = -0{,}76\ \text{V}\) → Zn est le réducteur (anode)
- \(E^\circ(\ce{2H+/H2}) = 0{,}00\ \text{V}\) → \(\ce{H3O+}\) est l’oxydant (cathode)
\[\Delta V^\circ = 0{,}00 - (-0{,}76) = +0{,}76\ \text{V} > 0 \quad \text{spontané}\]
\[\ce{Zn^0 + 2H3O+ -> Zn^{2+} + H2 + 2H2O}\]
Exemple travaillé — entre \(\ce{Cu}\) et \(\ce{H+}\) :
\[\Delta V^\circ = 0{,}00 - 0{,}34 = -0{,}34\ \text{V} < 0 \quad \text{non spontané}\]
Le cuivre ne réagit pas avec un acide dilué.
Attention : La règle du gamma n’est pas une loi universelle indépendante du format de la série utilisée. Son application graphique dépends du choix éditorial. Certaines éditions de la série électrochimique présentent les potentiels en ordre inverse (meilleurs réducteurs en haut). Dans ce cas, la règle du gamma s’applique en miroir. Vérifiez toujours l’orientation de la série fournie avant d’appliquer la règle graphique.
La règle du gamma - lorsqu’elle est adaptée - permet de prédire si la réaction entre deux couples est spontanée - ainsi si la réaction rédox a une force électromotrice standard est positive.
- Si la règle du gamma n’est pas respectée, la réaction n’est pas spontanée — elle nécessiterait un apport d’énergie extérieure (ce sera précisément le principe de l’électrolyse, étudiée plus loin dans ce chapitre).
Quelques observations sur la table des potentiels
Regardons quelques informations étonnantes que cette table nous révèle: - Nous désirons réduire un ion \(\ce{K+}\). Quel élément pourrait-il le faire de manière spontanée? D’après la série électrochimique, un seul, le Li. - Nous désirons oxyder le fluorure \(\ce{F-}\). Que pouvons-nous utiliser? D’après la table, aucun. - Nous utilisons de l’aluminium \(\ce{Al^0}\) en cuisine. Pourquoi la table nous raconte une histoire étonnante? L’aluminium est un très bon réducteur. D’après la table, il est même censé se faire oxyder par l’eau pure et transformer l’eau en gaz hydrogène. Pourquoi cela ne se passe pas? Car l’aluminium \(\ce{Al^0}\) a toujours une couche d’alumine, \(\ce{Al2O3}\), formée spontanément lorsqu’il est confronté à l’oxygène de l’air. L’alumine est un oxyde qui n’est pas poreux, plutôt élastique, imperméable et qui protège très bien l’aluminium métallique des attaques oxydatives. - Nous mélangeons du peroxyde d’hydrogène \(\ce{H2O2}\) et de l’acide. Nous observons un gaz. Quel est-il? Le \(\ce{H2O2}\) s’oxyde et se réduit lui-même. C’est une dismutation. Des analyses avec des isotopes de l’oxygène (\(\ce{^{18}O}\)) prouvent que le dioxygène gazeux (\(\ce{O2}\)) produit provient entièrement du \(\ce{H2O2}\). L’eau du solvant ne participe pas à la réaction. - Nous utilisons un sel de Fe(III), le chlorure de fer(III) \(\ce{FeCl3}\) par exemple. Nous y plongeons un clou. Y a-t-il une réaction? Oui, le \(\ce{Fe^0}\) métallique se fait oxyder par le \(\ce{Fe^{3+}}\) et tous deux se transforment en \(\ce{Fe^{2+}}\).
6.3.3 Le meilleur oxydant réagit avec le meilleur réducteur
Lorsque plusieurs oxydants et plusieurs réducteurs sont dans la même solution, qui réagit avec qui?
Une règle simple à appliquer est: le meilleur réducteur (potentiel le plus bas) réagit favorablement avec le meilleur oxydant (potentiel le plus élevé).
Exemple : reprenons un mélange que nous avons rencontré au début du chapitre. Nous immergeons une lame de \(\ce{Zn^0}\) dans une solution de \(\ce{CuSO4}\) (aq)
Espèces à considérer? \(\ce{Zn^0}\), \(\ce{Cu^{2+}}\), \(\ce{SO4^{2-}}\) et \(\ce{H2O}\)
Cela représente dans notre table des potentiels 5 demi-équations:
\(\ce{O2 + 4H+ + 4e-}\) | \(\ce{2H2O}\) | \(+1{,}23\) |
\(\ce{Cu^{2+} + 2e-}\) | \(\ce{Cu^0}\) | \(+0{,}34\) |
\(\ce{Cu^{2+} + e-}\) | \(\ce{Cu+}\) | \(+0{,}16\) |
\(\ce{Zn^{2+} + 2e-}\) | \(\ce{Zn^0}\) | \(-0{,}76\) |
\(\ce{2H2O + 2e-}\) | \(\ce{H2 + 2OH-}\) | \(-0{,}83\) |
Parmi ces 5 équations: - quelle est l’espèce qui suit la voie de réduction avec le plus grand potentiel: | \(\ce{Cu^{2+} + 2e-}\) | \(\ce{Cu^0}\) | \(+0{,}34\) | - quelle est l’espèce qui suit la voie d’oxydation avec le plus petit potentiel: | \(\ce{Zn^{2+} + 2e-}\) | \(\ce{Zn^0}\) | \(-0{,}76\) |
Ceci explique pourquoi nous avons considéré plus haut que le \(\ce{SO4^{2-}}\) (voie oxydative très peu favorable) et le \(\ce{H2O}\) (voie réductive très peu favorable) avaient le statut de spectateurs.
Ainsi, ici: - \(\ce{Zn^{0}}\) est le meilleur réducteur — il s’oxyde. - \(\ce{Cu^{2+}}\) est le meilleur oxydant — il se réduit. - La réaction spontanée est donc :
\[\ce{Zn^{0} + Cu^{2+} -> Zn^{2+} + Cu^{0}}\]
6.3.4 FIN DE SECTION 3 — Exercices de consolidation
- Dans la série, quel métal est le meilleur réducteur parmi \(\ce{Fe}\), \(\ce{Zn}\), \(\ce{Cu}\) et \(\ce{Ag}\) ?12
- Le cuivre peut-il réagir avec une solution d’acide chlorhydrique ? Justifiez par les potentiels.13
- Le zinc réagit-il avec une solution de \(\ce{AgNO3}\) ?14
- Classez les oxydants suivants du plus faible au plus fort : \(\ce{Fe^{2+}}\), \(\ce{Cl2}\), \(\ce{Cu^{2+}}\), \(\ce{H+}\).15
- La réaction entre \(\ce{Fe^0}\) et \(\ce{Cu^{2+}}\) est-elle spontanée ? Calculez \(\Delta V^\circ\).16
- La réaction entre \(\ce{Mg^{2+}}\) et \(\ce{Zn^0}\) est-elle spontanée ? Justifiez.17
- Entre \(\ce{F2}\) et \(\ce{Ag^0}\), prédisez la spontanéité et écrivez l’équation globale si la réaction a lieu.18
- Peut-on stocker une solution de \(\ce{CuSO4}\) dans un récipient en zinc ? Justifiez.19
- Expliquez pourquoi le cuivre résiste à \(\ce{HCl}\) mais réagit avec \(\ce{HNO3}\) concentré (\(E^\circ(\ce{NO3-/NO}) = +0{,}96\ \text{V}\)).[^20]
- En utilisant la série électrochimique, prédisez si la réaction rédox entre \(\ce{Al}\) et \(\ce{Cl2}\) a lieu (spontanée). Si oui, écrivez la réaction globale.[^21]
- Entre \(\ce{PbSO4}\) et \(\ce{Br^{-}}\), la réaction a-t-elle lieu spontanément ?[^22]
- Entre \(\ce{Na}\) et \(\ce{H2O}\), la réaction a-t-elle lieu spontanément ? Si oui, écrivez la réaction globale.[^23]
- Entre \(\ce{Cl2}\) et \(\ce{Sn^{2+}}\), la réaction a-t-elle lieu spontanément ? Si oui, écrivez la réaction globale.[^24]
- Entre \(\ce{Cr^{3+}}\) et \(\ce{Zn}\), la réaction a-t-elle lieu spontanément ? Si oui, écrivez la réaction globale.[^25]
- Donnez le sens spontané et calculez \(\Delta V^\circ\) pour la pile utilisant les espèces \(\ce{S^{2-}}\), \(\ce{Pb^{2+}}\), \(\ce{S}\) et \(\ce{Pb}\).[^26]
- Donnez le sens spontané et calculez \(\Delta V^\circ\) pour la pile utilisant les espèces \(\ce{Hg}\), \(\ce{Cl2}\), \(\ce{Hg^{2+}}\) et \(\ce{Cl^{-}}\).[^27]
- Donnez le sens spontané et calculez \(\Delta V^\circ\) pour la pile utilisant les couples \(\ce{Ni^{2+}/Ni}\) et \(\ce{H2O2 + 2H+/2H2O}\).[^28]
- Donnez le sens spontané et calculez \(\Delta V^\circ\) pour la pile utilisant les couples \(\ce{Mn^{2+}/Mn}\) et \(\ce{H^{+}/H2}\).[^29]
- [^20]: \(E^\circ(\ce{H+/H2}) = 0{,}00\ \text{V} < +0{,}34\ \text{V}\)
- \(\ce{HCl}\) ne peut pas oxyder Cu. \(E^\circ(\ce{NO3-/NO}) = +0{,}96\ \text{V} > +0{,}34\ \text{V}\) : \(\ce{HNO3}\) peut oxyder Cu. [^21]: Spontané. \(E^\circ(\ce{Cl2/Cl-}) = +1{,}36\ \text{V} > E^\circ(\ce{Al^{3+}/Al}) = -1{,}70\ \text{V}\). \(\ce{2Al + 3Cl2 -> 2AlCl3}\). [^22]: Non spontané. \(E^\circ(\ce{PbSO4/Pb}) = -0{,}36\ \text{V} < E^\circ(\ce{Br2/Br-}) = +1{,}06\ \text{V}\) : \(\ce{PbSO4}\) n’est pas assez oxydant pour être réduit par \(\ce{Br^{-}}\). [^23]: Spontané. \(E^\circ(\ce{2H2O/H2}) = -0{,}83\ \text{V} > E^\circ(\ce{Na+/Na}) = -2{,}71\ \text{V}\). \(\ce{2Na + 2H2O -> 2Na+ + H2 + 2OH-}\). [^24]: Spontané. \(E^\circ(\ce{Cl2/Cl-}) = +1{,}36\ \text{V} > E^\circ(\ce{Sn^{4+}/Sn^{2+}}) = +0{,}15\ \text{V}\). \(\ce{Cl2 + Sn^{2+} -> 2Cl- + Sn^{4+}}\). [^25]: Spontané (de justesse). \(E^\circ(\ce{Cr^{3+}/Cr}) = -0{,}74\ \text{V} > E^\circ(\ce{Zn^{2+}/Zn}) = -0{,}76\ \text{V}\). \(\ce{2Cr^{3+} + 3Zn -> 2Cr + 3Zn^{2+}}\). [^26]: \(E^\circ(\ce{Pb^{2+}/Pb}) = -0{,}13\ \text{V} > E^\circ(\ce{S/S^{2-}}) = -0{,}48\ \text{V}\) : \(\ce{Pb^{2+}}\) se réduit, \(\ce{S^{2-}}\) s’oxyde. \(\ce{Pb^{2+} + S^{2-} -> Pb + S}\), \(\Delta V^\circ = -0{,}13 - (-0{,}48) = +0{,}35\ \text{V}\). [^27]: \(E^\circ(\ce{Cl2/Cl-}) = +1{,}36\ \text{V} > E^\circ(\ce{Hg^{2+}/Hg}) = +0{,}85\ \text{V}\) : \(\ce{Cl2}\) se réduit, \(\ce{Hg}\) s’oxyde. \(\ce{Hg + Cl2 -> Hg^{2+} + 2Cl-}\), \(\Delta V^\circ = 1{,}36 - 0{,}85 = +0{,}51\ \text{V}\). [^28]: \(E^\circ(\ce{H2O2 + 2H+/2H2O}) = +1{,}77\ \text{V} > E^\circ(\ce{Ni^{2+}/Ni}) = -0{,}23\ \text{V}\) : \(\ce{H2O2}\) se réduit, \(\ce{Ni}\) s’oxyde. \(\ce{Ni + H2O2 + 2H+ -> Ni^{2+} + 2H2O}\) (sens inverse de l’écriture de l’équilibre), \(\Delta V^\circ = 1{,}77 - (-0{,}23) = +2{,}00\ \text{V}\). [^29]: \(E^\circ(\ce{H+/H2}) = 0{,}00\ \text{V} > E^\circ(\ce{Mn^{2+}/Mn}) = -1{,}18\ \text{V}\) : \(\ce{H+}\) se réduit, \(\ce{Mn}\) s’oxyde. \(\ce{Mn + 2H+ -> Mn^{2+} + H2}\), \(\Delta V^\circ = 0{,}00 - (-1{,}18) = +1{,}18\ \text{V}\).
6.4 Équilibrage des réactions rédox
Le processus est assez classique: lors d’une réaction chimique, vous détectez des réactifs réagissant ensemble et en observez des produits. Vous avez donc accès aux espèces chimiques. Vous désirez en former une équation équilibrée.
On pourrait imaginer que trouver les coefficients stœchiométriques pour équilibrer une réaction rédox peut se faire facilement par « tâtonnement » - en ajustant les atomes.
Les réactions rédox exigent souvent une étape supplémentaire : égaliser les électrons échangés avant d’équilibrer les atomes restants. Sans cette étape, l’équation est fausse même si les atomes semblent équilibrés. Le but dans l’équilibrage d’une réaction rédox est de faire apparaître les échanges d’électrons entre réducteur et oxydant.
Lorsque les équations sont compliquées, il arrive que l’observation des échanges d’électrons facilite l’équilibrage. Ce sera l’une des retombées de notre étude.
Exemple: Lorsque l’on verse une solution violette de permanganate de potassium \(\ce{KMnO4}\) (couleur violette) dans une solution d’acide chlorhydrique \(\ce{HCl}\) et d’acide sulfurique \(\ce{H2SO4}\), la solution se décolore et un gaz jaune-verdâtre de dichlore \(\ce{Cl2}\) se dégage. Ce changement observable — disparition de la couleur violette, apparition d’un gaz \(\ce{Cl2}\) d’odeur caractéristique — signale un transfert d’électrons. Ainsi comme réactif, vous mélangez du \(\ce{KMnO4}\) (aq), du \(\ce{HCl}\) (aq) et du \(\ce{H2SO4}\) (aq), les produits de la réaction seront du \(\ce{K+}\) (spectateur), \(\ce{SO4^{2-}}\) (aq) (spectateur), du \(\ce{Mn^{2+}}\)(aq)(incolore et donc produit de l’oxydation du \(\ce{MnO4-}\)), du \(\ce{Cl2}\)(g) (gaz d’odeur chloré) et du \(\ce{H2O}\) (l). L’équilibrage correct de cette réaction rédox est indispensable pour calculer les quantités de matière mises en jeu. On vous demande d’en écrire une équation:
… KMnO4 (aq)+ …. HCl (aq) + …. H2SO4 (aq) flèche … K2SO4 (aq) + …. MnSO4 (aq) + … Cl2 (g) + …. H2O (l)
Au niveau particulaire : Le principe fondamental est la conservation des électrons : chaque électron perdu par le réducteur est capté par l’oxydant. Si ce bilan n’est pas respecté, l’équation viole la conservation de la charge.
Méthode des demi-réactions en quatre étapes :
- D.O. Attribuer les d.o. à chaque élément — repérer ceux qui changent.
- Nombre d’électron par atome. Identifier le nombre d’électron perdu par l’atome qui subit une oxydation (atome réducteur). Identifier le nombre d’électron gagné par l’atome qui subit une réduction (atome oxydant).
- Nombre d’électron par espèce. Identifier le nombre d’électron qui vont être perdu par l’espèce qui subit une oxydation (espèce réductrice). Identifier le nombre d’électron qui vont être gagné par la substance qui subit une réduction (espèce oxydante). Identifier le nombre d’électron qui a été perdu par la substance qui a subi une oxydation (espèce oxydée). Identifier le nombre d’électron qui a été gagné par la substance qui a subi une réduction (espèce réduite). - ces 4 opérations nécessitent de multiplier un nombre d’électron par atome (étape 2) par un nombre d’atome dans l’espèce considérée.
- Nombre d’électron échangé minimum. Trouver le plus petit multiple commun entre les nombres d’électrons par espèce les plus grands dans les processus de réduction et d’oxydation.
- Deux premiers coefficients stœchiométriques. Trouver les coefficients stœchiométriques devant les espèces pour que les plus petits multiples communs soient respectés
- Équilibrer les espèces restantes par tâtonnement.
Exemple travaillé — \(\ce{KMnO4 + HCl + H2SO4 -> K2SO4 + MnSO4 + Cl2 + H2O}\)
Étape 1 — d.o. : - Mn dans \(\ce{MnO4-}\) : +7 - Mn dans \(\ce{Mn^{2+}}\): +2 - Cl dans \(\ce{HCl}\): -1 - Cl dans \(\ce{Cl2}\): 0
Nous concluons que - le manganèse est l’oxydant - le chlore est le réducteur
Étape 2 — nombre d’électron par atome: - Mn : \(+7 \to +2\) : gain de 5 électrons → réduction - Cl : \(-1 \to 0\) : perte de 1 électron → oxydation
Étape 3 — nombre d’électron par espèce : - nombre d’électron qui vont être gagné par l’espèce qui subit une réduction (espèce oxydante): espèce \(\ce{MnO4-}\) donc un manganèse par espèce. - L’espèce \(\ce{MnO4-}\) nécessite 5 électrons. - nombre d’électron qui vont être perdu par l’espèce qui subit une oxydation (espèce réductrice): espèce \(\ce{HCl}\) donc un chlore par espèce. - Le \(\ce{HCl}\) libère 1 électron. - nombre d’électron qui ont été gagné par l’espèce qui a subit une réduction (espèce réduite): espèce \(\ce{Mn^{2+}}\) donc un manganèse par espèce. - L’espèce \(\ce{Mn^{2+}}\) aura consommé 5 électrons. - - nombre d’électron qui vont être perdu par l’espèce qui subit une oxydation (espèce réductrice): espèce \(\ce{Cl2}\) donc deux chlores par espèce. - Le \(\ce{Cl2}\) aura libéré 2 électrons.
Étape 4 — Nombre d’électron échangé minimum l’espèce consommant ou ayant consommé le plus d’électron: 5 électrons l’espèce libérant ou ayant libéré le plus d’électron: 2 électrons plus petit multiple commun entre 5 et 2: 10 électrons échangés
Étape 5 — Deux premiers coefficients stœchiométriques : Les étapes précédentes nous permettent de trouver les deux premiers coefficients stœchiométriques: - le coefficient devant l’espèce \(\ce{MnO4-}\) doit être 2 car 5x2 = 10 - le coefficient devant l’espèce \(\ce{Cl2}\) doit être 5 car 2 x 5 = 10 \[\ce{2MnO4- + ...H+ + ...Cl- -> ...Mn^{2+} + 5Cl2 + ...H2O}\]
Étape 6 — équation ionique globale : Équilibrer les espèces restantes par tâtonnement. \[\ce{2MnO4- + 16H+ + 10Cl- -> 2Mn^{2+} + 5Cl2 + 8H2O}\]
6.4.1 FIN DE SECTION 4 — Exercices de consolidation
Équilibrez les équations d’oxydoréduction ci-dessous en faisant apparaître clairement les échanges d’électrons et les nombres d’oxydation. Pour chacune, indiquez quel est le réducteur.
- \(\ce{Cu^{2+} + Sn^{2+} -> Cu^{+} + Sn^{4+}}\)
Réducteur : ______________________
- \(\ce{SO2 + H2O2 -> H2SO4}\)
Réducteur : ______________________
- \(\ce{C + H2SO4 -> CO2 + SO2 + H2O}\)
Réducteur : ______________________
- \(\ce{PbS + H2O2 -> PbSO4 + H2O}\)
Réducteur : ______________________
- \(\ce{KMnO4 + FeSO4 + H2SO4 -> K2SO4 + MnSO4 + Fe2(SO4)3 + H2O}\)
Réducteur : ______________________
- \(\ce{K2Cr2O7 + KI + H2SO4 -> Cr2(SO4)3 + I2 + K2SO4 + H2O}\)
Réducteur : ______________________
- \(\ce{Br- + NO2- + H+ -> Br2 + NO + H2O}\)
Réducteur : ______________________
- Équilibrez : \(\ce{Fe^{3+} + Sn^{2+} -> Fe^{2+} + Sn^{4+}}\)20
- Équilibrez : \(\ce{H2S + HNO3 -> NO + S + H2O}\)21
- Équilibrez : \(\ce{H2S + HCl + K2Cr2O7 -> KCl + CrCl3 + H2O + S}\)22
- Équilibrez : \(\ce{I- + NO2- + H+ -> I2 + NO + H2O}\)23
- Équilibrez : \(\ce{Na + Al2O3 -> Al + Na2O}\)24
- Équilibrez : \(\ce{NH3 + O2 -> NO + H2O}\)25
- Équilibrez (dismutation) : \(\ce{KClO3 -> KClO4 + KCl}\)26
- Équilibrez (comproportionation) : \(\ce{HIO3 + HI -> I2 + H2O}\)27
- Équilibrez (comproportionation) : \(\ce{Mn^{2+} + MnO4- + H2O -> MnO2 + H+}\)28
- Équilibrez : \(\ce{Bi2O3 + NaOH + NaOCl -> NaBiO3 + NaCl + H2O}\)29
- Équilibrez : \(\ce{KBr + H2SO4 -> K2SO4 + Br2 + H2O + SO2}\)30
- Équilibrez : \(\ce{SO2 + VO3- + H+ -> VO^{2+} + SO4^{2-} + H2O}\)31
- Équilibrez : \(\ce{K2Cr2O7 + HCl -> KCl + CrCl3 + H2O + Cl2}\)32
- Équilibrez : \(\ce{KClO3 + P + H2SO4 + H2O -> H3PO4 + K2SO4 + Cl2}\)33
- Équilibrez : \(\ce{KMnO4 + HCl + H2SO4 -> MnSO4 + K2SO4 + H2O + Cl2}\)34
- Équilibrez : \(\ce{SO2 + MnO4- + H2O -> Mn^{2+} + SO4^{2-} + H+}\)35
- Équilibrez : \(\ce{Cr2O3 + Na2CO3 + KNO3 -> Na2CrO4 + CO2 + KNO2}\)36
- Équilibrez : \(\ce{AsO3^{3-} + Cr2O7^{2-} + H+ -> AsO4^{3-} + Cr^{3+} + H2O}\)37
- Équilibrez : \(\ce{Ca3(PO4)2 + SiO2 + C -> CaSiO3 + CO + P4}\)38
- Équilibrez : \(\ce{HgS + HCl + HNO3 -> H2HgCl4 + NO + H2O + S}\)39
- Équilibrez : \(\ce{Zn + NaNO3 + NaOH -> Na2ZnO2 + NH3 + H2O}\)40
- Cette réaction est-elle une réaction rédox ? \(\ce{CuCl2 + H3O+ + NO3- -> Cu(NO3)2 + HCl + H2O}\). Justifiez à l’aide des degrés d’oxydation.41
6.5 La combustion complète et partielle
La combustion nécessite un combustible (la matière qui brûle), un comburant et de l’énergie, au départ, pour démarrer.
La combustion est une réaction d’oxydoréduction : - le combustible est un réservoir d’électrons - le réducteur - le dioxygène est l’oxydant. - l’énergie initiale sert à initier la réaction. La réaction se déroule avec des réactifs à l’état vapeur. Il faut ainsi offrir une source de chaleur pour que le combustible soit attaquable par le comburant.
Supprimer l’un des trois éléments du triangle du feu — combustible, comburant, énergie d’amorçage — arrête immédiatement la combustion.
6.5.1 Les combustibles
Les combustibles sont des réservoirs d’électrons, des réducteurs en puissance. Ils sont majoritairement des hydrocarbures obtenus par distillation fractionnée du pétrole : des substances organiques formées uniquement d’atomes de C et de H.
Parmi ceux utilisés couramment dans notre vie quotidienne :
- Le gaz naturel (\(\ce{CH4}\)), souvent appelé « gaz de ville ». Il alimente les cuisinières et les chaudières à gaz. (Précision : historiquement, le « gaz de ville » désignait un gaz manufacturé à partir de houille — mélange de \(\ce{H2}\), CO, \(\ce{CH4}\). Aujourd’hui, le réseau suisse distribue du gaz naturel, essentiellement du méthane.)
- L’essence : mélange complexe d’hydrocarbures (alcanes, C5 à C12 environ). On la représente souvent, pour les calculs, par sa molécule de référence, l’octane : \(\ce{C8H18}\). Utilisée dans les moteurs à combustion interne (allumage commandé) de l’industrie automobile.
- Le mazout : mélange d’hydrocarbures à chaînes plus longues (typiquement C14 à C20). On le représente par une formule moyenne telle que \(\ce{C16H34}\) (hexadécane) ou \(\ce{C19H40}\) (nonadécane), selon les sources.
- La cire de bougie : la plupart des bougies du commerce sont en paraffine, un mélange d’alcanes solides à température ambiante (formule moyenne de l’ordre de \(\ce{C25H52}\)). Les bougies dites « stéariques » (traditionnelles) sont, elles, fabriquées à partir d’acide stéarique, \(\ce{CH3(CH2)16COOH}\) soit \(\ce{C18H36O2}\) — ce n’est alors plus un hydrocarbure pur, puisque la molécule contient aussi de l’oxygène.
D’autres combustibles courants ne contiennent que du carbone — c’est le cas, en première approximation, du charbon — ou, en plus du carbone et de l’hydrogène, de l’oxygène, comme l’éthanol (\(\ce{C2H6O}\)) ou l’acide stéarique vu ci-dessus.
Il existe aussi des combustibles contenant d’autres non-métaux, comme le soufre ou l’azote :
- Soufre : le charbon contient naturellement des composés soufrés (par exemple la pyrite, \(\ce{FeS2}\)), tout comme le mazout ou le diesel non désulfurés. Leur combustion produit du dioxyde de soufre (\(\ce{SO2}\)), responsable des pluies acides.
- Azote : l’ammoniac (\(\ce{NH3}\)), étudié comme carburant « décarboné » pour le transport maritime, et l’hydrazine (\(\ce{N2H4}\)), utilisée comme ergol pour la propulsion spatiale.
6.5.2 Les comburants
Le comburant est la substance qui permet la combustion en réagissant avec le combustible : c’est l’oxydant de la réaction (il est réduit, tandis que le combustible — le réducteur — est oxydé).
Le comburant de loin le plus courant est le dioxygène (\(\ce{O2}\)), apporté par l’air ambiant (l’air contient environ 21 % de \(\ce{O2}\) et 78 % de diazote \(\ce{N2}\), qui ne participe pas à la réaction). C’est ce dioxygène de l’air qui permet aussi bien les combustions domestiques (chaudière, cuisinière, bougie, feu de bois) que les moteurs à combustion interne.
On dit souvent, par raccourci de langage, qu’on « brûle dans l’oxygène » — mais un comburant n’est pas nécessairement du dioxygène : c’est toute espèce capable d’oxyder un combustible.
D’autres comburants sont utilisés lorsqu’on veut se passer d’air (fusées, feux d’artifice, plongée) ou obtenir des combustions particulièrement énergétiques :
- Le dioxygène pur ou comprimé (\(\ce{O2}\)) : utilisé en soudure oxyacétylénique (chalumeau) et en plongée (bouteilles enrichies en \(\ce{O2}\)).
- Le protoxyde d’azote (\(\ce{N2O}\)), ou oxyde nitreux : additif comburant utilisé dans certains moteurs de course (« NOS ») et comme ergol oxydant dans des moteurs-fusées hybrides — il se décompose en libérant du dioxygène (\(\ce{2N2O -> 2N2 + O2}\)).
- Le peroxyde d’hydrogène concentré (\(\ce{H2O2}\)) : ergol oxydant utilisé dans certains moteurs-fusées et torpilles.
- L’acide nitrique (\(\ce{HNO3}\)) : comburant liquide stockable utilisé dans plusieurs moteurs-fusées (missiles notamment).
- Le dichlore (\(\ce{Cl2}\)) et le difluor (\(\ce{F2}\)) : le difluor est même un comburant plus puissant que le dioxygène — de nombreux combustibles s’enflamment spontanément dans une atmosphère de \(\ce{F2}\).
- Des oxydants solides, comme le chlorate de potassium (\(\ce{KClO3}\)) ou le perchlorate d’ammonium (\(\ce{NH4ClO4}\)) : utilisés dans les allumettes, les feux d’artifice et les propergols solides des fusées, où ils fournissent leur propre oxygène sans avoir besoin d’air.
Attention Certaines substances (l’eau oxygénée concentrée, l’acide nitrique concentré) sont si oxydantes qu’elles peuvent réagir violemment avec de nombreux combustibles, même en l’absence totale d’air.
6.5.3 Réaction de combustion complète
En brûlant complètement les composés ne contenant que des C, des H et des O (combustion complète), tous les carbones de l’hydrocarbure se font attaquer par l’oxygène et se transforment en \(\ce{CO2}\) - le gaz carbonique - et tous les hydrogènes de l’hydrocarbure repartent sous forme de \(\ce{H2O}\) - de la vapeur d’eau.
Formalisation IUPAC : La combustion complète d’un composé ne contenant que C, H et O produit exclusivement \(\ce{CO2}\) et \(\ce{H2O}\), à condition que le dioxygène soit en excès. Méthode de construction :
- Chaque C du combustible → un \(\ce{CO2}\)
- Chaque paire H du combustible → un \(\ce{H2O}\)
- On équilibre \(\ce{O2}\) en dernier
Au niveau particulaire : Le carbone passe d’un d.o. négatif ou nul dans le combustible à \(+4\) dans \(\ce{CO2}\) — il est oxydé. L’oxygène passe de \(0\) dans \(\ce{O2}\) à \(-2\) — il est réduit. La combustion est donc bien une réaction rédox.
Les équations de combustion complète se construisent aisément en appliquant les notions suivantes :
- Le combustible doit réagir avec de l’oxygène (le comburant)
- Les carbones du combustible réagissant avec l’oxygène produisent du \(\ce{CO2}\)
- Les hydrogènes du combustible réagissant avec l’oxygène produisent du \(\ce{H2O}\)
- L’équilibrage stœchiométrique peut se faire par tâtonnement ou par la méthode vue plus haut dans ce chapitre.
Exemple travaillé — équilibrage par la méthode des demi-réactions (électrons échangés) de la combustion complète de l’acide stéarique :
\[\ce{C18H36O2 + O2 -> CO2 + H2O}\]
Étape 1 — d.o. :
- C dans \(\ce{C18H36O2}\) (d.o. moyen, molécule neutre) : \(18 \times d.o.(C) + 36 \times (+1) + 2 \times (-2) = 0 \implies d.o.(C) = -\dfrac{32}{18}\)
- O dans \(\ce{O2}\) (corps simple) : \(0\)
- C dans \(\ce{CO2}\) : \(+4\)
- O dans \(\ce{CO2}\) et dans \(\ce{H2O}\) : \(-2\) ; H dans \(\ce{H2O}\) : \(+1\)
Nous concluons que :
- le carbone (de l’acide stéarique) est le réducteur
- le dioxygène est l’oxydant
Étape 2 — nombre d’électron par atome :
- C : \(-\dfrac{32}{18} \to +4\) : perte de \(4 + \dfrac{32}{18} = \dfrac{104}{18}\ e^-\) → oxydation
- O (dans \(\ce{O2}\)) : \(0 \to -2\) : gain de \(2\ e^-\) → réduction
Étape 3 — nombre d’électron par espèce :
- Nombre d’électron perdu par l’espèce qui subit une oxydation (espèce réductrice) : espèce \(\ce{C18H36O2}\), donc 18 carbones par espèce.
- L’espèce \(\ce{C18H36O2}\) perd \(18 \times \dfrac{104}{18} = 104\ e^-\).
- Nombre d’électron gagné par l’espèce qui subit une réduction (espèce oxydante) : espèce \(\ce{O2}\), donc 2 oxygènes par espèce.
- L’espèce \(\ce{O2}\) gagne \(2 \times 2 = 4\ e^-\).
Étape 4 — nombre d’électron échangé minimum :
- L’espèce ayant perdu le plus d’électrons : \(\ce{C18H36O2}\), soit 104 \(e^-\).
- L’espèce ayant gagné le plus d’électrons : \(\ce{O2}\), soit 4 \(e^-\).
- Plus petit multiple commun entre 104 et 4 : 104 électrons échangés.
Étape 5 — deux premiers coefficients stœchiométriques :
- Le coefficient devant \(\ce{C18H36O2}\) doit être 1, car \(104 \times 1 = 104\).
- Le coefficient devant \(\ce{O2}\) doit être 26, car \(4 \times 26 = 104\).
\[\ce{C18H36O2 + 26O2 -> ...CO2 + ...H2O}\]
Étape 6 — équilibrer les espèces restantes par tâtonnement :
\[\ce{C18H36O2 + 26O2 -> 18CO2 + 18H2O}\]
Vérification (bilan atomique) :
| Élément | Réactifs | Produits |
|---|---|---|
| C | 18 | 18 |
| H | 36 | 36 |
| O | \(2 + 26\times2 = 54\) | \(18\times2 + 18 = 54\) |
Les \(104\ e^-\) perdus par les 18 carbones (oxydation) sont exactement compensés par les \(104\ e^-\) gagnés par les 52 atomes d’oxygène issus des 26 \(\ce{O2}\) (réduction) — cohérent avec l’étape 4.
Exercices : écrire les réactions de combustions et les équilibrer.
1. Méthane (\(\ce{CH4}\))
2. Butane (\(\ce{C4H10}\))
3. Essence (\(\ce{C8H18}\))
4. Mazout (\(\ce{C19H40}\))
5. Alcool (\(\ce{C2H6O}\))
6.5.4 La combustion incomplète (ou partielle)
Conception courante : On imagine souvent qu’une combustion produit systématiquement du \(\ce{CO2}\) et de l’eau, quelle que soit la quantité de comburant disponible. En réalité, cela n’est vrai que si le dioxygène est en excès (ou au moins en quantité stœchiométrique suffisante). Dès qu’il est en défaut, le carbone du combustible n’est plus complètement oxydé.
Formalisation IUPAC : La combustion est dite incomplète (ou partielle) lorsque la quantité de dioxygène disponible est insuffisante par rapport à la stœchiométrie de la combustion complète. Le carbone du combustible n’atteint alors pas son degré d’oxydation maximal (\(+4\)) : selon l’ampleur du défaut en \(\ce{O2}\), il se retrouve sous forme de monoxyde de carbone (\(\ce{CO}\), d.o. du C \(= +2\)) ou, en cas de défaut sévère, de carbone solide non oxydé (suie, noté \(\ce{C}\), d.o. \(= 0\)). L’hydrogène du combustible, lui, continue à être oxydé en eau (\(\ce{H2O}\)) : par convention (et conformément à l’observation expérimentale), l’oxygène disponible est considéré comme utilisé en priorité pour cette oxydation, avant d’oxyder le carbone autant que possible.
Méthode de construction, une fois choisi le produit carboné visé (imposé par l’énoncé ou la quantité de \(\ce{O2}\) disponible) :
- Chaque C du combustible → un \(\ce{CO2}\), un \(\ce{CO}\), ou un \(\ce{C}\), selon le degré d’oxydation atteint
- Chaque paire H du combustible → toujours un \(\ce{H2O}\)
- On équilibre \(\ce{O2}\) en dernier
Au niveau particulaire : Moins le carbone est oxydé, moins d’électrons ont été cédés au comburant — et moins d’énergie a donc été libérée que lors d’une combustion complète. Une combustion incomplète est ainsi énergétiquement moins efficace : une partie de l’énergie chimique du combustible n’est pas exploitée, puisque le \(\ce{CO}\) et le \(\ce{C}\) formés peuvent en principe encore être oxydés davantage (le \(\ce{CO}\) est lui-même un combustible : il brûle en \(\ce{CO2}\) s’il rencontre à nouveau du dioxygène).
Représentation symbolique — l’exemple du méthane, du plus au moins oxydé :
\[\ce{CH4 + 2O2 -> CO2 + 2H2O} \quad \text{(combustion complète)}\]
\[\ce{2CH4 + 3O2 -> 2CO + 4H2O} \quad \text{(combustion incomplète : formation de CO)}\]
\[\ce{CH4 + O2 -> C + 2H2O} \quad \text{(combustion très incomplète : formation de suie)}\]
Dangers et applications pratiques :
- Le monoxyde de carbone (\(\ce{CO}\)) est un gaz incolore et inodore, mais extrêmement toxique : il se fixe sur l’hémoglobine du sang à la place du dioxygène, provoquant une asphyxie progressive (intoxication au CO, potentiellement mortelle). C’est le principal risque des appareils de chauffage à combustion (chaudière, poêle, chauffe-eau, groupe électrogène) mal réglés ou mal ventilés — d’où la nécessité d’une bonne aération et, idéalement, d’un détecteur de CO.
- La suie (particules de carbone, \(\ce{C}\)) est responsable de la fumée noire et de l’encrassement des cheminées, des chaudières et des filtres à particules (moteurs diesel).
- La couleur d’une flamme renseigne sur la qualité de la combustion : une flamme bleue signale une combustion plutôt complète (bon apport d’air), une flamme jaune-orangée signale une combustion incomplète — les particules de suie incandescentes émettent la lumière jaune caractéristique.
- Dans un moteur à essence, le pot catalytique oxyde le \(\ce{CO}\) résiduel des gaz d’échappement en \(\ce{CO2}\) avant leur rejet dans l’atmosphère.
Exercices :
- Le butane \(\ce{C4H10}\) brûle dans un défaut de dioxygène et produit uniquement du monoxyde de carbone et de l’eau. Écrivez et équilibrez cette combustion incomplète.42
- Quel est le degré d’oxydation du carbone dans \(\ce{CO}\), dans \(\ce{CO2}\) et dans le carbone solide \(\ce{C}\) ? Classez ces trois espèces de la moins oxydée à la plus oxydée.43
- Expliquez, en termes de transfert d’électrons, pourquoi une combustion incomplète libère moins d’énergie qu’une combustion complète du même combustible.44
- Le propane \(\ce{C3H8}\) brûle dans un très fort défaut de dioxygène et produit uniquement du carbone solide et de l’eau. Écrivez et équilibrez cette réaction.45
6.5.5 La respiration cellulaire — une application biologique de la combustion
Les organismes vivants ne peuvent pas se permettre de brusques accumulations de chaleur. La respiration qui les maintient en vie est donc une combustion lente, catalysée par des enzymes, et qui a lieu dans toutes les cellules de l’organisme.
Dans notre corps, le dioxygène inhalé est transporté des poumons vers les tissus par l’hémoglobine du sang (sang artériel). Dans les différentes cellules, il sert de comburant aux substances organiques (combustibles) acheminées aux cellules à la suite de la digestion des aliments.
Cette combustion sans flamme produit l’énergie nécessaire au maintien de la vie. Le dioxyde de carbone formé est reconduit (sang veineux) vers les poumons, où il est libéré pour être exhalé.
L’équation est (glucose, \(\ce{C6H12O6}\)) :
\[\ce{C6H12O6 + 6O2 + 38ADP + 38P_i ->[\text{enzymes}][\text{mitochondrie}] 6CO2 + 44H2O + 38ATP}\]
(Remarque : le phosphate inorganique \(\ce{P_i}\), consommé avec l’ADP, doit figurer parmi les réactifs pour que le bilan atomique soit correct. Chaque phosphorylation \(\ce{ADP + P_i -> ATP + H2O}\) produit une molécule d’eau supplémentaire — d’où les \(38\ \ce{H2O}\) à ajouter aux \(6\ \ce{H2O}\) directement issus de la combustion du glucose, soit \(44\ \ce{H2O}\) au total.)
Comme pour toute combustion, le carbone du glucose (d.o. moyen intermédiaire) est oxydé jusqu’au d.o. \(+4\) dans \(\ce{CO2}\), et le dioxygène est réduit (\(0 \to -2\)) : la respiration cellulaire est donc, malgré l’absence de flamme, une réaction rédox de même nature que les combustions vues plus haut. Seules sa vitesse (lente, enzymatique) et sa manière de libérer l’énergie (stockage progressif dans l’ATP plutôt que dissipation directe en chaleur) diffèrent.
Complément — la phosphorylation de l’ADP en ATP :
La formation d’ATP à partir d’ADP et de phosphate inorganique (\(\ce{ADP + P_i -> ATP + H2O}\)) est une réaction endothermique : elle nécessite un apport d’énergie, précisément celle libérée par la combustion du glucose. La réaction inverse — l’hydrolyse de l’ATP en ADP et \(\ce{P_i}\) — est quant à elle exothermique, avec \(\Delta G^{\circ\prime} \approx -30{,}5\ \text{kJ/mol}\) ; c’est cette énergie que la cellule récupère lorsqu’elle « consomme » de l’ATP.
6.5.6 FIN DE SECTION 5 — Exercices de consolidation
- Écrivez et équilibrez la combustion complète du propane \(\ce{C3H8}\).46
- Écrivez et équilibrez la combustion complète du mazout \(\ce{C19H40}\).47
- Quelle est la masse de \(\ce{CO2}\) produite par la combustion complète de \(46{,}0\ \text{g}\) d’éthanol \(\ce{C2H6O}\) (\(M = 46{,}0\ \text{g/mol}\)) ?48
- Dans la combustion complète du méthane, quel est le d.o. du carbone dans \(\ce{CH4}\) et dans \(\ce{CO2}\) ?49
6.6 La corrosion et sa protection
On estime à plusieurs dizaines de milliards de francs les pertes annuelles dues à la corrosion en Europe. Il s’agit essentiellement du fer qui rouille, perdant toutes ses propriétés mécaniques.
Conception courante : On croit souvent que le fer rouille simplement « au contact de l’air ». L’expérience ci-dessous montre que ni l’eau seule ni l’oxygène seul ne suffisent — les deux doivent être présents simultanément. La corrosion est une réaction électrochimique spontanée, pas une simple dégradation physique.
Formalisation IUPAC : En présence simultanée d’eau et de dioxygène dissous, le fer subit une oxydation spontanée selon deux demi-réactions.
6.6.1 Expérience: la corrosion du fer
Prenons l’expérience d’un clou en fer métallique confronté à 4 environnements différents: - Le tube 1: Le clou est dans de l’eau (\(\ce{H2O}\)) exposée à l’air (\(\ce{N2}\) + \(\ce{O2}\)) - Le tube 2: Le clou est dans de l’eau (\(\ce{H2O}\)) qui a été au préalable dégazée et une couche protectrice de parafine protège l’eau de l’air. - Le tube 3: Le clou est en contact avec l’air (\(\ce{N2}\) + \(\ce{O2}\)) et du \(\ce{CaCl2}\) (joue le rôle de dessiccant) - Le tube 4: Le clou est dans de l’eau (\(\ce{H2O}\)) dans laquelle nous avons fait buller de l’oxygène pur (\(\ce{O2}\)).
Observations et déductions - Le tube 1 montre la présence de rouille. L’oxygène gazeux oxyde le fer. - Le tube 2 ne montre pas de présence de rouille. L’eau, en l’absence de dioxygène dissous, n’attaque pas le fer. - Le tube 3 ne montre pas de présence de rouille. L’expérience du tube 3 montre que le fer résiste bien à l’oxydation (c’est-à-dire à la corrosion) par le dioxygène en l’absence d’humidité. - Le tube 4 montre la présence d’une grande quantité de rouille. L’oxygène gazeux oxyde le fer.
| Tube | Composition | Observation |
|---|---|---|
| 1 | Eau + fer + \(\ce{O2}\) (dissous) | Rouille : \(\ce{Fe2O3 + 3H2O}\) |
| 2 | Eau + fer, sans \(\ce{O2}\) (dissous) | Pas de rouille |
| 3 | Fer + \(\ce{O2}\), sans \(\ce{H2O}\) (dessiccant) | Pas de rouille (difficile à obtenir en pratique) |
| 4 | Eau + fer + \(\ce{O2}\) en abondance | Beaucoup de rouille : \(\ce{Fe2O3 + 3H2O}\) |
Explications
Les observations faites ci-dessus sont dues à la formation d’une réaction redox favorable (les demi-réactions de cette réaction se trouvent sur la liste des potentiels de réduction) :
Réduction (cathode) : \[\ce{2H2O + O2 + 4e- -> 4OH-} \tag{1.1}\]
Oxydation (anode) : \[\ce{Fe -> Fe^{2+} + 2e-} \tag{1.2}\]
En multipliant (1.2) par 2 pour égaliser les électrons échangés, puis en additionnant les deux demi-réactions :
\[\ce{2H2O + O2 + 2Fe -> 2Fe(OH)2 (s)}\]
(soit \(\ce{Fe^{2+} + 2OH- -> Fe(OH)2}\))
Les ions \(\ce{Fe^{2+}}\) (sous forme de \(\ce{Fe(OH)2}\)) subissent encore une oxydation avant de se transformer en rouille proprement dite :
\[\ce{4Fe(OH)2 + 2H2O + O2 -> 4Fe(OH)3}\]
(soit \(\ce{Fe^{2+} -> Fe^{3+} + 3OH-}\), le fer étant à nouveau oxydé)
puis une déshydratation :
\[\ce{2Fe(OH)3 -> Fe2O3 + 3H2O} \quad \text{(rouille)}\]
Propriétés de la rouille ainsi formée : Voici ce qui coûte plusieurs dizaines de milliards de francs à l’Europe, le fer métallique se transforme en présence d’eau et d’\(\ce{O2}\) en un sel friable, poreux et de mauvaise conductivité. Et la porosité est le pire: non content de laisser passer l’eau et l’oxygène, la rouille retient l’humidité et favorise la corrosion en profondeur.
⚠️ La formation de la rouille progresse plus rapidement dans l’eau de mer que dans l’eau douce, car l’eau de mer est plus conductrice — ce qui favorise les déplacements ioniques (et donc le fonctionnement de la pile de corrosion).
6.7 La protection contre la corrosion
Si l’oxydoréduction permet d’expliquer la corrosion, elle permet aussi de la combattre.
Reprenons le cas du fer qui rouille.
Si l’on trouvait une « bonne âme » disposée à donner des électrons à l’oxygène à la place du fer, celui-ci serait protégé de la corrosion.
Une liste complète de la tendance de divers métaux à donner des électrons montrerait que beaucoup d’éléments pourraient se porter volontaires.
Il faut cependant prendre garde à ne pas choisir des éléments qui réagissent violemment avec l’eau, comme le sodium ou le potassium.
6.7.1 La galvanisation : protéger le fer par une couche de zinc
Pour des raisons pratiques (bas prix, bas point de fusion, entre autres), on utilise énormément le zinc. La réaction spontanée entre l’ion \(\ce{Fe^{2+}}\) et le zinc métallique est la suivante :
\[\ce{Fe^{2+} + 2e- -> Fe^0} \qquad \ce{Zn^0 -> Zn^{2+} + 2e-}\]
\[\ce{Fe^{2+} + Zn^0 -> Fe^0 + Zn^{2+}}\]
(Vérification par les potentiels standards : \(E^\circ(\ce{Zn^{2+}/Zn}) = -0{,}76\ \text{V} < E^\circ(\ce{Fe^{2+}/Fe})\) — le zinc est le meilleur réducteur des deux, la réaction est donc bien spontanée dans ce sens.)
On voit donc que l’ion \(\ce{Fe^{2+}}\) ne peut pas exister en présence de zinc métallique : il serait immédiatement réduit par le zinc. Le fer est donc protégé de la corrosion. Cette technique protège d’innombrables objets en fer soumis aux intempéries — réverbères, clôtures, carrosseries de voitures.
Dans l’un des procédés (la galvanisation à chaud), on trempe simplement les objets en fer dans le zinc fondu.
Le revêtement de zinc protège le fer de deux manières complémentaires :
- Protection sacrificielle : si le fer venait à s’oxyder localement, le zinc lui redonnerait aussitôt des électrons. \[\ce{Zn^0 + Fe^{2+} -> Fe^0 + Zn^{2+}}\]
- Protection par passivation : le zinc en surface réagit lui-même avec le dioxygène de l’air pour former une couche d’oxyde de zinc, étanche et adhérente, qui isole le métal de l’humidité et de l’air. \[\ce{2Zn^0 + O2 -> 2ZnO}\]
Pourquoi ça marche : la rouille contre l’oxyde de zinc
L’oxyde de fer (\(\ce{Fe2O3 + 3H2O}\), la rouille) et l’oxyde de zinc (\(\ce{ZnO}\)) sont tous deux des produits d’oxydation — mais leurs propriétés physiques n’ont rien à voir, et c’est précisément ce qui fait toute la différence :
| Rouille (\(\ce{Fe2O3 + 3H2O}\)) | Oxyde / carbonate de zinc | |
|---|---|---|
| Porosité | Poreuse : laisse passer l’eau et l’oxygène, qui continuent d’attaquer le métal en profondeur | Non poreuse, imperméable à l’eau |
| Tenue mécanique | Friable : se détache, s’écaille — mécaniquement inintéressante | Résistante, plutôt élastique : reste adhérente même si le support se déforme légèrement |
| Effet sur la corrosion | N’arrête rien : entretient un milieu oxydant au contact du métal | Bloque la corrosion en isolant le zinc métallique sous-jacent de l’air et de l’humidité |
C’est cette différence de structure — bien plus que la nature chimique de l’oxyde en tant que telle — qui explique pourquoi le fer continue de se corroder indéfiniment une fois entamé, alors que le zinc se stabilise rapidement après la formation d’une fine couche protectrice en surface. En extérieur, cette couche de \(\ce{ZnO}\) évolue encore, au contact du \(\ce{CO2}\) et de l’humidité de l’air, en carbonate basique de zinc — c’est la patine grise caractéristique des surfaces galvanisées.
6.7.2 L’anode perdue (protection cathodique)
Quand il est très difficile — ou impossible — d’appliquer une couche de zinc, on utilise la technique de l’anode perdue (ou anode sacrificielle). On soude un fil sur la pièce à protéger (par exemple un tuyau enfoui dans un terrain humide) et on relie l’autre extrémité à un morceau de zinc ou de magnésium, qui fournira des électrons à la place du fer. Cette anode est remplacée périodiquement. Ce principe s’utilise dans tous les chauffe-eaux ainsi que pour la protection des coques de navires.
Utilisations typiques :
- Tuyaux enterrés
- Chauffe-eaux
- Coques de bateaux
Le choix du métal sacrificiel dépend du milieu. Le magnésium (\(E^\circ(\ce{Mg^{2+}/Mg}) = -2{,}37\ \text{V}\)), très réducteur, développe une tension motrice plus grande — utile dans un milieu peu conducteur comme un sol humide ou l’eau douce, où il faut « forcer » le passage du courant. Le zinc, moins réducteur, se consomme plus lentement et convient mieux à l’eau de mer, déjà très conductrice — cohérent avec la remarque de la section précédente sur la vitesse de corrosion accrue en milieu salin.
Autre exemple : les conduites sous-marines
Le même principe protège de nombreuses canalisations immergées (eau potable, gaz, hydrocarbures) posées sur le fond marin ou lacustre : des anodes sacrificielles (zinc ou aluminium, comme pour les coques de bateaux) sont fixées directement sur le tuyau, sous forme d’anneaux (« bracelets »), à intervalles réguliers le long de la conduite. Il n’existe pas d’espacement universel « en x mètres » : celui-ci se calcule au cas par cas, selon le diamètre de la conduite, la qualité de son revêtement et la conductivité de l’eau environnante (l’eau de mer, très conductrice, permet des anodes plus espacées que l’eau douce).
(Remarque : je n’ai pas trouvé de source confirmant un cas précis le long des côtes de Ligurie avec un espacement donné — l’exemple est à présenter comme une illustration du principe général, pas comme un fait vérifié à citer tel quel.)
6.7.3 Choisir le bon métal sacrificiel
Le principe de l’anode sacrificielle ne se limite pas à la protection du fer : n’importe quel couple de métaux peut être utilisé, à condition que l’anode soit un meilleur réducteur (potentiel standard plus bas) que le métal à protéger.
| Structure à protéger | Anode sacrificielle | Justification (potentiels standards) |
|---|---|---|
| Cuivre ou nickel (\(E^\circ(\ce{Cu^{2+}/Cu}) = +0{,}34\ \text{V}\) ; \(E^\circ(\ce{Ni^{2+}/Ni}) = -0{,}23\ \text{V}\)) | Fer (\(E^\circ(\ce{Fe^{2+}/Fe})\), valeur négative) | Le fer est un meilleur réducteur que le cuivre et le nickel : il s’oxyde à leur place. |
| Fer (\(E^\circ(\ce{Fe^{2+}/Fe})\)) | Zinc (\(E^\circ(\ce{Zn^{2+}/Zn}) = -0{,}76\ \text{V}\)) | Le zinc est un meilleur réducteur que le fer : il s’oxyde à sa place. |
Le principe : trouver un métal qui s’oxyde à la place du fer, avec un \(E^\circ\) plus bas que \(E^\circ(\ce{Fe^{2+}/Fe}) = -0{,}41\ \text{V}\).
Le zinc (\(E^\circ = -0{,}76\ \text{V}\)) réagit spontanément :
\[\ce{Fe^{2+} + Zn^0 -> Fe^0 + Zn^{2+}} \quad \Delta V^\circ = +0{,}32\ \text{V}\]
Deux techniques courantes :
- Galvanisation : trempage des objets en fer dans du zinc fondu.
- Anode sacrificielle : un bloc de zinc ou de magnésium soudé à la pièce à protéger — remplacé périodiquement.
6.7.4 FIN DE SECTION 6 — Exercices de consolidation
- Pourquoi la corrosion du fer est-elle plus rapide dans l’eau de mer que dans l’eau douce ?50
- Le magnésium peut-il servir d’anode sacrificielle pour le fer ? Justifiez par les potentiels.51
- Pourquoi la rouille ne protège-t-elle pas le fer, contrairement à l’oxyde d’aluminium qui protège l’aluminium ?52
- Un objet en fer est recouvert d’étain (\(E^\circ(\ce{Sn^{2+}/Sn}) = -0{,}14\ \text{V}\)). Si la couche est rayée, l’étain protège-t-il le fer ?53
6.8 La métallurgie
Les métaux présents à l’état natif dans la croûte terrestre sont rares. Ils sont plutôt présents à l’état oxydé et requièrent une réduction pour être disponibles à l’état métallique. On obtient ainsi, par des méthodes variées, de l’aluminium, du silicium, du plomb, du cuivre, du zinc, du magnésium, etc. sous forme métallique à partir de leurs cations : une réduction doit être effectuée sur les minerais extraits de la terre.
6.9 Métallurgie du fer
Le métal produit en quantités les plus importantes est le fer. Sa source principale en métallurgie est l’hématite (\(\ce{Fe2O3}\)).
La réduction de l’oxyde de fer(III) par simple décomposition du \(\ce{Fe2O3}\) pourrait, en théorie, s’obtenir à haute température :
\[\ce{Fe2O3 ->[2150,^\circ\text{C}] Fe + 3/2 O2} \qquad \text{très difficile !}\]
(Dans cette décomposition, \(\ce{Fe2O3}\) joue à la fois le rôle d’oxydant — via le fer, réduit de \(+3\) à \(0\) — et de réducteur — via l’oxygène, oxydé de \(-2\) à \(0\).)
Cette réaction demande des températures extrêmement hautes, et n’est donc pas facilement réalisable : nos ancêtres n’y sont pas parvenus par cette voie. Un feu classique ne permet en aucun cas d’atteindre une telle température. Ils sont passés par une voie expérimentale indirecte, nécessitant du charbon et peu de dioxygène : le haut fourneau.
(Exemple local, vérifié : le canton de Vaud a bien connu ce genre d’installations — à Vallorbe, une première ferrière apparaît dès 1285, suivie de véritables hauts fourneaux à partir de 1528 ; le dernier s’éteint vers 1697. Le site, actionné par la force motrice de l’Orbe, était alimenté en minerai depuis le Mont d’Orzeires et en charbon de bois grâce aux forêts environnantes — jusqu’à 76 % de la population active de Vallorbe travaillait dans le fer en 1798. Les « Grandes Forges » abritent aujourd’hui le Musée du fer et du chemin de fer.)
Voici, très schématiquement, comment l’industrie de la métallurgie procède :
- La réduction du \(\ce{Fe(III)}\) passe par l’oxydation du charbon (au lieu de l’oxydation de l’oxygène du \(\ce{Fe2O3}\)).
- Le minerai de fer est introduit avec du charbon dans un haut fourneau.
- Les réactions d’oxydoréduction qui s’y déroulent assurent une température dans le fourneau allant jusqu’à \(1500\ ^\circ\text{C}\) — température suffisante pour obtenir du fer métallique liquide.
Ces hauts fourneaux permettaient d’obtenir du fer liquide par la voie chimique présentée ici, sans avoir à atteindre la température (inaccessible) de décomposition directe de \(\ce{Fe2O3}\).
Deux réactions chimiques autour du carbone se déroulent dans le haut fourneau :
\[\ce{C + O2 -> CO2} \qquad \text{exothermique}\]
\[\ce{CO2 + C -> 2CO} \qquad \text{endothermique}\]
Le monoxyde de carbone joue alors le rôle de réducteur :
\[\ce{Fe2O3 + 3CO ->[1500,^\circ\text{C}] 2Fe(l) + 3CO2(g)}\]
(Remarque : la réduction de \(\ce{Fe2O3}\) par le \(\ce{CO}\) seule est généralement décrite comme légèrement exothermique dans la littérature. Si l’on inclut ici la fusion du fer produit — d’où le \(\ce{Fe(l)}\) — l’apport de chaleur nécessaire à ce changement d’état peut rendre le bilan global endothermique, comme indiqué.)
Le fer fondu, plus dense que le reste des scories, peut être soutiré au bas du haut fourneau. Le fer est ensuite purifié. En réduisant son taux de carbone à moins de \(1{,}5\ \%\), on en fait de l’acier. Si l’on supprime complètement le carbone, on obtient le fer doux.
6.10 Aluminothermie et thermite
La thermite est un mélange d’aluminium métallique et de l’oxyde d’un autre métal, généralement l’oxyde de fer. Cette réaction chimique génère une chaleur intense, permettant d’atteindre une température de l’ordre de \(2204\ ^\circ\text{C}\). La thermite est utilisée le plus souvent pour souder ou faire fondre de l’acier.
- Anode (\(-\)) : \(\ce{Al -> Al^{3+} + 3e-}\)
- Cathode (\(+\)) : \(\ce{Fe2O3 + 6e- -> 2Fe + 3O^{2-}}\)
En multipliant l’anode par 2 et en additionnant :
\[\ce{2Al + Fe2O3 -> 2Fe(l) + Al2O3} \qquad \text{très exothermique, } \approx 2204\ ^\circ\text{C} !\]
Le thermite a été découvert plus tard que le haut fourneau et utilise un réducteur particulièrement puissant que nous connaissons bien : l’aluminium, pour réduire l’oxyde de fer(III) en fer métallique. La réaction est si exothermique que le milieu réactionnel dépasse la température de fusion du fer (\(1538\ ^\circ\text{C}\)) : à partir de deux simples poudres, et sans apport d’énergie massif (un simple allumeur suffit à amorcer la réaction), on peut obtenir du fer liquide n’importe où.
C’est ce principe qu’utilisent quotidiennement les Chemins de fer fédéraux suisses (CFF) pour souder les rails entre eux (soudure aluminothermique), une technique standard utilisée par la plupart des réseaux ferroviaires du monde.
6.11 Les autres métallurgies classiques
Le principe observé pour le fer — réduire l’oxyde métallique par un réducteur moins coûteux que le métal lui-même — se retrouve, avec des variantes, dans la production de la plupart des métaux usuels. Le choix du réducteur (carbone, ou électrolyse) dépend essentiellement de la position du métal dans la série électrochimique : plus un métal est réducteur, plus son oxyde est stable, et plus il devient difficile — voire impossible — de le réduire simplement avec du carbone.
(Remarque : cette corrélation entre la série électrochimique aqueuse — celle que nous utilisons ailleurs dans ce chapitre — et le choix industriel du réducteur est une simplification pédagogique utile, mais pas rigoureusement identique. L’extraction industrielle à haute température est en réalité gouvernée par les enthalpies libres de formation des oxydes (diagrammes d’Ellingham), et non directement par les \(E^\circ\) mesurés en solution aqueuse à \(25\ ^\circ\text{C}\). L’ordre obtenu reste néanmoins très largement similaire.)
- Silicium (réduction carbothermique en four à arc électrique, \(\approx 2000\ ^\circ\text{C}\)) : \[\ce{SiO2 + 2C -> Si + 2CO}\]
- Zinc (réduction carbothermique, puis distillation — le zinc bout dès \(907\ ^\circ\text{C}\)) : \[\ce{ZnO + C -> Zn + CO}\]
- Plomb (grillage du sulfure de plomb, puis réduction carbothermique de l’oxyde obtenu) : \[\ce{2PbS + 3O2 -> 2PbO + 2SO2} \qquad \ce{PbO + C -> Pb + CO}\]
- Cuivre (réduction carbothermique de l’oxyde ; en pratique, la majorité du cuivre mondial provient de minerais sulfurés comme la chalcopyrite \(\ce{CuFeS2}\), traités par un procédé de grillage puis de fusion plus complexe) : \[\ce{2CuO + C -> 2Cu + CO2}\]
- Aluminium et magnésium : trop réducteurs pour être obtenus par simple réduction au carbone (leur oxyde est trop stable) — on les produit par électrolyse :
- Aluminium — procédé Hall-Héroult : électrolyse de l’alumine \(\ce{Al2O3}\) dissoute dans la cryolithe fondue (\(\ce{Na3AlF6}\)), qui abaisse la température de fusion nécessaire d’environ \(2050\ ^\circ\text{C}\) à environ \(950\ ^\circ\text{C}\) : \[\ce{2Al2O3 + 3C -> 4Al + 3CO2}\]
- Magnésium — procédé Dow : électrolyse du chlorure de magnésium fondu : \[\ce{MgCl2(l) ->[\text{électrolyse}] Mg + Cl2}\]
Exercices :
- Dans le haut fourneau, le monoxyde de carbone réduit l’oxyde de fer(III) selon \(\ce{Fe2O3 + CO -> Fe + CO2}\). Équilibrez cette réaction par la méthode des demi-réactions (d.o.) et identifiez l’oxydant et le réducteur.54
- Pourquoi ne peut-on pas produire l’aluminium ou le magnésium par réduction carbothermique (avec du carbone), contrairement au fer, au zinc ou au cuivre ? Appuyez-vous sur la série électrochimique.55
- La thermite met en jeu la réaction \(\ce{2Al + Fe2O3 -> Al2O3 + 2Fe}\). Identifiez l’oxydant et le réducteur, et calculez le nombre d’électrons échangés par mole de \(\ce{Fe2O3}\) (à l’aide des d.o.).56
- Le procédé Hall-Héroult électrolyse l’alumine \(\ce{Al2O3}\) dissoute dans la cryolithe fondue plutôt que l’alumine solide pure. Pourquoi cette astuce est-elle nécessaire, et quel est l’inconvénient énergétique majeur du procédé, comparé à la réduction carbothermique du fer ?57
6.12 La pile galvanique
Dans l’histoire… En 1800, Alessandro Volta construit la toute première pile en empilant des disques de zinc et de cuivre séparés par des tissus imbibés de saumure — la première source de courant électrique continu de l’histoire. Un tiers de siècle plus tard, Michael Faraday (1833-1834) quantifie précisément la relation entre charge électrique et matière transformée lors d’une électrolyse, et invente au passage tout le vocabulaire que nous employons ici : anode, cathode, électrode, ion.
6.12.1 Qu’est-ce qu’une pile?
Une pile électrique est un dispositif électrochimique qui produit de l’électricité en convertissant de l’énergie chimique en énergie électrique grâce à une réaction d’oxydoréduction.
Une pile est constituée de deux demi-piles reliée par un pont salin – une demi-pile où a lieu une réaction électrochimique d’oxydation (perte d’électrons) et une demi-pile où se produit une réaction électrochimique de réduction (gain d’électrons).
Chaque demi-pile est constituée par une électrode qui est le plus souvent un métal et qui plonge dans une solution qui contient des ions.
6.12.2 Séparer les deux demi-réactions dans l’espace
Niveaux microscopique Reprenons l’expérience d’une lame de zinc plongée dans une solution de sulfate de cuivre. Le zinc se dissout, du cuivre métallique se dépose sur la lame, et la solution bleue pâlit. La réaction est spontanée — mais toute l’énergie est dissipée en chaleur dans la solution. Rien n’est récupérable.
Pour capter cette énergie, il suffit d’une idée : séparer les deux demi-réactions dans l’espace. On place le zinc dans un compartiment et le cuivre dans un autre. Les électrons ne peuvent plus passer directement du zinc aux ions \(\ce{Cu^{2+}}\) — ils sont forcés d’emprunter un fil métallique reliant les deux compartiments. Ce flux d’électrons dans le fil, c’est le courant électrique.
Un dispositif fonctionnant sur ce principe s’appelle une pile galvanique (ou cellule électrochimique).
Niveaux particulaire Chaque compartiment constitue une demi-pile : une électrode métallique plongeant dans une solution contenant les ions correspondants.
- Dans la demi-pile de zinc : les atomes \(\ce{Zn^{0}}\) s’oxydent en libérant deux électrons. Les ions \(\ce{Zn^{2+}}\) passent en solution.
\[\ce{Zn^{0} -> Zn^{2+} + 2e^{-}} \quad \text{(oxydation)}\]
- Dans la demi-pile de cuivre : les ions \(\ce{Cu^{2+}}\) captent les électrons arrivant par le fil et se déposent sous forme de cuivre métallique.
\[\ce{Cu^{2+} + 2e^{-} -> Cu^{0}} \quad \text{(réduction)}\]
Les électrons circulent donc du zinc vers le cuivre dans le circuit extérieur.
Attention : une idée reçue fréquente consiste à croire que le courant I circule dans le même sens que les électrons. C’est l’inverse. Par convention historique, le sens conventionnel du courant I est opposé au sens de déplacement des électrons : le courant va du cuivre (pôle \(+\)) vers le zinc (pôle \(-\)) dans le circuit extérieur.
6.12.3 Le pont salin — pourquoi est-il indispensable ?
Sans connexion entre les deux solutions, la demi-pile de zinc s’accumulerait en charges positives (\(\ce{Zn^{2+}}\) produits) et la demi-pile de cuivre en charges négatives (appauvrissement en \(\ce{Cu^{2+}}\)). La neutralité électrique serait rompue et la pile s’arrêterait immédiatement.
Le pont salin — un tube contenant un gel ou une solution de sel inerte (souvent \(\ce{KNO3}\) ou \(\ce{KCl}\)) — relie les deux compartiments. Il permet aux ions de migrer d’un compartiment à l’autre pour maintenir l’électroneutralité, sans laisser les solutions se mélanger.
- Les anions du pont migrent vers la demi-pile de zinc (pour compenser l’excès de \(\ce{Zn^{2+}}\)).
- Les cations du pont migrent vers la demi-pile de cuivre (pour compenser le déficit en \(\ce{Cu^{2+}}\)).
Sans pont salin, pas de courant. C’est une pièce aussi essentielle que le fil métallique. Il ferme le circuit.
6.12.4 Les électrodes — anode et cathode
Par définition :
- L’anode est l’électrode où se produit l’oxydation. Dans une pile, elle est chargée négativement (pôle \(-\)) : c’est de là que partent les électrons.
- La cathode est l’électrode où se produit la réduction. Dans une pile, elle est chargée positivement (pôle \(+\)) : c’est là qu’arrivent les électrons.
Moyen mnémotechnique : - CaRé — la Cathode est le siège de la Réduction.
6.12.5 La pile Daniell
Prenons comme exemple la pile Daniell, utilisée dans les premières installations télégraphiques :
- Anode (\(-\)) : électrode de zinc, plongée dans \(\ce{ZnSO4(aq)}\) — \(\ce{Zn^0 -> Zn^{2+} + 2e-}\)
- Cathode (\(+\)) : électrode de cuivre, plongée dans \(\ce{CuSO4(aq)}\) — \(\ce{Cu^{2+} + 2e- -> Cu^0}\)
\[\Delta V^\circ = E^\circ(\ce{Cu^{2+}/Cu}) - E^\circ(\ce{Zn^{2+}/Zn}) = (+0{,}34) - (-0{,}76) = +1{,}10\ \text{V}\]
La zone poreuse entre les électrodes (le pont salin) sert à éviter le mélange direct des solutions — et donc la réaction directe du zinc avec \(\ce{Cu^{2+}}\) — tout en laissant passer les ions lorsque c’est nécessaire. Lorsqu’on relie l’électrode de zinc à celle de cuivre, cette dernière peut recevoir des électrons du zinc par le circuit extérieur.
Si l’on remplace le voltmètre par une ampoule, le filament très mince de celle-ci oblige les électrons à se bousculer (et à bousculer les atomes de métal) : il devrait chauffer et émettre de la lumière. Mais ni l’ampère-mètre, ni l’ampoule nous indique de courant. Rien.
Nous observons bien un voltage mais pas de courant.
D’où vient la résistance qui limite le courant ?
Elle ne vient pas de l’appareil branché en série (voltmètre ou ampoule), mais du pont salin lui-même. Dans ce montage à deux béchers séparés, les ions doivent parcourir une longue distance à travers une bande de papier étroite imbibée d’eau salée. Comme pour tout conducteur (\(R \propto \dfrac{L}{A}\), où \(L\) est la longueur du trajet et \(A\) la section disponible), un pont salin long et fin oppose une résistance énorme au passage des ions — typiquement de l’ordre du k\(\Omega\), voire du M\(\Omega\), selon la conductivité de la solution et la section du papier. Résultat : \(I \approx 0\ \text{A}\), quel que soit l’appareil de mesure utilisé.
(Remarque : le même raisonnement géométrique s’applique aussi à la solution en vrac de chaque bécher, entre l’électrode et la zone de contact avec le pont salin. Rapprocher les électrodes ne réduit donc pas seulement le trajet des ions dans le pont salin, mais aussi celui dans le reste de la solution — les deux effets se cumulent.)
6.12.6 Augmentation du courant grâce au design
Le design de la pile précédente a un débit de courant bien trop faible pour être d’une quelconque utilité pratique. Puisque la résistance limitante vient du pont salin, tout se joue sur sa géométrie : l’intensité du courant peut être augmentée en rapprochant les électrodes (diminuer \(L\)) et en agrandissant leur surface d’échange (augmenter \(A\)) — par exemple en remplaçant le long pont salin en papier par un simple tube court et large (un rouleau de papier toilette sans le papier, en somme), qui met les deux solutions en contact sur une grande surface et sur une distance minimale.
- Cuivre (\(\ce{Cu}\)) : cathode, électrode centrale, plongée dans \(\ce{Cu^{2+}(aq)}\)
- Zinc (\(\ce{Zn}\)) : anode, sert aussi de récipient extérieur
- Pont salin : ici, un récipient poreux central qui remplace le tube en U et sépare les deux solutions tout en laissant diffuser les ions
En rapprochant les électrodes et en augmentant leur surface de contact, on réduit la résistance interne de la pile et on augmente fortement le courant disponible, pour une f.e.m. inchangée :
\[f.e.m. \approx 1{,}1\ \text{V} \qquad I \approx 0{,}3\ \text{A}\]
Vérification numérique : la résistance totale du circuit vaut ici \(R = U/I \approx 1{,}1/0{,}3 \approx 3{,}7\ \Omega\) — une valeur tout à fait plausible pour une pile bien conçue alimentant une ampoule. Face à un pont salin en papier, dont la résistance se compte en k\(\Omega\), voire en M\(\Omega\), le saut de plusieurs ordres de grandeur sur le courant n’est donc pas qu’une observation qualitative : les chiffres le confirment.
6.13 Exercice — la pile MacGyver : construire une pile entre une solution d’hypochlorite de sodium (eau de Javel) et une feuille d’aluminium
- Anode (\(-\)) : feuille d’aluminium, oxydée par l’eau salée environnante \[\ce{Al^0 -> Al^{3+} + 3e-} \tag{1.2}\]
- Cathode (\(+\)) : objet conducteur inerte (patte de cuisine conductrice au cuivre, ou mine de crayon), au contact de l’eau de Javel \[\ce{OCl- + H2O + 2e- -> Cl- + 2OH-} \tag{1.3}\]
En multipliant (1.2) par 2 et (1.3) par 3 (PPCM \(=6\) électrons échangés) :
\[\ce{2Al + 3OCl- + 3H2O -> 2Al^{3+} + 3Cl- + 6OH-}\]
\[\Delta V^\circ = E^\circ(\ce{OCl-/Cl-}) - E^\circ(\ce{Al^{3+}/Al}) = (+0{,}9) - (-1{,}7) = +2{,}6\ \text{V}\]
Deux simplifications à connaître :
- Cohérence de milieu : l’eau de Javel est basique (pH \(\approx 11\)–\(13\)), et la demi-réaction cathodique produit déjà des \(\ce{OH-}\) (notation en milieu basique). Or l’ion \(\ce{Al^{3+}}\) libre ne survit pas en milieu basique — il précipite en \(\ce{Al(OH)3}\), voire se redissout en aluminate \(\ce{[Al(OH)4]-}\) (l’hydroxyde d’aluminium étant amphotère). Une écriture plus rigoureuse de l’anode serait donc \(\ce{Al + 4OH- -> [Al(OH)4]- + 3e-}\) plutôt que \(\ce{Al -> Al^{3+} + 3e-}\). C’est cependant exactement la même simplification que fait le sujet officiel des Olympiades — un raccourci pédagogique standard, pas une erreur propre à cet exercice.
- Conditions standards : \(\Delta V^\circ = 2{,}6\ \text{V}\) suppose des concentrations de \(1\ \text{mol/L}\) à \(25\ ^\circ\text{C}\). L’eau de Javel du commerce est bien plus diluée, et le pH réel n’est pas celui des conditions standards : une partie de l’écart avec la tension mesurée vient donc aussi de là, en plus de la passivation par \(\ce{Al2O3}\) évoquée plus bas.
6.13.1 Protocole — fabriquer sa pile chez soi
Matériel : - un bon réducteur (\(\ce{Al^0}\), une feuille d’aluminium) - un bon oxydant (l’eau de Javel, \(\ce{NaOCl}\)) - un rouleau de papier toilette (vide) - du scotch - des câbles électriques - un objet conducteur inerte (une grosse mine de crayon, une patte de cuisine conductrice au cuivre, etc.).
Construction de la pile :
- Enrouler une feuille d’aluminium autour de l’extérieur du rouleau de papier toilette — ce sera l’anode.
- Fermer la partie basse du dispositif avec du scotch, de manière étanche.
- Immerger le dispositif dans de l’eau salée.
- Remplir l’intérieur du rouleau avec de l’eau de Javel, et y plonger l’objet conducteur inerte — ce sera la cathode.
- Relier les deux électrodes par les câbles électriques, en passant par un multimètre.
Résultat attendu expérimentalement : un courant d’environ 300 mA sous une tension d’environ 700 mV a été observé expérimentalement. Pourquoi la tension mesurée est-elle si loin des 2,6 V théoriques ? L’aluminium se recouvre naturellement d’une fine couche protectrice d’oxyde (\(\ce{Al2O3}\)), qui freine la réaction et abaisse fortement la tension effective par rapport à la valeur standard. Le dispositif présente aussi d’autres pertes de conductivité (contacts, résistance de l’eau salée, etc.). Malgré cela, la pile fonctionne bel et bien !
Pour aller plus loin : - en associant plusieurs de ces piles en série, la tension totale augmente (elle s’additionne) - en les associant en parallèle, c’est le courant disponible qui augmente.
6.14 La pile Leclanché
Ce genre de piles étant difficile à transporter, Leclanché a inventé en 1866 la pile à électrolyte liquide qui porte son nom. Vingt ans plus tard, Carl Gassner en propose une version à pile sèche, dans laquelle la solution est remplacée par une pâte gélatineuse (chlorure d’ammonium + plâtre). Cette pâte reste nécessairement humide, pour permettre la circulation des ions, mais ne coule plus — la pile peut être transportée et utilisée dans n’importe quelle orientation. D’autres changements ont également été apportés par la suite, comme on peut s’en rendre compte sur ce schéma :
(Précision historique : Leclanché est bien l’inventeur du couple zinc/dioxyde de manganèse en 1866, mais sous forme de pile à électrolyte liquide. La version « sèche » à pâte, plus pratique à transporter, est due à Carl Gassner, qui la brevette en 1886.)
Une pile Leclanché est un type de pile électrique primaire fonctionnant par oxydoréduction entre le zinc (\(\ce{Zn}\)) et le dioxyde de manganèse (\(\ce{MnO2}\)), avec un électrolyte constitué de chlorure de zinc et de chlorure d’ammonium.
- Anode (\(-\)) : \(\ce{Zn(s) -> Zn^{2+} + 2e-}\)
- Cathode (\(+\)) : \(\ce{MnO2(s) + H+ + e- -> MnO(OH)(s)}\)
En multipliant la cathode par 2 pour égaliser les électrons :
\[\ce{Zn(s) + 2MnO2(s) + 2H+ -> Zn^{2+} + 2MnO(OH)(s)}\]
\[\text{pH} \approx 4 \qquad U \approx 1{,}5\ \text{V}\]
Remarquez l’idée ingénieuse d’augmenter la surface de l’anode de zinc en en faisant carrément l’enveloppe de la pile. L’inconvénient (mineur par rapport aux anciennes piles) surgit lorsque la pile est à bout, et donc l’enveloppe de zinc percée : la gelée conductrice s’écoule alors de la pile et attaque l’appareil.
6.15 La pile de nos jours
6.15.1 La pile la plus courante (\(\ce{Zn/MnO2}\), pile alcaline)
- Anode (\(-\)) : \(\ce{Zn(s) + 2OH-(aq) -> ZnO(s) + H2O(l) + 2e-}\)
- Cathode (\(+\)) : \(\ce{MnO2(s) + H2O(l) + e- -> MnO(OH)(s) + OH-(aq)}\)
En multipliant la cathode par 2 pour égaliser les électrons, puis en additionnant :
\[\ce{Zn(s) + 2OH- + 2MnO2(s) + 2H2O(l) -> ZnO(s) + H2O(l) + 2MnO(OH)(s) + 2OH-}\]
Les \(2\ \ce{OH-}\) apparaissent des deux côtés et s’annulent complètement (ils ne sont pas consommés au bilan global) ; il reste aussi un \(\ce{H2O}\) en trop à droite. L’équation globale, simplifiée, est donc :
\[\ce{Zn(s) + 2MnO2(s) + H2O(l) -> ZnO(s) + 2MnO(OH)(s)}\]
(Remarque : ta note manuscrite gardait un \(\ce{+2OH-(aq)}\) résiduel dans l’équation finale — en toute rigueur, ces ions spectateurs s’annulent entièrement lorsqu’on combine les deux demi-réactions, et ne doivent donc plus apparaître dans le bilan global.)
6.15.2 La pile au lithium
- Anode (\(-\)) : \(\ce{Li -> Li+ + e-}\)
- Cathode (\(+\)) : \(\ce{2SOCl2 + 4e- -> 4Cl- + SO2 + S}\) (chlorure de thionyle)
En multipliant l’anode par 4 pour égaliser les électrons, puis en additionnant :
\[\ce{4Li + 2SOCl2 -> 4LiCl + SO2 + S}\]
6.15.3 FIN DE SECTION 7a — Exercices de consolidation
- Dans la pile Daniell, dans quel sens migrent les cations \(\ce{K^{+}}\) du pont salin ? Justifiez.58
- Une pile est construite avec une lame de fer dans \(\ce{FeSO4}\) et une lame d’argent dans \(\ce{AgNO3}\). (\(E^\circ(\ce{Fe^{2+}/Fe^{0}}) = -0{,}41\ \text{V}\), \(E^\circ(\ce{Ag^{+}/Ag^{0}}) = +0{,}80\ \text{V}\)). Identifiez l’anode et la cathode, écrivez les deux demi-réactions et la réaction globale.59
- Vrai ou faux : dans une pile, les électrons circulent de la cathode vers l’anode dans le fil métallique. Justifiez.60
- Dans la pile Daniell, dans quel sens migrent les anions \(\ce{SO4^{2-}}\) dans le pont salin ? Justifiez.61
- Dans une pile, pourquoi le pont salin est-il aussi indispensable que le fil métallique ?62
6.15.4 La force électromotrice standard
La force électromotrice (f.e.m.) d’une pile est la tension mesurable entre ses deux électrodes dans les conditions standard (concentrations de 1 mol/L, température de 25 \(^\circ\)C, pression de 1 bar). Elle se calcule par :
\[\Delta V^\circ = E^\circ_\text{cathode} - E^\circ_\text{anode} \] {#eq:fem}
où \(E^\circ_\text{cathode}\) est le potentiel standard de réduction de l’électrode positive (où se produit la réduction) et \(E^\circ_\text{anode}\) celui de l’électrode négative (où se produit l’oxydation).
Attention : une erreur fréquente consiste à intervertir cathode et anode dans ce calcul. Rappelons-nous : la cathode est toujours l’électrode de potentiel plus élevé — celle qui attire les électrons. La f.e.m. est toujours positive pour une pile spontanée.
Pour la pile Daniell (\(\ce{Zn^{0} + Cu^{2+} -> Zn^{2+} + Cu^{0}}\)) :
\[\Delta V^\circ = (+0{,}34) - (-0{,}76) = +1{,}10\ \text{V}\]
Une f.e.m. positive confirme que la réaction est spontanée. Une f.e.m. négative signalerait une réaction non spontanée — ce qui correspond au cas de l’électrolyse.
6.15.5 Lien avec la spontanéité
Une f.e.m. positive (\(\Delta V^\circ > 0\)) confirme que la réaction est spontanée — c’est cohérent avec la règle du gamma vue plus haut dans ce chapitre. Les deux critères sont équivalents : si la règle du gamma est respectée, alors \(\Delta V^\circ > 0\), et inversement.
Si \(\Delta V^\circ < 0\), la réaction n’est pas spontanée dans le sens écrit — elle le serait dans le sens inverse. Pour la forcer dans le sens non spontané, il faudrait imposer une tension extérieure supérieure à \(|\Delta V^\circ|\) : c’est le principe de l’électrolyse (voir section suivante).
Dans l’histoire… La force électromotrice standard suppose des concentrations de 1 mol/L — une situation rare en pratique. En 1889, Walther Nernst généralise le calcul du potentiel d’électrode à des concentrations quelconques, permettant de prédire la spontanéité d’une réaction rédox dans des conditions réelles, non standard.
6.15.6 Exemple complet
Soit une pile construite à partir des couples \(\ce{Mg^{2+}/Mg^{0}}\) (\(E^\circ = -2{,}37\ \text{V}\)) et \(\ce{Ag^{+}/Ag^{0}}\) (\(E^\circ = +0{,}80\ \text{V}\)).
- Le magnésium a le potentiel le plus bas : il s’oxyde → anode.
- L’argent a le potentiel le plus élevé : il se réduit → cathode.
- Demi-réactions :
\[\ce{Mg^{0} -> Mg^{2+} + 2e^{-}} \quad \text{(anode)}\] \[\ce{2Ag^{+} + 2e^{-} -> 2Ag^{0}} \quad \text{(cathode)}\]
- Réaction globale équilibrée :
\[\ce{Mg^{0} + 2Ag^{+} -> Mg^{2+} + 2Ag^{0}}\]
- F.e.m. :
\[\Delta V^\circ = (+0{,}80) - (-2{,}37) = +3{,}17\ \text{V}\]
L’équilibrage stœchiométrique des électrons (ici, multiplier la demi-réaction de l’argent par 2) ne modifie pas les potentiels standard — ceux-ci sont des propriétés intensives, indépendantes des quantités.
6.15.7 FIN DE SECTION 7b — Exercices de consolidation
- Calculez la f.e.m. standard d’une pile construite avec les couples \(\ce{Zn^{2+}/Zn^{0}}\) (\(E^\circ = -0{,}76\ \text{V}\)) et \(\ce{Cl2/Cl^{-}}\) (\(E^\circ = +1{,}36\ \text{V}\)). Identifiez anode et cathode.63
- Une pile a une f.e.m. de \(+0{,}46\ \text{V}\). L’une des électrodes est le couple \(\ce{Cu^{2+}/Cu^{0}}\) (\(E^\circ = +0{,}34\ \text{V}\)). Quel est le potentiel de l’autre couple, et joue-t-il le rôle d’anode ou de cathode ?64
- La réaction \(\ce{Cu^{0} + Zn^{2+} -> Cu^{2+} + Zn^{0}}\) est-elle spontanée ? Calculez \(\Delta V^\circ\) et concluez.65
- L’équilibrage stœchiométrique des demi-réactions modifie-t-il la valeur de \(\Delta V^\circ\) ? Expliquez en vous appuyant sur la notion de grandeur intensive.66
- Pour la pile standard représentée par le diagramme \(\ce{Ni | Ni^{2+} || Br^{-} | Br2 | Pt}\) : a) Calculez sa force électromotrice standard. b) Donnez les équations des demi-réactions à chaque électrode. c) Identifiez l’anode et la cathode (nom et signe).67
R3 — Conception naïve : on croit souvent qu’une pile « contient de l’électricité » stockée comme de l’eau dans un réservoir. Ce n’est pas le cas : une pile contient des réactifs chimiques capables de produire spontanément des électrons lorsqu’on ferme le circuit. L’électricité n’est pas stockée — elle est générée au moment de l’utilisation.
6.15.8 FIN DE SECTION 7c — Exercices de consolidation
- La pile alcaline et la pile Leclanché ont toutes deux une tension de 1,5 V mais des durées de vie très différentes. Expliquez en termes de quantité de réactifs.68
- Pourquoi l’enveloppe de zinc de la pile Leclanché finit-elle par se percer avec le temps d’utilisation ?69
- La pile au lithium offre 3 à 4 V contre 1,5 V pour la pile alcaline. Expliquez cette différence en termes de potentiels standard, sachant que \(E^\circ(\ce{Li^{+}/Li^{0}}) = -3{,}04\ \text{V}\).70
6.16 La pile de Volta et la loi de Nernst
Conception courante : les manuels de chimie présentent souvent la pile de Volta sous son seul aspect historique — la première pile électrique, inventée en 1800 — sans jamais préciser les réactions chimiques qui s’y déroulent réellement. On serait tenté de supposer, par analogie avec d’autres piles, que l’électrolyte est acide et que la cathode réduit des ions \(\ce{H+}\) en \(\ce{H2}\). Or l’électrolyte original de Volta est une solution salée neutre (eau salée), sans acide : le mécanisme réel est différent, et bien plus subtil qu’il n’y paraît.
Analogie : le potentiel standard \(E^\circ\) est comme un tarif affiché pour une quantité de référence (ici, 1 mol/L). Si la concentration réelle s’écarte fortement de cette référence, le potentiel réel s’écarte lui aussi de la valeur affichée — parfois au point d’inverser l’ordre attendu entre deux électrodes. Limite : contrairement à un tarif proportionnel à la quantité, l’écart de potentiel varie de façon logarithmique avec la concentration — un changement de concentration d’un facteur 10 ne déplace le potentiel que de \(0{,}059/n\) volt, jamais plus.
Formalisation IUPAC : la loi de Nernst généralise le potentiel d’électrode à des concentrations quelconques (nous en avons déjà mentionné l’origine historique plus haut dans ce chapitre, à la section sur la spontanéité). Pour une demi-réaction de réduction générale \(\text{Ox} + n e^- \rightarrow \text{Red}\), à 25 °C :
\[E = E^\circ + \frac{0{,}059}{n} \log \frac{[\text{Ox}]}{[\text{Red}]}\]
Les solides purs, l’eau (solvant) et les gaz à pression standard (1 bar) ont une activité de 1 et n’apparaissent pas dans le rapport \([\text{Ox}]/[\text{Red}]\).
Au niveau particulaire : plus la concentration en espèce oxydante (\(\text{Ox}\)) est faible par rapport au réducteur, moins l’électrode « attire » facilement les électrons — son potentiel de réduction diminue. À l’inverse, une concentration en oxydant plus élevée que la référence standard augmente le potentiel.
Représentation symbolique : par exemple, pour l’électrode \(\ce{Cu^{2+}/Cu^{0}}\) (\(E^\circ = +0{,}34\ \text{V}\), \(n=2\)) plongée dans une solution où \([\ce{Cu^{2+}}] = 0{,}010\ \text{mol/L}\) (au lieu de 1 mol/L) :
\[E = 0{,}34 + \frac{0{,}059}{2} \log(0{,}010) = 0{,}34 - 0{,}059 = 0{,}28\ \text{V}\]
Une concentration plus faible que la référence standard abaisse le potentiel de l’électrode.
6.16.1 Exemple travaillé — La pile de Volta : une pile qui ne devrait pas fonctionner
La pile à colonne de Volta (1800) empile des disques de zinc \(\ce{Zn^{0}}\) et de cuivre \(\ce{Cu^{0}}\) séparés par un tissu imbibé d’eau salée neutre — l’électrolyte ne contient pas d’acide.
Première analyse, naïve : on pourrait croire, par réflexe, que la cathode réduit des ions \(\ce{H+}\) :
\[\ce{2H+ + 2e- -> H2}\]
Mais sans acide, \([\ce{H+}] \approx 10^{-7}\ \text{mol/L}\) (eau neutre) : cette réaction ne peut pas fournir de courant significatif. Il faut chercher ailleurs.
Anode : l’oxydation du zinc reste la seule réaction possible côté zinc :
\[\ce{Zn^{0} -> Zn^{2+} + 2e-} \qquad E^\circ = -0{,}76\ \text{V} \quad (1)\]
Cathode : en solution salée neutre, les ions \(\ce{Na+}\), \(\ce{Cl-}\) ou \(\ce{SO4^{2-}}\) ne peuvent pas être réduits (aucune demi-réaction de réduction accessible à ces potentiels). La seule réaction possible est donc la réduction de l’eau elle-même :
\[\ce{2H2O + 2e- -> H2 + 2OH-} \qquad E^\circ = -0{,}83\ \text{V} \quad (2)\]
Réaction globale (somme de (1) et (2)) :
\[\ce{Zn^{0} + 2H2O -> Zn^{2+} + H2 + 2OH-} \quad (3)\]
Le paradoxe : \(\Delta V^\circ = (-0{,}83) - (-0{,}76) = -0{,}07\ \text{V}\). Négatif ! Par définition, le potentiel de l’anode doit être le plus négatif des deux pour qu’une pile fonctionne — or la pile de Volta fonctionne bel et bien. Il y a une erreur dans ce raisonnement standard.
L’erreur : ce calcul suppose implicitement que \(\ce{Zn^{2+}}\) et \(\ce{OH-}\) peuvent coexister librement en solution à leur concentration standard (1 mol/L). Ce n’est pas le cas : dès qu’ils se rencontrent, ils précipitent immédiatement sous forme d’hydroxyde de zinc :
\[\ce{Zn^{2+} + 2OH- -> Zn(OH)2 (s)} \quad (4)\]
R2 — Bootstrapping : la notion de produit de solubilité \(K_s\), qui gouverne cet équilibre de précipitation, sera formalisée en détail dans un chapitre ultérieur (équilibres en solution). Nous l’utilisons ici de façon anticipée, avec le rappel nécessaire pour suivre le raisonnement : \(K_s\) est une constante qui limite la concentration maximale que peuvent atteindre simultanément les ions d’un solide peu soluble avant qu’il ne précipite.
Pour \(\ce{Zn(OH)2}\), \(K_s = 1{,}8 \times 10^{-14}\) . En appelant \(s\) la concentration maximale de \(\ce{Zn^{2+}}\) à saturation (donc \(2s\) celle de \(\ce{OH-}\), par stœchiométrie de (4)) :
\[K_s = [\ce{Zn^{2+}}][\ce{OH-}]^2 = s \cdot (2s)^2 = 4s^3 = 1{,}8 \times 10^{-14}\]
\[s = \sqrt[3]{\frac{K_s}{4}} = \sqrt[3]{4{,}5 \times 10^{-15}} \approx 1{,}65 \times 10^{-5}\ \text{mol/L}\]
Donc \([\ce{Zn^{2+}}] = 1{,}65 \times 10^{-5}\ \text{mol/L}\) et \([\ce{OH-}] = 2s \approx 3{,}30 \times 10^{-5}\ \text{mol/L}\) — bien loin de la concentration standard de 1 mol/L.
Application de la loi de Nernst : ces concentrations, très éloignées de la référence standard, imposent de corriger les deux potentiels.
À l’anode :
\[E(\ce{Zn^{2+}/Zn^{0}}) = -0{,}76 + \frac{0{,}059}{2} \log(1{,}65 \times 10^{-5}) = -0{,}76 - 0{,}14 = -0{,}90\ \text{V}\]
À la cathode, en admettant qu’à l’équilibre la pression de \(\ce{H2}\) vaut 1 bar :
\[E(\ce{H2O/H2 + OH-}) = -0{,}83 - 0{,}059 \log(3{,}30 \times 10^{-5}) = -0{,}83 + 0{,}26 = -0{,}57\ \text{V}\]
Victoire ! En tenant compte des concentrations réelles, l’ordre des potentiels s’inverse : le potentiel de l’électrode de zinc (\(-0{,}90\ \text{V}\)) est maintenant bien plus négatif que celui de la cathode (\(-0{,}57\ \text{V}\)). Le zinc peut donc fonctionner comme anode, et le mécanisme proposé est correct :
\[\Delta V = (-0{,}57) - (-0{,}90) = +0{,}33\ \text{V}\]
Cette tension, bien réelle mais modeste, est nettement plus faible que celle d’une pile Zn/Cu en milieu acide (\(1{,}10\ \text{V}\)) — la pile de Volta est une pile faible, précisément parce qu’elle repose sur cet effet de précipitation plutôt que sur des demi-réactions à pleine puissance standard.
Remarque : avec \([\ce{OH-}] = 3{,}3 \times 10^{-5}\ \text{mol/L}\), le pH de la solution à l’équilibre vaut \(14 - 4{,}48 \approx 9{,}5\) — légèrement basique, cohérent avec la formation d’ions \(\ce{OH-}\) à la cathode.
L’équation globale exacte n’est donc pas (3) mais la somme de (3) et (4), puisque \(\ce{Zn^{2+}}\) et \(\ce{OH-}\) ne restent jamais libres en solution :
\[\ce{Zn^{0} + 2H2O -> Zn(OH)2 (s) + H2} \quad (5)\]
Remarque (réaction parasite) : l’eau peut aussi être réduite directement à la surface du zinc, ce qui semble gênant à première vue. Mais cette réaction parasite forme une fine couche de \(\ce{Zn(OH)2}\) contre l’électrode, qui protège ensuite le zinc d’un contact direct avec l’eau — un effet passivant plutôt utile. À l’inverse, les ions \(\ce{OH-}\) formés à la cathode doivent migrer à travers la solution avant de rencontrer les ions \(\ce{Zn^{2+}}\) : la précipitation principale se fait donc en solution, loin des électrodes, ce qui est plus favorable au bon fonctionnement de la pile.
Lien avec la règle du gamma : cet exemple montre une limite importante de la règle du gamma vue plus haut dans ce chapitre — elle ne prédit correctement la spontanéité qu’à concentrations standard. Dès que les concentrations réelles s’écartent fortement de 1 mol/L (ici, à cause d’une précipitation), seule la loi de Nernst permet de trancher.
Exercices :
- Calculez le potentiel de l’électrode \(\ce{Ag+/Ag^{0}}\) (\(E^\circ = +0{,}80\ \text{V}\), \(n_e=1\)) dans une solution où \([\ce{Ag+}] = 1{,}0 \times 10^{-3}\ \text{mol/L}\).71
- Une pile Daniell standard (\(\ce{Zn/Cu}\)) a une f.e.m. de \(1{,}10\ \text{V}\). Si on dilue la solution de \(\ce{Cu^{2+}}\) jusqu’à \(1{,}0 \times 10^{-4}\ \text{mol/L}\) (la solution de \(\ce{Zn^{2+}}\) restant à \(1\ \text{mol/L}\)), quelle est la nouvelle f.e.m. de la pile ?72
- Sans la précipitation de \(\ce{Zn(OH)2}\), la pile de Volta pourrait-elle fonctionner ? Justifiez à partir des potentiels standard seuls.73
- Si le \(K_s\) de \(\ce{Zn(OH)2}\) était 100 fois plus petit, le potentiel corrigé de l’anode serait-il plus négatif ou moins négatif ? Estimez la variation à l’aide de la loi de Nernst.74
6.17 Électrolyse
6.17.1 Principe — forcer une réaction non spontanée
L’électrolyse est le processus inverse de la pile galvanique : au lieu de laisser une réaction spontanée produire du courant, on impose un courant pour forcer une réaction qui ne se produirait pas spontanément.
Niveau macroscopique : on observe, selon le système, un dépôt de métal sur une électrode, un dégagement de gaz, ou une modification de couleur de la solution — des transformations qui n’auraient pas lieu sans apport d’énergie.
Niveau particulaire : un générateur électrique crée une différence de potentiel entre deux électrodes plongeant dans une solution ionique (l’électrolyte). Il pompe les électrons hors de l’anode et les injecte à la cathode, inversant le sens naturel des réactions.
- L’anode est reliée au pôle \(+\) du générateur : elle attire les anions de la solution, qui s’y oxydent.
- La cathode est reliée au pôle \(-\) du générateur : elle attire les cations de la solution, qui s’y réduisent.
Attention : dans une pile galvanique, l’anode est négative et la cathode est positive. Dans une cellule d’électrolyse, c’est l’inverse — l’anode est positive (reliée au \(+\) du générateur) et la cathode est négative. La définition reste la même (anode = oxydation, cathode = réduction), mais les signes sont inversés par rapport à la pile.
Niveau symbolique : la condition pour qu’une électrolyse soit possible est que la tension imposée par le générateur soit supérieure à la f.e.m. de la pile qui se formerait spontanément avec les mêmes espèces :
\[\Delta V_\text{générateur} \geq |\Delta V^\circ_\text{réaction}|\]
6.17.2 Exemple 1 — Électrolyse d’une solution de bromure de zinc \(\ce{ZnBr2}\) (aq)
Les espèces présentes en solution sont \(\ce{Zn^{2+}}\), \(\ce{Br^{-}}\) et \(\ce{H2O}\).
La série électrochimique indique que la réaction entre \(\ce{Zn^{2+}}\) et \(\ce{Br^{-}}\) n’est pas spontanée — il faut un générateur.
- Cathode (réduction) : les ions \(\ce{Zn^{2+}}\) captent des électrons et se déposent sous forme de zinc métallique.
\[\ce{Zn^{2+} + 2e^{-} -> Zn^{0}}\]
- Anode (oxydation) : les ions \(\ce{Br^{-}}\) cèdent des électrons et forment du dibrome \(\ce{Br2}\) liquide.
\[\ce{2Br^{-} -> Br2 + 2e^{-}}\]
Réaction globale :
\[\ce{Zn^{2+} + 2Br^{-} -> Zn^{0} + Br2}\]
Remarque importante : lorsqu’on coupe le générateur, les produits accumulés sur les électrodes (\(\ce{Zn^{0}}\) et \(\ce{Br2}\)) peuvent réagir spontanément ensemble — le système se transforme alors en pile ! L’électrolyse et la pile sont deux faces d’un même phénomène.
6.17.3 Exemple 2 — Électrolyse de l’eau
L’eau pure est un très mauvais conducteur. On y dissout un peu de \(\ce{H2SO4}\) ou de \(\ce{Na2SO4}\) pour améliorer la conductivité sans modifier les réactions aux électrodes.
- Cathode (réduction) :
\[\ce{2H2O + 2e^{-} -> H2 + 2OH^{-}}\]
- Anode (oxydation) :
\[\ce{2H2O -> O2 + 4H^{+} + 4e^{-}}\]
Réaction globale :
\[\ce{2H2O -> 2H2 + O2}\]
La tension minimale à imposer est d’environ 1,23 V dans les conditions standard. Cette réaction est au cœur du développement du dihydrogène comme vecteur énergétique renouvelable : en couplant cette électrolyse à une source d’électricité verte (solaire, éolien), on produit du \(\ce{H2}\) sans émettre de \(\ce{CO2}\).
6.17.4 La galvanoplastie
Une application industrielle majeure de l’électrolyse est le dépôt électrolytique de métaux — nickelage, chromage, dorage. Le principe est toujours le même : l’objet à recouvrir sert de cathode, et le métal à déposer sert d’anode (ou est présent sous forme d’ions en solution).
Exemple : pour nickeler un objet en fer, on le place en cathode dans une solution de \(\ce{NiCl2}\). Une anode de nickel se dissout progressivement pour maintenir la concentration en \(\ce{Ni^{2+}}\) constante.
\[\ce{Ni^{2+} + 2e^{-} -> Ni^{0}} \quad \text{(cathode — dépôt sur l'objet)}\] \[\ce{Ni^{0} -> Ni^{2+} + 2e^{-}} \quad \text{(anode — dissolution du nickel)}\]
6.17.5 Cas particuliers : électrodes réactives et surtension
Les prédictions précédentes supposent des électrodes inertes (graphite, platine) qui ne participent elles-mêmes à aucune réaction. Si l’anode est un métal réactif et soluble (par exemple une électrode de cuivre), c’est souvent le métal de l’électrode lui-même qui s’oxyde préférentiellement plutôt que l’eau ou les anions en solution — c’est le principe même de l’affinage électrolytique du cuivre. Par ailleurs, la série électrochimique prédit parfois un produit qui, en pratique, n’apparaît pas : un phénomène cinétique appelé surtension (ou surpotentiel) peut favoriser l’oxydation ou la réduction d’une espèce théoriquement moins favorable — c’est ainsi que l’électrolyse d’une solution de \(\ce{HCl}\) ou de \(\ce{CuCl2}\) dégage du \(\ce{Cl2}\) à l’anode plutôt que du \(\ce{O2}\), pourtant thermodynamiquement prévu par la série électrochimique.
6.17.6 FIN DE SECTION 8a — Exercices de consolidation
- Lors de l’électrolyse d’une solution de \(\ce{NiCl2}\), quel produit se forme à la cathode ? À l’anode ? Écrivez les deux demi-réactions. (\(E^\circ(\ce{Ni^{2+}/Ni^{0}}) = -0{,}23\ \text{V}\), \(E^\circ(\ce{Cl2/Cl^{-}}) = +1{,}36\ \text{V}\))75
- Dans une cellule d’électrolyse, l’anode est-elle reliée au pôle \(+\) ou \(-\) du générateur ? Expliquez pourquoi, en termes de sens de circulation des électrons.76
- Expliquez pourquoi l’électrolyse de l’eau pure est très difficile en pratique, et pourquoi on ajoute \(\ce{H2SO4}\) ou \(\ce{Na2SO4}\).77
- Lorsqu’on coupe le générateur après une électrolyse de \(\ce{ZnBr2}\), les produits \(\ce{Zn^{0}}\) et \(\ce{Br2}\) peuvent réagir spontanément. Expliquez ce paradoxe apparent.78
- Dans l’électrolyse de chacune des solutions aqueuses suivantes, prévoyez les produits formés à chaque électrode (équations des deux demi-réactions) : a) \(\ce{BeSO4}\) avec des électrodes de Pd. b) \(\ce{NiBr2}\) avec des électrodes de graphite. c) \(\ce{Na2SO4}\) avec des électrodes de Cu. d) \(\ce{HCl}\) avec des électrodes de Pt. e) \(\ce{CuCl2}\) avec des électrodes de graphite.79
- Faites le schéma de l’électrolyse d’une solution aqueuse de \(\ce{SnBr2}\) (espèces en présence, nom et signe des électrodes, demi-réactions, réaction globale équilibrée). Quelle est la tension minimale à appliquer ? Si l’on coupe le courant, les produits accumulés forment une pile : donnez l’équation de son fonctionnement et sa tension.80
6.17.7 Principe de réversibilité
Un accumulateur (ou pile rechargeable) est une cellule électrochimique dont les réactions peuvent être inversées par électrolyse : on recrée les réactifs de départ en injectant du courant, ce qui permet de recharger la pile.
La condition essentielle est que les produits formés à l’anode lors de la décharge restent insolubles — ils doivent demeurer sur l’électrode pour pouvoir être régénérés lors de la charge.
R3 — Conception naïve : on entend souvent dire qu’une batterie « se recharge en électricité ». Ce n’est pas exact : l’énergie électrique reçue lors de la charge est convertie en énergie chimique — les réactifs sont reconstitués. La batterie ne stocke pas des électrons, elle stocke des substances chimiques.
6.17.8 L’accumulateur au plomb — la batterie de voiture
La batterie d’une voiture est un accumulateur au plomb, capable de fournir des courants très intenses (pour démarrer le moteur) tout en étant rechargeable par l’alternateur.
Lors de la décharge (la batterie fonctionne comme une pile) :
- Anode (oxydation) :
\[\ce{Pb^{0} + SO4^{2-} -> PbSO4 + 2e^{-}} \quad E^\circ = -0{,}36\ \text{V}\]
- Cathode (réduction) :
\[\ce{PbO2 + SO4^{2-} + 4H^{+} + 2e^{-} -> PbSO4 + 2H2O} \quad E^\circ = +1{,}68\ \text{V}\]
F.e.m. de décharge :
\[\Delta V^\circ = (+1{,}68) - (-0{,}36) = +2{,}04\ \text{V\ par\ cellule}\]
Une batterie de voiture standard comporte 6 cellules en série : \(6 \times 2{,}04 \approx 12\ \text{V}\).
Lors de la charge (le générateur inverse les réactions) : le \(\ce{PbSO4}\) déposé sur les deux électrodes est reconverti en \(\ce{Pb^{0}}\) à l’anode et en \(\ce{PbO2}\) à la cathode.
R4 — Note de lecture : l’électrolyte de cette batterie est une solution d’acide sulfurique \(\ce{H2SO4}\), qui fournit les ions \(\ce{SO4^{2-}}\) et \(\ce{H^{+}}\) nécessaires aux deux demi-réactions. Sa concentration diminue lors de la décharge et remonte lors de la charge — on peut donc estimer l’état de charge d’une batterie en mesurant la densité de l’acide.
6.17.9 FIN DE SECTION 8b — Exercices de consolidation
- Dans la batterie au plomb lors de la décharge, identifiez l’oxydant et le réducteur. Quel ion est consommé dans les deux demi-réactions ?81
- La densité de l’acide sulfurique dans une batterie de voiture diminue lors de la décharge. Expliquez ce phénomène en vous appuyant sur les demi-réactions.82
- Expliquez pourquoi il est impératif que les produits formés lors de la décharge (\(\ce{PbSO4}\)) soient insolubles pour qu’une batterie soit rechargeable.83
6.18 Loi de Faraday
Dans l’histoire… C’est Michael Faraday, en 1833-1834, qui établit le lien quantitatif entre la charge électrique écoulée lors d’une électrolyse et la masse de matière transformée aux électrodes — ce que nous appelons aujourd’hui la loi de Faraday. La constante \(F\) porte logiquement son nom, même si sa valeur moderne repose sur deux constantes qu’il ne connaissait pas encore : le nombre d’Avogadro et la charge de l’électron.
Formalisation IUPAC : au cours d’une électrolyse, on mesure le courant \(i\) (en ampères, A) qui traverse la cellule pendant un temps \(t\) (en secondes, s). La charge électrique totale écoulée est :
\[Q = i \cdot t \qquad [Q\ \text{en coulombs, C}]\]
La constante de Faraday n’est rien d’autre qu’une charge par mole — mais une mole de quoi ? Une mole d’électrons. Un électron porte une charge de \(1{,}602 \times 10^{-19}\ \text{C}\) ; une mole en contient \(N_A = 6{,}022 \times 10^{23}\) (nombre d’Avogadro). La charge portée par une mole d’électrons vaut donc :
\[F = N_A \cdot e = 6{,}022 \times 10^{23} \times 1{,}602 \times 10^{-19} \approx 96\ 500\ \text{C/mol}\]
Déduction de la loi de Faraday: - un courant I plus intense dépose automatiquement plus de substance. Mais c’est le produit \(i \cdot t\) — la charge totale écoulée, et non le courant seul — qui détermine la quantité de matière transformée. - un ion divalent comme \(\ce{Cu^{2+}}\) nécessite deux fois plus d’électrons qu’un ion monovalent comme \(\ce{Ag+}\) pour déposer la même quantité de matière : la charge ne se convertit pas directement en masse, elle passe par le nombre d’électrons échangés.
Au niveau particulaire : le courant \(i\), exprimé en \(\text{C/s}\), correspond à un flux d’électrons dans le circuit. En multipliant ce courant par la durée \(t\) puis en divisant par la constante de Faraday, on obtient un nombre… d’électrons — plus précisément un nombre de moles d’électrons ayant transité dans le circuit :
\[n(e^-) = \frac{Q}{F} = \frac{i \cdot t}{F}\]
Si l’ion à déposer n’échange qu’un seul électron (ex. \(\ce{Na+ + e- -> Na}\)), une mole d’électrons dépose directement une mole de substance :
\[n(\ce{Na}) = \frac{i \cdot t}{96\ 500}\]
Exemple — combien de temps faut-il pour déposer 1 mole de Na avec \(i = 5\ \text{A}\) ? Il faut 1 mole d’électrons pour 1 mole de Na :
\[1 = \frac{5 \cdot t}{96\ 500} \;\Rightarrow\; t = 19\ 300\ \text{s} \approx 322\ \text{min}\]
Si l’ion échange plusieurs électrons, il faut en tenir compte : il faut par exemple deux moles d’électrons pour réduire une mole d’ions \(\ce{Cu^{2+}}\), et trois moles d’électrons pour réduire une mole d’ions \(\ce{Al^{3+}}\).
\[\ce{Cu^{2+} + 2e- -> Cu} \qquad n(\ce{Cu}) = \frac{i \cdot t}{2 \cdot 96\ 500}\]
Exemple — combien de temps faut-il pour déposer 1 mole de Cu avec \(i = 5\ \text{A}\) ?
\[1 = \frac{5 \cdot t}{2 \cdot 96\ 500} \;\Rightarrow\; t = 38\ 600\ \text{s} \approx 643\ \text{min}\]
Représentation symbolique : en généralisant, si \(n_e\) est le nombre de moles d’électrons nécessaires pour déposer ou dégager une mole de substance :
\[\boxed{n(\text{substance}) = \frac{n(e^-)}{n_e} = \frac{i \cdot t}{n_e \cdot 96\ 500}}\]
| Demi-réaction | \(n_e\) |
|---|---|
| \(\ce{Ag+ + e- -> Ag}\) | 1 |
| \(\ce{Cu^{2+} + 2e- -> Cu}\) | 2 |
| \(\ce{Al^{3+} + 3e- -> Al}\) | 3 |
Le passage du nombre de moles d’ions à la masse devrait normalement aller de soi : \(m = n \cdot M\). Mais la masse qui nous intéresse est en général celle de la substance réellement déposée ou dégagée à l’électrode, pas nécessairement celle de l’ion de départ — il faut donc toujours écrire la demi-réaction de l’électrode pour identifier correctement \(n_e\).
6.18.1 Exemple 1 — Dépôt de cuivre
On électrolyse une solution de \(\ce{CuSO4}\) avec un courant de \(5{,}00\ \text{A}\) pendant \(30{,}0\ \text{min}\).
Quelle masse de cuivre se dépose à la cathode ?
Demi-réaction : \(\ce{Cu^{2+} + 2e^{-} -> Cu^{0}}\) donc \(n_e = 2\).
\[Q = i \cdot t = 5{,}00 \times (30{,}0 \times 60) = 9\ 000\ \text{C}\]
\[n(e^-) = \frac{9\ 000}{96\ 500} = 0{,}09326\ \text{mol}\]
\[n(\ce{Cu}) = \frac{0{,}09326}{2} = 0{,}04663\ \text{mol}\]
\[m(\ce{Cu}) = 0{,}04663 \times 63{,}55 = 2{,}96\ \text{g}\]
6.18.2 Exemple 2 — Temps nécessaire pour déposer une masse donnée
On souhaite déposer \(6{,}75\ \text{g}\) d’aluminium par électrolyse d’une solution de sels d’aluminium avec un courant de \(40{,}0\ \text{A}\).
Demi-réaction : \(\ce{Al^{3+} + 3e^{-} -> Al^{0}}\) donc \(n_e = 3\).
\[n(\ce{Al}) = \frac{6{,}75}{26{,}98} = 0{,}2502\ \text{mol}\]
\[n(e^-) = 0{,}2502 \times 3 = 0{,}7506\ \text{mol}\]
\[Q = n(e^-) \times F = 0{,}7506 \times 96\ 500 = 72\ 430\ \text{C}\]
\[t = \frac{Q}{i} = \frac{72\ 430}{40{,}0} = 1\ 811\ \text{s} \approx 30{,}2\ \text{min}\]
Point de vigilance : la loi de Faraday suppose que toute la charge électrique est utilisée pour la réaction aux électrodes. En pratique, des réactions parasites (oxydation de l’eau, dégagement de gaz non voulu) peuvent réduire le rendement — la masse réellement déposée est alors inférieure à la masse calculée.
6.18.3 Exemple 3 — Électrolyse de l’eau : des coulombs aux litres de gaz
Avec un courant de \(5\ \text{A}\) pendant 1 heure, quels sont les volumes de \(\ce{O2}\) et de \(\ce{H2}\) dégagés à 1 atm et 25 °C aux électrodes pendant l’électrolyse de l’eau ?
\[\ce{2H2O -> O2 + 4H+ + 4e-} \quad \text{(anode, } n_e = 4 \text{ pour } \ce{O2}\text{)}\] \[\ce{2H2O + 2e- -> H2 + 2OH-} \quad \text{(cathode, } n_e = 2 \text{ pour } \ce{H2}\text{)}\]
\[n(\ce{O2}) = \frac{i \cdot t}{4 \cdot 96\ 500} = \frac{5 \times 3\ 600} {4 \times 96\ 500} \approx 0{,}0466\ \text{mol}\]
\[n(\ce{H2}) = \frac{i \cdot t}{2 \cdot 96\ 500} = \frac{5 \times 3\ 600} {2 \times 96\ 500} \approx 0{,}0933\ \text{mol}\]
Avec \(V = \dfrac{nRT}{P}\), \(R = 0{,}0821\ \text{L·atm·mol}^{-1}\text{K}^{-1}\), \(T = 298\ \text{K}\), \(P = 1\ \text{atm}\) :
\[V(\ce{O2}) = 0{,}0466 \times 0{,}0821 \times 298 \approx 1{,}14\ \text{L}\] \[V(\ce{H2}) = 0{,}0933 \times 0{,}0821 \times 298 \approx 2{,}28\ \text{L}\]
On retrouve bien le rapport stœchiométrique attendu : \(V(\ce{H2})/V(\ce{O2}) \approx 2\), cohérent avec les 4 électrons échangés par \(\ce{O2}\) contre 2 par \(\ce{H2}\).
Exercices :
- On électrolyse une solution de \(\ce{AgNO3}\) avec un courant de \(2{,}00\ \text{A}\) pendant \(15{,}0\ \text{min}\). Quelle masse d’argent se dépose à la cathode ? (\(M(\ce{Ag}) = 107{,}9\ \text{g/mol}\), \(n_e = 1\))84
- On souhaite déposer \(10{,}0\ \text{g}\) de nickel (\(M = 58{,}69\ \text{g/mol}\), \(n_e = 2\)) avec un courant de \(3{,}00\ \text{A}\). Combien de temps (en minutes) faut-il ?85
- Lors de l’électrolyse de l’eau, quelle charge électrique faut-il faire circuler pour produire \(1{,}00\ \text{L}\) de \(\ce{H2}\) à TPA ?86
- Un courant de \(10{,}0\ \text{A}\) traverse pendant \(1{,}00\ \text{h}\) une solution de \(\ce{CuSO4}\). Calculez la masse de cuivre déposée et la masse d’anode de cuivre dissoute. Sont-elles égales ? Pourquoi ?87
- Un courant de \(0{,}452\ \text{A}\) traverse une cellule d’électrolyse contenant du \(\ce{CaCl2}\) fondu pendant 1,5 heure. Écrivez les réactions aux électrodes et calculez la masse de calcium et de dichlore formés.88
- Deux cuves électrolytiques sont montées en série : l’une contient du \(\ce{NiCl2}\), l’autre du \(\ce{PtCl4}\). On obtient un dépôt de \(37{,}2\ \text{g}\) de nickel à la cathode de la première cuve. Quelle masse de platine s’est déposée en même temps dans la seconde cuve ? (\(M(\ce{Ni}) = 58{,}69\ \text{g/mol}\), \(M(\ce{Pt}) = 195{,}08\ \text{g/mol}\))89
- On plaque du chrome par électrolyse sur un pare-chocs automobile (surface \(0{,}25\ \text{m}^2\)) en appliquant une couche de \(1{,}0 \times 10^{-2}\ \text{mm}\) d’épaisseur, avec un courant de \(25\ \text{A}\). La demi-réaction (non équilibrée) est \(\ce{Cr2O7^{2-} + H+ + e- -> Cr + H2O}\). Sachant que \(\rho(\ce{Cr}) = 7{,}19\ \text{g/cm}^3\), combien de temps (en heures) faut-il ?90
- Quelle quantité d’électricité, exprimée en Faradays (F), est nécessaire pour produire : a) \(0{,}84\ \text{L}\) de dioxygène à 1 atm et 25 °C, à partir d’une solution de \(\ce{H2SO4}\) ;
- \(1{,}50\ \text{L}\) de dichlore à 750 mmHg et 20 °C, à partir de \(\ce{NaCl}\) fondu ; c) \(6{,}0\ \text{g}\) d’étain à partir de \(\ce{SnCl2}\) fondu ?91
Exercices de synthèse
- Soit une pile construite avec les couples \(\ce{Fe^{2+}/Fe^{0}}\) (\(E^\circ = -0{,}41\ \text{V}\)) et \(\ce{Ag^{+}/Ag^{0}}\) (\(E^\circ = +0{,}80\ \text{V}\)). (a) Identifiez anode et cathode. (b) Écrivez les demi-réactions équilibrées et la réaction globale. (c) Calculez \(\Delta V^\circ\).92
- On électrolyse une solution de \(\ce{CuCl2}\) avec un courant de \(4{,}00\ \text{A}\) pendant \(45{,}0\ \text{min}\). (a) Que se forme-t-il à la cathode et à l’anode ? (b) Calculez les masses/volumes des produits à TPA. (\(M(\ce{Cu}) = 63{,}55\ \text{g/mol}\), \(M(\ce{Cl2}) = 70{,}90\ \text{g/mol}\))93
- Une batterie au plomb de voiture comporte 6 cellules en série. (a) Quelle est la tension nominale de chaque cellule ? (b) Quelle est la tension totale ? (c) Lors de la décharge, les ions \(\ce{SO4^{2-}}\) sont consommés. Quel effet cela a-t-il sur la f.e.m. réelle de la batterie au fil du temps ?94
- On souhaite déposer une couche de zinc de \(50{,}0\ \mu\text{m}\) d’épaisseur sur une plaque d’acier de surface \(200\ \text{cm}^2\) (\(\rho(\ce{Zn}) = 7{,}13\ \text{g/cm}^3\), \(M(\ce{Zn}) = 65{,}38\ \text{g/mol}\), \(n_e = 2\), \(i = 8{,}00\ \text{A}\)). Calculez la durée de l’opération en minutes.95
- La pile à combustible hydrogène-oxygène produit de l’eau en générant du courant. Les demi-réactions sont : anode \(\ce{H2 -> 2H^{+} + 2e^{-}}\) (\(E^\circ = 0{,}00\ \text{V}\)) ; cathode \(\ce{O2 + 4H^{+} + 4e^{-} -> 2H2O}\) (\(E^\circ = +1{,}23\ \text{V}\)). (a) Écrivez la réaction globale. (b) Calculez \(\Delta V^\circ\). (c) Comparez au rendement théorique maximal d’un moteur thermique fonctionnant entre 25 °C et 200 °C (\(\eta = 1 - T_\text{froide}/T_\text{chaude}\)).96
- On électrolyse une solution mixte contenant \(\ce{Cu^{2+}}\) et \(\ce{Zn^{2+}}\) à égale concentration. (\(E^\circ(\ce{Cu^{2+}/Cu^{0}}) = +0{,}34\ \text{V}\), \(E^\circ(\ce{Zn^{2+}/Zn^{0}}) = -0{,}76\ \text{V}\)). Quel métal se dépose en premier à la cathode lorsqu’on augmente progressivement la tension du générateur ? Justifiez.97
- Un accumulateur nickel-cadmium (NiCd) a une f.e.m. de 1,20 V. On le charge avec \(0{,}80\ \text{A}\) pendant \(2{,}5\ \text{h}\). (a) Calculez la charge totale. (b) Si la demi-réaction anodique lors de la charge est \(\ce{Cd(OH)2 + 2e^{-} -> Cd^{0} + 2OH^{-}}\), calculez la masse de cadmium régénérée (\(M(\ce{Cd}) = 112{,}4\ \text{g/mol}\)).98
- Expliquez pourquoi les signes de l’anode et de la cathode sont inversés entre une pile galvanique et une cellule d’électrolyse, même si la définition (anode = oxydation, cathode = réduction) reste la même dans les deux cas.99
- On mesure qu’une pile zinc-cuivre délivre un courant de \(0{,}150\ \text{A}\) pendant exactement \(2{,}00\ \text{h}\) avant de s’arrêter. (a) Calculez la charge totale écoulée. (b) Déduisez la masse de zinc consumée à l’anode (\(M(\ce{Zn}) = 65{,}38\ \text{g/mol}\), \(n_e = 2\)). (c) Calculez la masse de cuivre déposée à la cathode (\(M(\ce{Cu}) = 63{,}55\ \text{g/mol}\)).100
- La production industrielle de l’aluminium par le procédé Hall-Héroult consiste à électrolyser \(\ce{Al2O3}\) fondu. La demi-réaction cathodique est \(\ce{Al^{3+} + 3e^{-} -> Al^{0}}\). Une usine produit 100 tonnes d’aluminium par jour avec un courant de \(150\ 000\ \text{A}\). (a) Calculez la charge totale journalière. (b) Vérifiez que ce courant est cohérent avec la production annoncée. (\(M(\ce{Al}) = 26{,}98\ \text{g/mol}\))101
- Déterminez le d.o. du soufre dans \(\ce{H2SO3}\), \(\ce{H2SO4}\) et \(\ce{SO2}\). Classez ces espèces du soufre le plus réduit au plus oxydé.102
- La réaction \(\ce{AgNO3 + NaCl -> AgCl + NaNO3}\) est-elle une oxydoréduction ? Justifiez par les d.o.103
- En utilisant la série électrochimique, prédisez si l’aluminium réagit avec une solution de \(\ce{CuSO4}\). Si oui, écrivez l’équation globale et calculez \(\Delta V^\circ\).104
- Équilibrez par la méthode des demi-réactions : \(\ce{Cu^{0} + HNO3 -> Cu(NO3)2 + NO2 + H2O}\)105
- Équilibrez par la méthode des demi-réactions : \(\ce{MnO4^{-} + H2O2 + H^{+} -> Mn^{2+} + O2 + H2O}\) (\(E^\circ(\ce{MnO4^{-}/Mn^{2+}}) = +1{,}51\ \text{V}\), \(E^\circ(\ce{O2/H2O2}) = +0{,}68\ \text{V}\)). Calculez \(\Delta V^\circ\) et identifiez oxydant et réducteur.106
- Un fil de fer est plongé successivement dans \(\ce{CuSO4}\) puis dans \(\ce{MgSO4}\). Décrivez ce qui se passe dans chaque cas en justifiant par la série électrochimique.107
- Calculez la f.e.m. standard de la pile formée par les couples \(\ce{Fe^{2+}/Fe}\) et \(\ce{Cl2/Cl^{-}}\) (\(E^\circ(\ce{Cl2/Cl^{-}}) = +1{,}36\ \text{V}\)). Écrivez la réaction globale.108
- Un pipeline en acier enterré dans un sol humide est protégé par une anode sacrificielle. Justifiez le choix du zinc plutôt que du cuivre (\(E^\circ(\ce{Cu^{2+}/Cu}) = +0{,}34\ \text{V}\)).109
- On plonge une lame de cuivre dans une solution de nitrate d’argent \(\ce{AgNO3}\) à \(0{,}100\ \text{mol/L}\). (\(E^\circ(\ce{Ag^{+}/Ag}) = +0{,}80\ \text{V}\), \(E^\circ(\ce{Cu^{2+}/Cu}) = +0{,}34\ \text{V}\), \(M(\ce{Ag}) = 107{,}9\ \text{g/mol}\)).
- La réaction est-elle spontanée ? b) Écrivez l’équation globale équilibrée. c) Quelle masse d’argent se dépose si 0,500 g de cuivre est entièrement dissous ? d) Calculez, à l’aide de la loi de Nernst, le potentiel réel de l’électrode \(\ce{Ag+/Ag}\) à cette concentration de \(0{,}100\ \text{mol/L}\) (avant réaction), et comparez-le à sa valeur standard.110
- Une pile est construite avec \(\ce{Al^{3+}/Al}\) (\(E^\circ = -1{,}70\ \text{V}\)) et \(\ce{Ag^{+}/Ag}\) (\(E^\circ = +0{,}80\ \text{V}\)). Calculez la f.e.m., identifiez l’anode et la cathode, et écrivez l’équation globale équilibrée.111
- Une pile est construite avec les couples \(\ce{Zn^{2+}/Zn^{0}}\) (\(E^\circ = -0{,}76\ \text{V}\), \(n_e = 2\)) et \(\ce{Cu^{2+}/Cu^{0}}\) (\(E^\circ = +0{,}34\ \text{V}\), \(n_e = 2\)). Les concentrations réelles sont \([\ce{Zn^{2+}}] = 1{,}0 \times 10^{-2}\ \text{mol/L}\) et \([\ce{Cu^{2+}}] = 1{,}0 \times 10^{-4}\ \text{mol/L}\). a) Calculez, à l’aide de la loi de Nernst, le potentiel réel de chaque électrode. b) Calculez la f.e.m. réelle de la pile. c) Comparez à la f.e.m. standard : l’écart va-t-il dans le sens attendu ?112
Projet-Balmer Dernière mise à jour : 2026-09-14
Ces défis s’adressent à ceux qui veulent aller réellement plus loin. Ils exigent de mobiliser les notions de Zone 2 dans des contextes nouveaux.
Défi A — La pile de concentration (approfondissement formel)
Une pile de concentration met en jeu la même demi-réaction aux deux électrodes — même métal, même ion — mais avec des concentrations différentes dans chaque compartiment. Comme \(E^\circ\) est strictement identique aux deux électrodes, le calcul \(\Delta V^\circ = E^\circ_\text{cathode} - E^\circ_\text{anode}\) donne toujours zéro — et pourtant cette pile fonctionne réellement.
On construit une pile de concentration avec deux électrodes de cuivre (\(E^\circ(\ce{Cu^{2+}/Cu^{0}}) = +0{,}34\ \text{V}\), \(n = 2\)) plongées respectivement dans une solution à \([\ce{Cu^{2+}}] = 1{,}0\ \text{mol/L}\) et dans une solution à \([\ce{Cu^{2+}}] = 1{,}0 \times 10^{-2}\ \text{mol/L}\), reliées par un pont salin.
Pourquoi \(\Delta V^\circ\), calculé à partir des seuls potentiels standard, est-il nul pour cette pile ?
Utilisez la loi de Nernst pour montrer que le compartiment le plus concentré agit comme cathode et le plus dilué comme anode, puis calculez \(\Delta V\) réel de la pile.
Décrivez l’évolution des deux concentrations pendant le fonctionnement de la pile, et expliquez pourquoi elle finit nécessairement par s’arrêter.113
Défi B — La protection cathodique des pipelines (transfert interdisciplinaire)
Les pipelines en acier enterrés dans un sol humide sont protégés de la corrosion par une méthode appelée protection cathodique par courant imposé : on relie le pipeline à la borne négative d’un générateur, ce qui force le métal à rester dans l’état réduit. En pratique, on utilise aussi des anodes sacrificielles en magnésium (\(E^\circ(\ce{Mg^{2+}/Mg}) = -2{,}37\ \text{V}\)) fixées à intervalles réguliers le long du pipeline (\(E^\circ(\ce{Fe^{2+}/Fe}) = -0{,}41\ \text{V}\)).
- Expliquez par les potentiels standard pourquoi le magnésium protège le fer plutôt que l’inverse.
- Calculez \(\Delta V^\circ\) de la réaction spontanée entre \(\ce{Mg}\) et \(\ce{Fe^{2+}}\) et écrivez l’équation globale équilibrée.
- Un bloc de magnésium de \(120\ \text{g}\) (\(M = 24{,}3\ \text{g/mol}\)) est utilisé comme anode sacrificielle. Combien de moles de fer sont protégées avant que le bloc soit entièrement consommé ?114
Défi C — Le paradoxe de l’électrolyse du sel (ouverture conceptuelle)
Lors de l’électrolyse d’une solution aqueuse de chlorure de sodium (\(\ce{NaCl}\)), deux réactions d’oxydation sont possibles à l’anode : celle de l’eau, \(\ce{2H2O -> O2 + 4H+ + 4e^{-}}\) (\(E^\circ = +1{,}23\ \text{V}\)), ou celle des ions chlorure, \(\ce{2Cl^{-} -> Cl2 + 2e^{-}}\) (\(E^\circ = +1{,}36\ \text{V}\)). Or dans le procédé industriel chlore-alcali — qui alimente une grande partie de la production mondiale de dichlore et d’hydroxyde de sodium — c’est bien le dichlore qui se dégage à l’anode.
D’après la série électrochimique seule, quelle espèce devrait s’oxyder préférentiellement à l’anode ? Justifiez sans faire de calcul.
La série électrochimique repose uniquement sur des grandeurs thermodynamiques. Un phénomène déjà rencontré dans ce chapitre, à propos d’électrodes réactives, montre qu’elle ne suffit pas toujours à prédire ce qui se passe réellement à une électrode. Nommez ce phénomène et expliquez en quoi il peut renverser la prédiction faite en a).
Proposons une façon de mettre en évidence, par l’expérience, qu’un couple rédox donné souffre d’une forte surtension sur une électrode donnée — sans avoir besoin d’en connaître la valeur précise.115
6.19 Mots-clés
Degré d’oxydation : charge fictive attribuée à un atome en supposant que toutes les liaisons sont ioniques ; noté d.o. ou n.o.
Oxydation : perte d’électrons par une espèce chimique — le degré d’oxydation augmente.
Réduction : gain d’électrons par une espèce chimique — le degré d’oxydation diminue.
Réducteur : espèce qui cède des électrons et subit une oxydation.
Oxydant : espèce qui capte des électrons et subit une réduction.
Demi-réaction : équation représentant séparément la perte ou le gain d’électrons d’une espèce dans une réaction rédox.
Série électrochimique : classement de demi-réactions de réduction par potentiel standard croissant ; permet de prédire la spontanéité d’une réaction rédox.
Pile galvanique : dispositif convertissant l’énergie d’une réaction rédox spontanée en énergie électrique par séparation des deux demi-réactions.
Anode : électrode où se produit l’oxydation ; pôle négatif dans une pile, positif dans une cellule d’électrolyse.
Cathode : électrode où se produit la réduction ; pôle positif dans une pile, négatif dans une cellule d’électrolyse.
Pont salin : dispositif ionique reliant les deux demi-piles pour maintenir l’électroneutralité des solutions sans les mélanger.
Force électromotrice (f.e.m.) : différence de potentiel entre cathode et anode ; \(\Delta V^\circ = E^\circ_\text{cathode} - E^\circ_\text{anode}\).
Électrolyse : processus forçant une réaction non spontanée par apport d’énergie électrique via un générateur.
Accumulateur : cellule électrochimique rechargeable dont les réactions peuvent être inversées par électrolyse.
Constante de Faraday : charge portée par une mole d’électrons ; \(F = 96\ 500\ \text{C/mol}\).
Loi de Faraday : relation entre charge électrique écoulée et masse de substance transformée : \(m = \frac{i \cdot t \cdot M}{n_e \cdot F}\).
Loi de Nernst : correction du potentiel standard en fonction des concentrations réelles des espèces en solution.
Projet-Balmer Dernière mise à jour : 2026-09-14
Projet-Balmer
\(\ce{KCl}\) : K = \(+1\), Cl = \(-1\). \(\ce{AlF3}\) : Al = \(+3\), F = \(-1\). \(\ce{H2CO3}\) : H = \(+1\), O = \(-2\), C = \(+4\). \(\ce{NH3}\) : N = \(-3\), H = \(+1\). \(\ce{CO2}\) : C = \(+4\), O = \(-2\). \(\ce{He}\) : d.o. \(= 0\) (élément libre). \(\ce{CCl4}\) : C = \(+4\), Cl = \(-1\). \(\ce{CaBr2}\) : Ca = \(+2\), Br = \(-1\). \(\ce{NaHSO4}\) : Na = \(+1\), H = \(+1\), O = \(-2\), S = \(+6\). \(\ce{H2O2}\) : H = \(+1\), O = \(-1\) (peroxyde).↩︎
K = \(+1\), O = \(-2\) : d.o.(Mn) = \(+7\).↩︎
d.o.(Cr) = \(+6\).↩︎
O = \(-1\) dans \(\ce{H2O2}\). La liaison O-O entre deux atomes identiques ne contribue pas au d.o. — seule la liaison O-H compte.↩︎
O = \(-2\) (règle 2 ; \(\ce{NaClO}\) n’est pas un peroxyde). Le \(\ce{NaClO}\) (hypochlorite de sodium, principe actif de l’eau de Javel) place le chlore à un d.o. de \(+1\) — intermédiaire entre \(-1\) (état le plus courant du chlore) et des états plus oxydés. C’est donc une substance demandeuse d’électrons (oxydante) : le chlore peut être réduit vers son état \(-1\), ce qui explique son pouvoir désinfectant et décolorant.↩︎
\(\ce{CaSO4}\) : Ca = \(+2\), O = \(-2\), S = \(+6\). \(\ce{PbSO4}\) : Pb = \(+2\), O = \(-2\), S = \(+6\). \(\ce{MgCO3}\) : Mg = \(+2\), O = \(-2\), C = \(+4\). \(\ce{Fe2(SO4)3}\) : Fe = \(+3\), S = \(+6\), O = \(-2\).↩︎
\(\ce{AsO4^{3-}}\) : As = \(+5\), O = \(-2\). \(\ce{S8}\) : \(0\). \(\ce{FeSO4}\) : Fe = \(+2\), S = \(+6\), O = \(-2\). \(\ce{FeO}\) : Fe = \(+2\), O = \(-2\). \(\ce{FeCl3}\) : Fe = \(+3\), Cl = \(-1\). \(\ce{H2SO4}\) : H = \(+1\), S = \(+6\), O = \(-2\). \(\ce{CaSO4}\) : Ca = \(+2\), S = \(+6\), O = \(-2\). \(\ce{NaHSO4}\) : Na = \(+1\), H = \(+1\), S = \(+6\), O = \(-2\). \(\ce{Mg(HSO4)2}\) : Mg = \(+2\), H = \(+1\), S = \(+6\), O = \(-2\). \(\ce{PbSO4}\) : Pb = \(+2\), S = \(+6\), O = \(-2\). \(\ce{NO3^{-}}\) : N = \(+5\), O = \(-2\). \(\ce{Cu(NO3)2}\) : Cu = \(+2\), N = \(+5\), O = \(-2\). \(\ce{CuI}\) : Cu = \(+1\), I = \(-1\). \(\ce{K2Cr2O7}\) : K = \(+1\), Cr = \(+6\), O = \(-2\). \(\ce{Cl2}\) : \(0\). \(\ce{KMnO4}\) : K = \(+1\), Mn = \(+7\), O = \(-2\). \(\ce{K2MnO4}\) : K = \(+1\), Mn = \(+6\), O = \(-2\). \(\ce{MnO2}\) : Mn = \(+4\), O = \(-2\). \(\ce{Mn(NO3)3}\) : Mn = \(+3\), N = \(+5\), O = \(-2\). \(\ce{MnCl2}\) : Mn = \(+2\), Cl = \(-1\). \(\ce{C2H6O}\) : d.o.(C) moyen \(= -2\) (H = \(+1\), O = \(-2\)). \(\ce{C6H6}\) : d.o.(C) \(= -1\) (H = \(+1\)).↩︎
Fe : d.o. \(0 \to +2\) (oxydé) → réducteur. H : d.o. \(+1 \to 0\) (réduit) → oxydant.↩︎
Oxydation : \(\ce{2Mg^0 -> 2Mg^{2+} + 4e-}\). Réduction : \(\ce{O2 + 4e- -> 2O^{2-}}\).↩︎
Sn : \(+2 \to +4\) → oxydé (réducteur). Fe : \(+3 \to +2\) → réduit (oxydant).↩︎
Non — aucun d.o. ne change : C reste à \(+4\), H à \(+1\), O à \(-2\).↩︎
Le zinc (\(E^\circ = -0{,}76\ \text{V}\)) — potentiel le plus bas.↩︎
Non. \(E^\circ(\ce{Cu^{2+}/Cu}) = +0{,}34\ \text{V} > E^\circ(\ce{H+/H2}) = 0{,}00\ \text{V}\) : Cu ne peut pas réduire \(\ce{H+}\).↩︎
Oui. \(\ce{Zn^0 + 2Ag+ -> Zn^{2+} + 2Ag^0}\).↩︎
Du plus faible au plus fort : \(\ce{Fe^{2+}}\) < \(\ce{H+}\) \(\ce{Cu^{2+}}\) < \(\ce{Cl2}\).↩︎
Spontané. \(\Delta V^\circ = +0{,}34 - (-0{,}41) = +0{,}75\ \text{V}\).↩︎
Non spontané. \(\ce{Mg^{2+}}\) est déjà oxydé — il n’y a pas de réducteur disponible pour \(\ce{Zn^0}\) dans ce sens.↩︎
Spontané. \(\Delta V^\circ = +2{,}87 - 0{,}80 = +2{,}07\ \text{V}\). \(\ce{F2 + 2Ag^0 -> 2F- + 2Ag+}\).↩︎
Non. \(\ce{Zn^0}\) réduirait \(\ce{Cu^{2+}}\) spontanément (\(\Delta V^\circ = +1{,}10\ \text{V}\)) — le récipient se dissoudrait.↩︎
\(\ce{2Fe^{3+} + Sn^{2+} -> 2Fe^{2+} + Sn^{4+}}\).↩︎
\(\ce{3H2S + 2HNO3 -> 2NO + 3S + 4H2O}\).↩︎
\(\ce{3H2S + 2HCl + K2Cr2O7 -> 2KCl + 2CrCl3 + 7H2O + 3S}\).↩︎
\(\ce{2I- + 2NO2- + 4H+ -> I2 + 2NO + 2H2O}\).↩︎
\(\ce{6Na + Al2O3 -> 2Al + 3Na2O}\) (6 e⁻ échangés). Réducteur : Na.↩︎
\(\ce{4NH3 + 5O2 -> 4NO + 6H2O}\) (20 e⁻ échangés). Réducteur : N (dans \(\ce{NH3}\)).↩︎
\(\ce{4KClO3 -> 3KClO4 + KCl}\) (6 e⁻ échangés). Le chlore (\(+5\)) sert à la fois d’oxydant et de réducteur : une partie s’oxyde en \(\ce{ClO4-}\) (\(+7\)), l’autre se réduit en \(\ce{Cl-}\) (\(-1\)) — c’est une dismutation.↩︎
\(\ce{HIO3 + 5HI -> 3I2 + 3H2O}\) (5 e⁻ échangés). L’iode \(+5\) (dans \(\ce{HIO3}\)) et l’iode \(-1\) (dans \(\ce{HI}\)) convergent tous deux vers l’iode \(0\) (dans \(\ce{I2}\)) — c’est une comproportionation (la dismutation inverse).↩︎
\(\ce{3Mn^{2+} + 2MnO4- + 2H2O -> 5MnO2 + 4H+}\) (6 e⁻ échangés). Le manganèse \(+2\) et le manganèse \(+7\) convergent tous deux vers le manganèse \(+4\) (dans \(\ce{MnO2}\)) — une autre comproportionation.↩︎
\(\ce{Bi2O3 + 2NaOH + 2NaOCl -> 2NaBiO3 + 2NaCl + H2O}\) (4 e⁻ échangés). Réducteur : Bi.↩︎
\(\ce{2KBr + 2H2SO4 -> K2SO4 + Br2 + 2H2O + SO2}\) (2 e⁻ échangés). Réducteur : Br (dans \(\ce{KBr}\)).↩︎
\(\ce{SO2 + 2VO3- + 4H+ -> 2VO^{2+} + SO4^{2-} + 2H2O}\) (2 e⁻ échangés). Réducteur : S (dans \(\ce{SO2}\)).↩︎
\(\ce{K2Cr2O7 + 14HCl -> 2KCl + 2CrCl3 + 7H2O + 3Cl2}\) (6 e⁻ échangés). Réducteur : Cl (dans \(\ce{HCl}\)).↩︎
\(\ce{2KClO3 + 2P + H2SO4 + 2H2O -> 2H3PO4 + K2SO4 + Cl2}\) (10 e⁻ échangés). Réducteur : P.↩︎
\(\ce{2KMnO4 + 10HCl + 3H2SO4 -> 2MnSO4 + K2SO4 + 8H2O + 5Cl2}\) (10 e⁻ échangés). Réducteur : Cl (dans \(\ce{HCl}\)).↩︎
\(\ce{5SO2 + 2MnO4- + 2H2O -> 2Mn^{2+} + 5SO4^{2-} + 4H+}\) (10 e⁻ échangés). Réducteur : S (dans \(\ce{SO2}\)).↩︎
\(\ce{Cr2O3 + 2Na2CO3 + 3KNO3 -> 2Na2CrO4 + 2CO2 + 3KNO2}\) (6 e⁻ échangés). Réducteur : Cr.↩︎
\(\ce{3AsO3^{3-} + Cr2O7^{2-} + 8H+ -> 3AsO4^{3-} + 2Cr^{3+} + 4H2O}\) (6 e⁻ échangés). Réducteur : As.↩︎
\(\ce{2Ca3(PO4)2 + 6SiO2 + 10C -> 6CaSiO3 + 10CO + P4}\) (20 e⁻ échangés). Réducteur : C.↩︎
\(\ce{3HgS + 2HNO3 + 12HCl -> 3H2HgCl4 + 2NO + 4H2O + 3S}\) (6 e⁻ échangés). Réducteur : S (dans \(\ce{HgS}\)) ; remarquez que le mercure reste au d.o. \(+2\) tout au long de la réaction — seuls le soufre et l’azote changent de d.o.↩︎
\(\ce{4Zn + NaNO3 + 7NaOH -> 4Na2ZnO2 + NH3 + 2H2O}\) (8 e⁻ échangés). Réducteur : Zn.↩︎
Non. Les d.o. de tous les éléments sont identiques des deux côtés (\(\ce{Cu}\) reste \(+2\), \(\ce{Cl}\) reste \(-1\), \(\ce{N}\) reste \(+5\), \(\ce{O}\) reste \(-2\), \(\ce{H}\) reste \(+1\)) : aucun électron n’est échangé. Il s’agit d’une simple réaction d’échange (métathèse), pas d’une oxydoréduction.↩︎
\(\ce{2C4H10 + 9O2 -> 8CO + 10H2O}\)↩︎
C dans \(\ce{C}\) : \(0\) ; dans \(\ce{CO}\) : \(+2\) ; dans \(\ce{CO2}\) : \(+4\). Du moins oxydé au plus oxydé : \(\ce{C} < \ce{CO} < \ce{CO2}\).↩︎
Moins de carbone atteint le d.o. \(+4\), donc moins d’électrons sont cédés au comburant lors de la réaction. L’énergie libérée par une réaction rédox étant directement liée au nombre d’électrons échangés, une oxydation partielle du carbone libère nécessairement moins d’énergie.↩︎
\(\ce{C3H8 + 2O2 -> 3C + 4H2O}\)↩︎
\(\ce{C3H8 + 5O2 -> 3CO2 + 4H2O}\).↩︎
\(\ce{C19H40 + 29O2 -> 19CO2 + 20H2O}\).↩︎
\(88{,}0\ \text{g}\).↩︎
Dans \(\ce{CH4}\) : C = \(-4\). Dans \(\ce{CO2}\) : C = \(+4\).↩︎
L’eau de mer contient des ions dissous qui la rendent plus conductrice — les déplacements ioniques sont facilités.↩︎
Oui. \(E^\circ(\ce{Mg^{2+}/Mg}) = -2{,}37\ \text{V} < E^\circ(\ce{Fe^{2+}/Fe}) = -0{,}41\ \text{V}\) : Mg s’oxyde préférentiellement à la place du fer.↩︎
La rouille est poreuse — elle laisse passer l’eau et l’oxygène. L’oxyde d’aluminium forme une couche dense et imperméable.↩︎
Non. \(E^\circ(\ce{Sn^{2+}/Sn}) = -0{,}14\ \text{V} > -0{,}41\ \text{V}\) : si la couche est rayée, c’est le fer qui s’oxyde à la place de l’étain.↩︎
D.o. : Fe passe de \(+3\) à \(0\) (gain de 3 \(e^-\) par atome, soit 6 \(e^-\) par \(\ce{Fe2O3}\)) ; C passe de \(+2\) à \(+4\) (perte de 2 \(e^-\) par atome). PPCM \(= 6\) : il faut donc 3 CO pour fournir les 6 \(e^-\). Équation équilibrée : \(\ce{Fe2O3 + 3CO -> 2Fe + 3CO2}\). Oxydant : \(\ce{Fe2O3}\) (le fer est réduit) ; réducteur : \(\ce{CO}\) (le carbone est oxydé).↩︎
L’aluminium (\(E^\circ = -1{,}70\ \text{V}\)) et le magnésium (\(E^\circ = -2{,}37\ \text{V}\)) sont des réducteurs beaucoup plus puissants que le carbone : leurs oxydes sont trop stables pour être réduits par le carbone dans des conditions industrielles raisonnables. Il faut un réducteur encore plus puissant qu’eux-mêmes — le courant électrique, via l’électrolyse.↩︎
Oxydant : \(\ce{Fe2O3}\) (Fe : \(+3 \to 0\), réduit) ; réducteur : \(\ce{Al}\) (Al : \(0 \to +3\), oxydé). Par mole de \(\ce{Fe2O3}\) (2 Fe), le nombre d’électrons échangés est \(2 \times 3 = 6\ e^-\).↩︎
L’alumine pure fond vers \(2050\ ^\circ\text{C}\) — une température bien trop coûteuse à maintenir industriellement pour une électrolyse en continu. La cryolithe fondue dissout l’alumine et abaisse la température de fonctionnement à environ \(950\ ^\circ\text{C}\), rendant le procédé réalisable. L’inconvénient majeur est la consommation électrique énorme de l’électrolyse (contrairement à la réduction carbothermique du fer, bien moins gourmande en énergie) — ce qui explique pourquoi le recyclage de l’aluminium (simple refonte, sans électrolyse) est énergétiquement si avantageux.↩︎
Les cations \(\ce{K^{+}}\) migrent vers la demi-pile de cuivre pour compenser l’appauvrissement en \(\ce{Cu^{2+}}\) (déficit de charges positives dû à la réduction).↩︎
Anode : Fe (potentiel plus bas) ; cathode : Ag. Oxydation : \(\ce{Fe^{0} -> Fe^{2+} + 2e^{-}}\) ; réduction : \(\ce{2Ag^{+} + 2e^{-} -> 2Ag^{0}}\) ; globale : \(\ce{Fe^{0} + 2Ag^{+} -> Fe^{2+} + 2Ag^{0}}\).↩︎
Faux. Les électrons circulent de l’anode (oxydation, pôle \(-\)) vers la cathode (réduction, pôle \(+\)) dans le circuit extérieur. Le courant conventionnel est dans le sens opposé.↩︎
Les anions \(\ce{SO4^{2-}}\) migrent vers la demi-pile de zinc pour compenser l’excès de \(\ce{Zn^{2+}}\) produits à l’anode.↩︎
Sans pont salin, la neutralité électrique des solutions est rompue — le courant s’arrête immédiatement.↩︎
Anode : \(\ce{Zn^{0}}\) (potentiel plus bas) ; cathode : \(\ce{Cl2}\). \(\Delta V^\circ = +1{,}36 - (-0{,}76) = +2{,}12\ \text{V}\).↩︎
L’autre couple est l’anode (potentiel plus bas) : \(E^\circ_{\text{anode}} = E^\circ_{\text{cathode}} - \Delta V^\circ = +0{,}34 - 0{,}46 = -0{,}12\ \text{V}\).↩︎
Non spontanée. \(\Delta V^\circ = -0{,}76 - (+0{,}34) = -1{,}10\ \text{V} < 0\).↩︎
Non. \(\Delta V^\circ\) est une grandeur intensive (comme la température) : elle ne dépend pas des quantités, seulement des couples en jeu. Multiplier une demi-réaction par un coefficient ne change pas \(E^\circ\).↩︎
\(\Delta V^\circ = E^\circ(\ce{Br2/Br-}) - E^\circ(\ce{Ni^{2+}/Ni}) = 1{,}06 - (-0{,}23) = +1{,}29\ \text{V}\). Anode (\(-\)) : Ni, oxydation \(\ce{Ni -> Ni^{2+} + 2e-}\). Cathode (\(+\)) : Pt (inerte), réduction \(\ce{Br2 + 2e- -> 2Br-}\).↩︎
La tension dépend des couples chimiques (grandeur intensive) — elle est identique pour les deux piles car elles utilisent les mêmes couples. La durée de vie dépend de la quantité de réactifs (grandeur extensive) : la pile alcaline en contient davantage.↩︎
L’enveloppe de zinc est l’anode — elle s’oxyde et se consomme progressivement lors de la décharge. Quand le zinc est épuisé localement, la paroi se perce.↩︎
Le potentiel très bas du lithium (\(-3{,}04\ \text{V}\)) donne une grande différence avec la cathode : \(\Delta V^\circ \approx 3{,}04 + E^\circ_{\text{cathode}}\), nettement supérieure à celle du zinc (\(-0{,}76\ \text{V}\)) face aux mêmes cathodes.↩︎
\(E = 0{,}80 + 0{,}059 \log(1{,}0 \times 10^{-3}) = 0{,}80 - 0{,}177 \approx 0{,}62\ \text{V}\).↩︎
\(E(\ce{Cu}) = 0{,}34 + \frac{0{,}059}{2}\log(1{,}0 \times 10^{-4}) = 0{,}34 - 0{,}118 = 0{,}22\ \text{V}\) ; \(E(\ce{Zn})\) reste \(-0{,}76\ \text{V}\) (concentration standard) ; nouvelle f.e.m. \(= 0{,}22 - (-0{,}76) = 0{,}98\ \text{V}\) (contre \(1{,}10\ \text{V}\) à l’origine).↩︎
Non : \(\Delta V^\circ = (-0{,}83) - (-0{,}76) = -0{,}07\ \text{V}\), négatif — la pile ne devrait pas fonctionner selon les seuls potentiels standard. C’est justement la précipitation qui abaisse \([\ce{Zn^{2+}}]\) et rend la pile fonctionnelle en pratique.↩︎
Plus négatif. \(K_s' = K_s/100 \Rightarrow s'^3 = s^3/100 \Rightarrow s' = s/100^{1/3} \approx s/4{,}64\). La variation de potentiel est \(\Delta E = \frac{0{,}059}{2}\log(1/4{,}64) \approx -0{,}02\ \text{V}\) : l’anode passerait d’environ \(-0{,}90\ \text{V}\) à environ \(-0{,}92\ \text{V}\).↩︎
Cathode : \(\ce{Ni^{2+} + 2e^{-} -> Ni^{0}}\) (dépôt de nickel). Anode : \(\ce{2Cl^{-} -> Cl2 + 2e^{-}}\) (dégagement de dichlore gazeux).↩︎
L’anode est reliée au pôle \(+\) du générateur. Le générateur pompe les électrons hors de l’anode — ce qui force les anions à s’y oxyder. À la cathode (\(-\)), les électrons sont injectés, forçant les cations à s’y réduire.↩︎
L’eau pure contient très peu d’ions (\([\ce{H3O+}] = [\ce{OH^-}] = 10^{-7}\ \text{mol/L}\)) : la résistance électrique est trop grande. L’ajout d’un électrolyte fort augmente la concentration ionique et la conductivité sans participer aux réactions aux électrodes.↩︎
Ce n’est pas un paradoxe : \(\ce{Zn^{0}}\) et \(\ce{Br2}\) sont les réactifs d’une réaction spontanée (\(\Delta V^\circ > 0\)). L’électrolyse avait forcé la réaction inverse ; en coupant le générateur, le système revient spontanément vers l’état de plus basse énergie — le système se comporte alors comme une pile.↩︎
- Espèces : \(\ce{Be^{2+}}\), \(\ce{SO4^{2-}}\), \(\ce{H2O}\) ; Pd inerte → électrolyse de l’eau. Cathode (\(-\)) : \(\ce{2H2O + 2e- -> H2 + 2OH-}\). Anode (\(+\)) : \(\ce{2H2O -> O2 + 4H+ + 4e-}\). b) Espèces : \(\ce{Ni^{2+}}\), \(\ce{Br-}\), \(\ce{H2O}\) ; graphite inerte. Cathode (\(-\)) : \(\ce{Ni^{2+} + 2e- -> Ni^0}\) (dépôt). Anode (\(+\)) : \(\ce{2Br- -> Br2 + 2e-}\). c) Espèces : \(\ce{Na+}\), \(\ce{SO4^{2-}}\), \(\ce{H2O}\), \(\ce{Cu^0}\) (électrode réactive) — le cuivre de l’électrode s’oxyde préférentiellement à l’eau. Cathode (\(-\)) : \(\ce{2H2O + 2e- -> H2 + 2OH-}\). Anode (\(+\)) : \(\ce{Cu^0 -> Cu^{2+} + 2e-}\). d) Espèces : \(\ce{H+}\), \(\ce{Cl-}\), \(\ce{H2O}\) ; Pt inerte. Cathode (\(-\)) : \(\ce{2H+ + 2e- -> H2}\). Anode (\(+\)) : en théorie \(\ce{2H2O -> O2 + 4H+ + 4e-}\) (\(E^\circ = 1{,}23\ \text{V}\)), mais la surtension sur \(\ce{O2}\) favorise en pratique \(\ce{2Cl- -> Cl2 + 2e-}\) : on observe un dégagement de \(\ce{Cl2}\). e) Espèces : \(\ce{Cu^{2+}}\), \(\ce{Cl-}\), \(\ce{H2O}\) ; graphite inerte. Cathode (\(-\)) : \(\ce{Cu^{2+} + 2e- -> Cu^0}\). Anode (\(+\)) : théoriquement \(\ce{2H2O -> O2 + 4H+ + 4e-}\), mais la surtension favorise en pratique \(\ce{2Cl- -> Cl2 + 2e-}\).
Espèces : \(\ce{Sn^{2+}}\), \(\ce{Br-}\), \(\ce{H2O}\). Cathode (\(-\)) : \(\ce{Sn^{2+} + 2e- -> Sn^0}\). Anode (\(+\)) : \(\ce{2Br- -> Br2 + 2e-}\). Globale : \(\ce{Sn^{2+} + 2Br- -> Sn^0 + Br2}\). Tension minimale \(= E^\circ(\ce{Br2/Br-}) - E^\circ(\ce{Sn^{2+}/Sn}) = 1{,}06 - (-0{,}14) = 1{,}20\ \text{V}\). En coupant le courant, la pile formée fonctionne selon \(\ce{Sn^0 + Br2 -> Sn^{2+} + 2Br-}\), avec la même tension de \(1{,}20\ \text{V}\).↩︎
Réducteur : \(\ce{Pb^{0}}\) (s’oxyde à l’anode) ; oxydant : \(\ce{PbO2}\) (se réduit à la cathode). L’ion \(\ce{SO4^{2-}}\) est consommé dans les deux demi-réactions.↩︎
Les deux demi-réactions consomment \(\ce{SO4^{2-}}\) (et \(\ce{H^{+}}\) pour la cathode) lors de la décharge : la concentration en \(\ce{H2SO4}\) diminue donc, ce qui réduit la densité de la solution. Lors de la charge, le phénomène s’inverse.↩︎
Si \(\ce{PbSO4}\) se dissolvait, il diffuserait loin de l’électrode dans la solution. Lors de la charge, le générateur ne pourrait plus le réduire/oxyder sur place — les réactifs ne seraient pas régénérés et l’accumulateur serait détruit en un cycle.↩︎
\(Q = 2{,}00 \times 900 = 1\ 800\ \text{C}\) ; \(n(e^-) = 1\ 800/96\ 500 = 0{,}01865\ \text{mol}\) ; \(n(\ce{Ag}) = 0{,}01865\ \text{mol}\) (\(n_e = 1\)) ; \(m = 0{,}01865 \times 107{,}9 = 2{,}01\ \text{g}\).↩︎
\(n(\ce{Ni}) = 10{,}0/58{,}69 = 0{,}1704\ \text{mol}\) ; \(n(e^-) = 0{,}3407\ \text{mol}\) ; \(Q = 0{,}3407 \times 96\ 500 = 32\ 880\ \text{C}\) ; \(t = 32\ 880/3{,}00 = 10\ 960\ \text{s} \approx 182\ \text{min}\).↩︎
\(n(\ce{H2}) = 1{,}00/24{,}5 = 0{,}04082\ \text{mol}\) ; demi-réaction : \(\ce{2H2O + 2e^- -> H2 + 2OH^-}\) donc \(n_e = 2\) par mole de \(\ce{H2}\) ; \(n(e^-) = 0{,}08163\ \text{mol}\) ; \(Q = 0{,}08163 \times 96\ 500 = 7\ 877\ \text{C}\).↩︎
\(Q = 10{,}0 \times 3600 = 36\ 000\ \text{C}\) ; \(n(e^-) = 36\ 000/96\ 500 = 0{,}3731\ \text{mol}\) ; \(n(\ce{Cu}) = 0{,}1865\ \text{mol}\) ; \(m = 0{,}1865 \times 63{,}55 = 11{,}85\ \text{g}\). Oui, elles sont égales : la masse déposée à la cathode est exactement compensée par la dissolution de l’anode de cuivre — même demi-réaction inverse, même charge écoulée.↩︎
\(\ce{Ca^{2+} + 2e- -> Ca}\) (cathode) ; \(\ce{2Cl- -> Cl2 + 2e-}\) (anode) ; \(Q = 0{,}452 \times 5\ 400 = 2\ 441\ \text{C}\) ; \(n(e^-) = 2\ 441/96\ 500 = 0{,}02530\ \text{mol}\) ; \(n(\ce{Ca}) = n(\ce{Cl2}) = 0{,}01265\ \text{mol}\) ; \(m(\ce{Ca}) = 0{,}01265 \times 40{,}08 \approx 0{,}507\ \text{g}\) ; \(m(\ce{Cl2}) = 0{,}01265 \times 70{,}90 \approx 0{,}897\ \text{g}\).↩︎
Cuves en série → même charge \(Q\) dans les deux cellules. \(n(\ce{Ni}) = 37{,}2/58{,}69 = 0{,}634\ \text{mol}\) ; \(Q = 0{,}634 \times 2 \times 96\ 500 \approx 122\ 400\ \text{C}\) ; \(n(\ce{Pt}) = Q/(4 \times 96\ 500) \approx 0{,}317\ \text{mol}\) ; \(m(\ce{Pt}) = 0{,}317 \times 195{,}08 \approx 61{,}8\ \text{g}\).↩︎
Demi-réaction équilibrée : \(\ce{Cr2O7^{2-} + 14H+ + 12e- -> 2Cr + 7H2O}\), soit \(n_e = 6\) par atome de Cr déposé. \(V(\ce{Cr}) = 1{,}0\times10^{-5}\ \text{m} \times 0{,}25\ \text{m}^2 = 2{,}5\times10^{-6}\ \text{m}^3 = 2{,}5\ \text{cm}^3\) ; \(m(\ce{Cr}) = 7{,}19 \times 2{,}5 = 17{,}975\ \text{g}\) ; \(n(\ce{Cr}) = 17{,}975/51{,}996 = 0{,}3457\ \text{mol}\) ; \(n(e^-) = 0{,}3457 \times 6 = 2{,}074\ \text{mol}\) ; \(Q = 2{,}074 \times 96\ 500 \approx 200\ 140\ \text{C}\) ; \(t = Q/i = 200\ 140/25 \approx 8006\ \text{s} \approx 2{,}22\ \text{h}\).↩︎
- \(n(\ce{O2}) = \dfrac{P \cdot V}{R \cdot T} = \dfrac{1 \times 0{,}84}{0{,}0821 \times 298{,}15} = 0{,}0343\ \text{mol}\) ; demi-réaction \(\ce{2H2O -> O2 + 4H+ + 4e-}\) (\(n_e = 4\)) ; \(Q = 0{,}0343 \times 4 \approx 0{,}137\ \text{F}\). b) \(n(\ce{Cl2}) = \dfrac{(750/760) \times 1{,}50}{0{,}0821 \times 293{,}15} = 0{,}0623\ \text{mol}\) ; demi-réaction \(\ce{2Cl- -> Cl2 + 2e-}\) (\(n_e = 2\)) ; \(Q = 0{,}0623 \times 2 \approx 0{,}125\ \text{F}\). c) \(n(\ce{Sn}) = 6{,}0/118{,}71 = 0{,}0505\ \text{mol}\) ; demi-réaction \(\ce{Sn^{2+} + 2e- -> Sn}\) (\(n_e = 2\)) ; \(Q = 0{,}0505 \times 2 \approx 0{,}101\ \text{F}\).
- Anode : \(\ce{Fe^{0}}\) ; cathode : \(\ce{Ag^{+}}\). (b) Oxydation : \(\ce{Fe^{0} -> Fe^{2+} + 2e^{-}}\) ; réduction : \(\ce{2Ag^{+} + 2e^{-} -> 2Ag^{0}}\) ; globale : \(\ce{Fe^{0} + 2Ag^{+} -> Fe^{2+} + 2Ag^{0}}\). (c) \(\Delta V^\circ = +0{,}80 - (-0{,}41) = +1{,}21\ \text{V}\).
- Cathode : \(\ce{Cu^{0}}\) (dépôt) ; anode : \(\ce{Cl2}\) (gaz). (b) \(Q = 4{,}00 \times 2700 = 10\ 800\ \text{C}\) ; \(n(e^-) = 0{,}1119\ \text{mol}\) ; \(n(\ce{Cu}) = 0{,}05596\ \text{mol}\) → \(m(\ce{Cu}) = 3{,}56\ \text{g}\) ; \(n(\ce{Cl2}) = 0{,}05596\ \text{mol}\) → \(V(\ce{Cl2}) = 0{,}05596 \times 24{,}5 = 1{,}37\ \text{L}\).
- 2,04 V par cellule (lecture du texte). (b) \(6 \times 2{,}04 \approx 12\ \text{V}\). (c) Lors de la décharge, les concentrations en \(\ce{SO4^{2-}}\) et \(\ce{H^+}\) diminuent — la f.e.m. réelle (corrigée par Nernst) s’éloigne de la valeur standard et diminue progressivement jusqu’à s’annuler quand les réactifs sont épuisés.
\(V = 50{,}0 \times 10^{-4}\ \text{cm} \times 200\ \text{cm}^2 = 1{,}00\ \text{cm}^3\) ; \(m = 7{,}13 \times 1{,}00 = 7{,}13\ \text{g}\) ; \(n(\ce{Zn}) = 7{,}13/65{,}38 = 0{,}1091\ \text{mol}\) ; \(Q = 0{,}1091 \times 2 \times 96\ 500 = 21\ 050\ \text{C}\) ; \(t = 21\ 050/8{,}00 = 2\ 631\ \text{s} \approx 43{,}9\ \text{min}\).↩︎
- \(\ce{2H2 + O2 -> 2H2O}\). (b) \(\Delta V^\circ = +1{,}23 - 0{,}00 = +1{,}23\ \text{V}\). (c) \(\eta_{\text{Carnot}} = 1 - 298/473 = 37\ \%\). La pile à combustible peut atteindre des rendements de 60–80 %, bien supérieurs au moteur thermique opérant entre les mêmes températures — avantage majeur de la conversion électrochimique directe.
Le cuivre se dépose en premier : \(E^\circ(\ce{Cu^{2+}/Cu^{0}}) = +0{,}34\ \text{V}\) est plus élevé que \(E^\circ(\ce{Zn^{2+}/Zn^{0}}) = -0{,}76\ \text{V}\). À la cathode, la réduction commence par le couple de potentiel le plus élevé — \(\ce{Cu^{2+}}\) est réduit en premier dès que la tension imposée dépasse son seuil.↩︎
- \(Q = 0{,}80 \times 2{,}5 \times 3600 = 7\ 200\ \text{C}\). (b) \(n(e^-) = 7\ 200/96\ 500 = 0{,}07461\ \text{mol}\) ; \(n(\ce{Cd}) = 0{,}07461/2 = 0{,}03731\ \text{mol}\) ; \(m(\ce{Cd}) = 0{,}03731 \times 112{,}4 = 4{,}19\ \text{g}\).
Dans une pile galvanique, l’anode perd des électrons spontanément — elle s’appauvrit en charges et devient négative. Dans une cellule d’électrolyse, le générateur impose le sens du courant : il pompe les électrons hors de l’anode (la rendant positive) et les injecte à la cathode (la rendant négative). Le rôle chimique (anode = oxydation) est identique, mais la cause des signes est opposée.↩︎
- \(Q = 0{,}150 \times 7200 = 1\ 080\ \text{C}\). (b) \(n(e^-) = 1\ 080/96\ 500 = 0{,}01119\ \text{mol}\) ; \(n(\ce{Zn}) = 0{,}005596\ \text{mol}\) ; \(m(\ce{Zn}) = 0{,}005596 \times 65{,}38 = 0{,}366\ \text{g}\). (c) \(n(\ce{Cu}) = 0{,}005596\ \text{mol}\) (rapport 1:1) ; \(m(\ce{Cu}) = 0{,}005596 \times 63{,}55 = 0{,}356\ \text{g}\).
- \(Q = 150\ 000 \times 86\ 400 = 1{,}296 \times 10^{10}\ \text{C}\). (b) \(n(e^-) = 1{,}296 \times 10^{10}/96\ 500 = 1{,}343 \times 10^5\ \text{mol}\) ; \(n(\ce{Al}) = 1{,}343 \times 10^5/3 = 4{,}476 \times 10^4\ \text{mol}\) ; \(m(\ce{Al}) = 4{,}476 \times 10^4 \times 26{,}98 = 1{,}208 \times 10^6\ \text{g} \approx 121\ \text{tonnes}\). Légèrement supérieur à 100 tonnes — cohérent en tenant compte d’un rendement industriel d’environ 83 %.
\(\ce{SO2}\) : S = \(+4\) ; \(\ce{H2SO3}\) : S = \(+4\) ; \(\ce{H2SO4}\) : S = \(+6\). Du plus réduit au plus oxydé : \(\ce{SO2}\) et \(\ce{H2SO3}\) sont ex æquo (\(+4\)), puis \(\ce{H2SO4}\) (\(+6\)).↩︎
Non. Aucun d.o. ne change — c’est une réaction de précipitation.↩︎
Oui. \(\Delta V^\circ = +0{,}34 - (-1{,}70) = +2{,}04\ \text{V}\). \(\ce{2Al^{0} + 3Cu^{2+} -> 2Al^{3+} + 3Cu^{0}}\).↩︎
\(\ce{Cu^{0} + 4HNO3 -> Cu(NO3)2 + 2NO2 + 2H2O}\).↩︎
\(\Delta V^\circ = +1{,}51 - 0{,}68 = +0{,}83\ \text{V}\) — spontané. Oxydant : \(\ce{MnO4^{-}}\) ; réducteur : \(\ce{H2O2}\). Demi-réactions : réduction (×2) : \(\ce{2MnO4^{-} + 16H^{+} + 10e^{-} -> 2Mn^{2+} + 8H2O}\) ; oxydation (×5) : \(\ce{5H2O2 -> 5O2 + 10H^{+} + 10e^{-}}\). Globale : \(\ce{2MnO4^{-} + 5H2O2 + 6H^{+} -> 2Mn^{2+} + 5O2 + 8H2O}\).↩︎
Dans \(\ce{CuSO4}\) : réaction spontanée, du cuivre se dépose. Dans \(\ce{MgSO4}\) : pas de réaction (\(\ce{Mg^{2+}}\) ne peut pas oxyder \(\ce{Fe^{0}}\)).↩︎
\(\Delta V^\circ = +1{,}36 - (-0{,}41) = +1{,}77\ \text{V}\). \(\ce{Fe^{0} + Cl2 -> Fe^{2+} + 2Cl^{-}}\).↩︎
\(E^\circ(\ce{Zn^{2+}/Zn}) = -0{,}76\ \text{V} < E^\circ(\ce{Fe^{2+}/Fe}) = -0{,}41\ \text{V}\) : le zinc s’oxyde à la place du fer. Le cuivre (\(+0{,}34\ \text{V}\)) ne protégerait pas — c’est le fer qui s’oxyderait à sa place.↩︎
- Spontané : \(\Delta V^\circ = +0{,}80 - 0{,}34 = +0{,}46\ \text{V} > 0\). b) \(\ce{Cu^{0} + 2Ag^{+} -> Cu^{2+} + 2Ag^{0}}\). c) \(n(\ce{Cu}) = 0{,}500/63{,}55 = 7{,}869 \times 10^{-3}\ \text{mol}\) ; rapport 1:2 → \(n(\ce{Ag}) = 1{,}574 \times 10^{-2}\ \text{mol}\) ; \(m(\ce{Ag}) = 1{,}574 \times 10^{-2} \times 107{,}9 = 1{,}698\ \text{g}\). d) \(E = E^\circ + \dfrac{0{,}059}{1}\log[\ce{Ag+}] = 0{,}80 + 0{,}059 \times \log(0{,}100) = 0{,}80 - 0{,}059 \approx 0{,}74\ \text{V}\) — légèrement inférieur à la valeur standard, car \([\ce{Ag+}]\) est plus diluée que la concentration de référence de \(1\ \text{mol/L}\).
Al : anode ; Ag : cathode. \(\Delta V^\circ = +0{,}80 - (-1{,}70) = +2{,}50\ \text{V}\). \(\ce{Al^{0} + 3Ag^{+} -> Al^{3+} + 3Ag^{0}}\).↩︎
- \(E(\ce{Zn}) = -0{,}76 + \dfrac{0{,}059}{2}\log(1{,}0\times10^{-2}) = -0{,}76 - 0{,}059 \approx -0{,}82\ \text{V}\) ; \(E(\ce{Cu}) = +0{,}34 + \dfrac{0{,}059}{2}\log(1{,}0\times10^{-4}) = +0{,}34 - 0{,}118 \approx +0{,}22\ \text{V}\). b) \(\Delta V_{\text{réel}} = 0{,}22 - (-0{,}82) = +1{,}04\ \text{V}\). c) Légèrement inférieure à la f.e.m. standard (\(\Delta V^\circ = +0{,}34 - (-0{,}76) = +1{,}10\ \text{V}\)) : la dilution du \(\ce{Cu^{2+}}\) (facteur \(10^4\)) abaisse davantage le potentiel de la cathode que la dilution du \(\ce{Zn^{2+}}\) (facteur \(10^2\)) n’abaisse celui de l’anode — l’écart va donc bien dans le sens attendu.
- Les deux électrodes mettent en jeu le même couple \(\ce{Cu^{2+}/Cu^{0}}\), donc le même \(E^\circ\) : \(\Delta V^\circ = E^\circ - E^\circ = 0\ \text{V}\). b) D’après Nernst, \(E = E^\circ + \frac{0{,}059}{n}\log[\ce{Cu^{2+}}]\) : le compartiment le plus concentré a le potentiel le plus élevé, donc agit comme cathode (réduction \(\ce{Cu^{2+} + 2e^{-} -> Cu^{0}}\)) ; le plus dilué, au potentiel plus faible, agit comme anode (oxydation \(\ce{Cu^{0} -> Cu^{2+} + 2e^{-}}\)). Comme \(E^\circ\) s’annule dans la soustraction, \(\Delta V = \frac{0{,}059}{2}\log\frac{[\ce{Cu^{2+}}]_\text{cathode}}{[\ce{Cu^{2+}}]_\text{anode}} = \frac{0{,}059}{2}\log\frac{1{,}0}{1{,}0 \times 10^{-2}} = 0{,}0295 \times 2 = 0{,}059\ \text{V}\). c) À l’anode (diluée), \(\ce{Cu^{0}}\) s’oxyde et \([\ce{Cu^{2+}}]\) augmente ; à la cathode (concentrée), \(\ce{Cu^{2+}}\) se réduit et \([\ce{Cu^{2+}}]\) diminue. Les deux concentrations se rapprochent jusqu’à devenir égales : \(\Delta V\) diminue alors progressivement jusqu’à s’annuler, et la pile s’arrête — elle a converti son gradient de concentration en énergie électrique jusqu’à l’épuiser.
- \(E^\circ(\ce{Mg^{2+}/Mg}) = -2{,}37\ \text{V} < E^\circ(\ce{Fe^{2+}/Fe}) = -0{,}41\ \text{V}\) : Mg s’oxyde préférentiellement à la place du fer.
- \(\Delta V^\circ = -0{,}41 - (-2{,}37) = +1{,}96\ \text{V}\) — spontané. \(\ce{Mg + Fe^{2+} -> Mg^{2+} + Fe}\).
- \(n(\ce{Mg}) = 120 / 24{,}3 = 4{,}94\ \text{mol}\) → \(4{,}94\ \text{mol}\) de \(\ce{Fe^{2+}}\) réduits (rapport 1:1).
Pistes de réflexion — a) L’eau devrait s’oxyder préférentiellement : son potentiel standard (\(+1{,}23\ \text{V}\)) est inférieur à celui du couple \(\ce{Cl2/Cl^{-}}\) (\(+1{,}36\ \text{V}\)), et la série électrochimique prédit que l’espèce la plus facile à oxyder réagit en premier. b) Il s’agit de la surtension (ou surpotentiel) : sur les électrodes réellement utilisées dans l’industrie, l’oxydation de l’eau en \(\ce{O2}\) est cinétiquement très lente (surtension élevée), alors que l’oxydation de \(\ce{Cl^{-}}\) en \(\ce{Cl2}\) démarre à une tension bien plus proche de sa valeur théorique — le produit réellement observé est donc celui qui réagit le plus vite, pas nécessairement celui que prédit la seule thermodynamique. c) On peut comparer, à une intensité de courant fixée, la tension qu’il faut réellement appliquer à la cellule pour faire démarrer chaque réaction : plus l’écart entre cette tension mesurée et la tension théorique (\(\Delta V^\circ\)) est grand, plus la surtension du couple sur cette électrode est importante — une méthode qualitative qui ne nécessite pas de connaître la valeur numérique de la surtension à l’avance.↩︎