8 Thermochimie 1
Enseignant·e ? Si vous avez une clé pilote (ou un jeton prof), ouvrez le suivi de votre classe.
Élève ? S’entraîner sur ce chapitre
Une remarque ? Écrivez-nous — coquille, question, suggestion.
Ce que nous savons déjà — Nous savons déjà que les réactions chimiques transforment des réactifs en produits en rompant et en formant des liaisons chimiques. Nous avons appris que certaines liaisons — covalentes, ioniques ou métalliques — sont plus ou moins stables selon les atomes impliqués. Nous savons également qu’une transformation physique ou chimique conserve la masse totale du système (loi de Lavoisier).
Ce que ce chapitre construit — Ce chapitre introduit une nouvelle question : combien d’énergie est échangée lors d’une transformation chimique, et dans quel sens ? La grandeur centrale est l’enthalpie \(H\), dont seule la variation \(\Delta_r H^\circ\) est accessible expérimentalement. Nous apprendrons à calculer cette variation par deux méthodes complémentaires : à partir des énergies de liaison des molécules impliquées, ou à partir des enthalpies de formation des corps purs via la loi de Hess. Nous découvrirons aussi comment mesurer expérimentalement une chaleur de réaction par calorimétrie.
Ce que nous saurons faire — À la fin de ce chapitre, nous serons capables de prédire si une réaction dégage ou absorbe de la chaleur, de calculer \(\Delta_r H^\circ\) d’une réaction inconnue en combinant des données tabulées, et d’interpréter les résultats d’une expérience calorimétrique. Ces outils nous prépareront au chapitre suivant, qui introduira l’entropie \(\Delta_r S^\circ\) et l’enthalpie libre \(\Delta_r G^\circ\) pour prédire la spontanéité d’une réaction.
Projet-Balmer Dernière mise à jour : 2026-10-06
Nous savons déjà que…
- Une réaction chimique rompt des liaisons dans les réactifs et en forme de nouvelles dans les produits — ces deux processus impliquent des échanges d’énergie.
- La quantité de matière se mesure en moles et la masse molaire \(M\) relie la masse d’un échantillon au nombre de moles : \(n = m / M\).
- Une transformation chimique conserve les éléments : les atomes sont redistribués, jamais créés ni détruits.
- L’état physique d’une substance — solide, liquide ou gazeux — influence ses propriétés et doit être précisé dans une équation chimique.
Ces acquis sont les points d’appui directs de ce chapitre — la rupture et la formation de liaisons, ainsi que la conservation de la matière, sont exactement ce que nous allons apprendre à quantifier en énergie dès la première section de la Zone 2.
Mini-test de positionnement — vérifions nos acquis avant de continuer :
- La combustion du méthane \(\ce{CH4}\) dans un brûleur chauffe la casserole posée dessus. L’énergie vient-elle du méthane, de l’oxygène, ou de la réaction entre les deux ?
- Combien de moles contient un échantillon de \(\ce{CO2}\) de masse \(44{,}0\ \text{g}\) ? (\(M(\ce{CO2}) = 44{,}0\ \text{g/mol}\))
- Une liaison \(\ce{C=O}\) est-elle plus ou moins stable qu’une liaison \(\ce{C-O}\) ? Comment le savons-nous ?
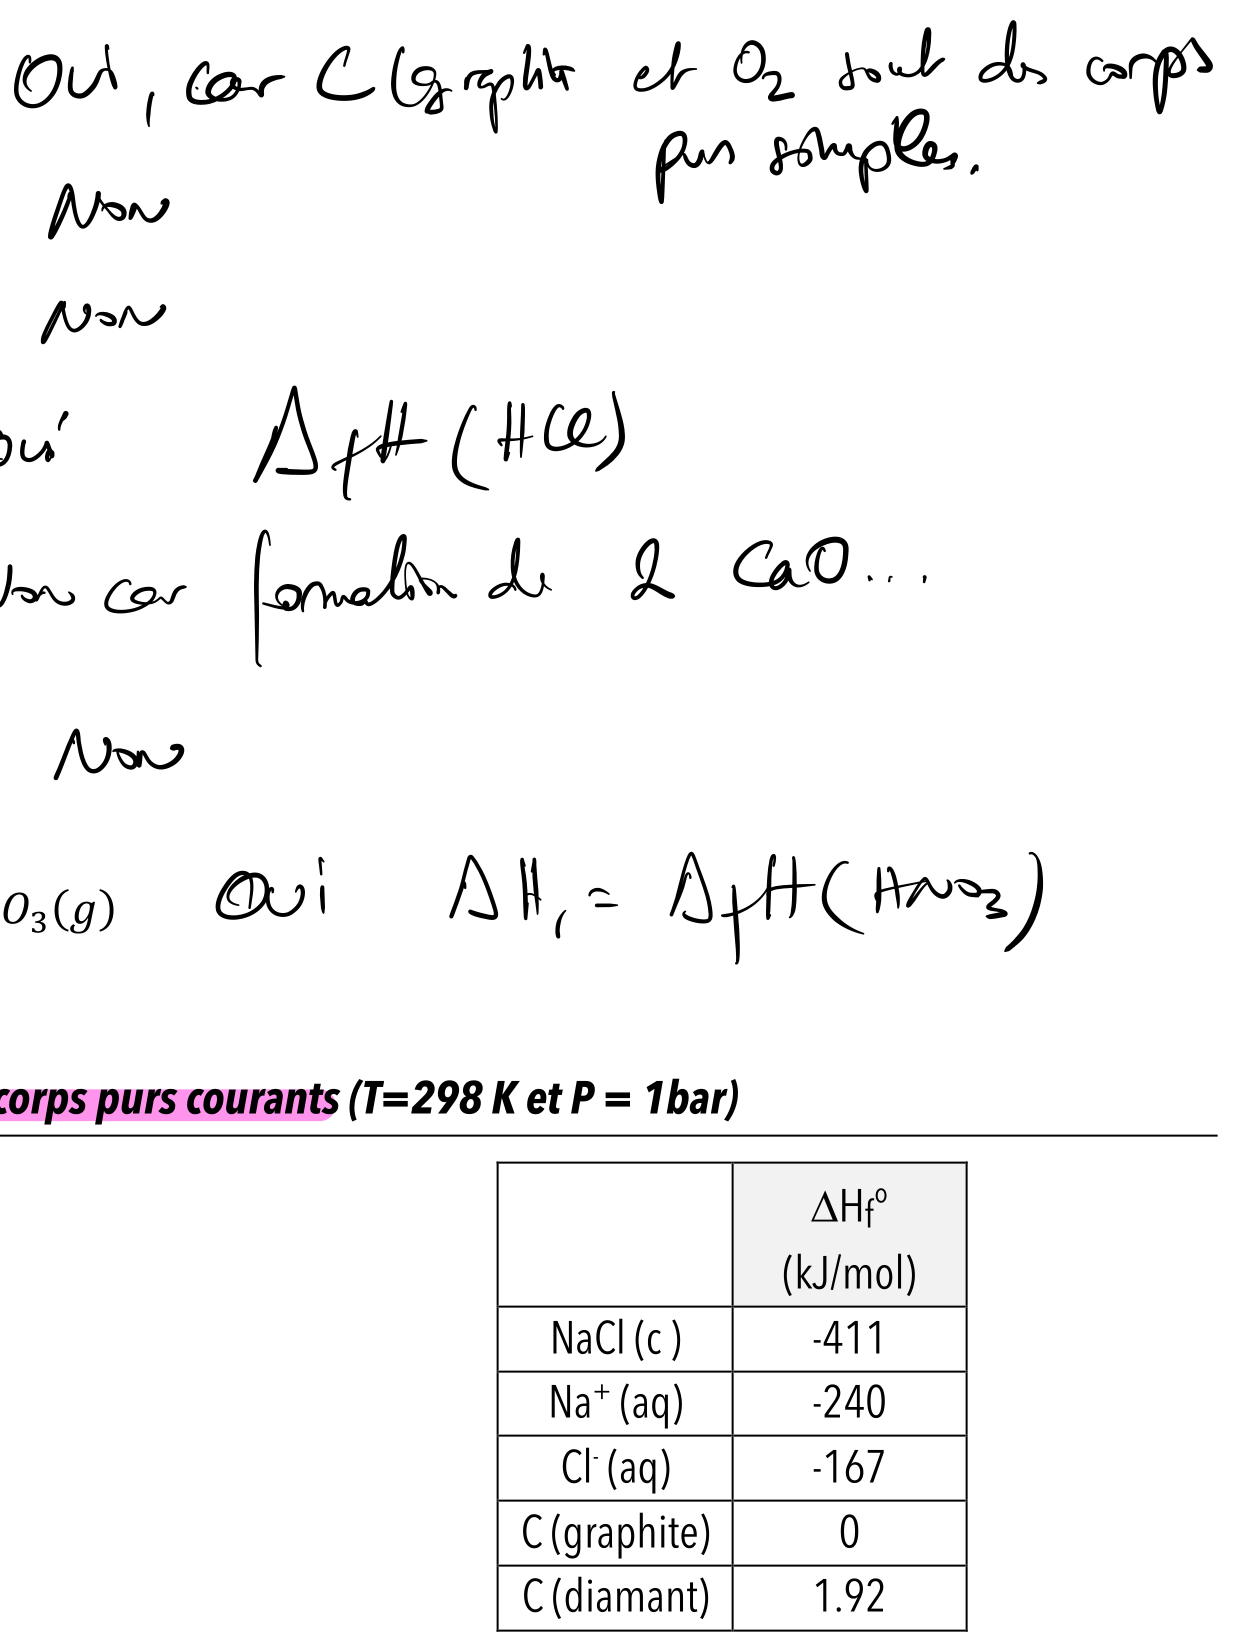
Si nous répondons sans hésiter aux trois questions, nous sommes prêts — passons directement à la Zone 2. Si certaines réponses hésitent, relisons les points ci-dessus avant de continuer.
Projet-Balmer Dernière mise à jour : 2026-10-06
8.0.1 Enthalpie et premier principe de la thermodynamique
Posons notre main sur une casserole qui chauffe au gaz : nous sentons immédiatement que de l’énergie passe du brûleur vers notre peau. Cette énergie est libérée par la réaction chimique entre le méthane et l’oxygène. La thermochimie cherche précisément à quantifier ces échanges : combien d’énergie une réaction libère-t-elle ou absorbe-t-elle, et pourquoi ?
Pour répondre à cette question, la thermodynamique introduit une grandeur appelée enthalpie, notée \(H\). Elle synthétise l’énergie interne du système \(U\) — liée à l’agitation des molécules et à leurs interactions — et un terme de travail lié à la pression et au volume occupé par le système :
\[H = U + P \cdot V\]
En pratique, la valeur absolue de \(H\) n’est jamais accessible. On ne peut pas mesurer l’enthalpie totale d’un système chimique, de la même façon qu’on ne peut pas connaître l’altitude absolue d’un point sur Terre sans choisir un référentiel. Ce qui est accessible, et seul utile, c’est la variation d’enthalpie lors d’une transformation :
\[\Delta H = H_\text{final} - H_\text{initial}\]
Cette variation correspond à l’énergie échangée entre le système chimique et son environnement sous forme de chaleur. Dans le cadre de ce cours, toutes les réactions sont considérées à pression constante — ce qui est le cas des réactions effectuées à l’air libre ou dans un récipient ouvert. Dans ces conditions, la chaleur échangée \(Q\) est directement égale à la variation d’enthalpie :
\[Q = \Delta H \quad \text{(à pression constante)}\]
Ce résultat découle du premier principe de la thermodynamique :
Au cours d’une transformation, l’énergie du tout — système chimique et environnement — n’est ni créée ni détruite : elle ne peut être que convertie.
Autrement dit, si le système chimique gagne de l’enthalpie (\(\Delta H > 0\)), c’est l’environnement qui en fournit — et réciproquement. Le bilan global est toujours nul.
Attention : la variation d’enthalpie \(\Delta_r H^\circ\) dépend des quantités de matière impliquées. Elle s’exprime en \(\text{kJ/mol}\), où “par mole” désigne une mole d’avancement de la réaction telle qu’elle est écrite — pas une mole de chaque réactif.
Exercices :
- La combustion d’une mole de propane dégage \(2220\ \text{kJ}\). Quelle est la valeur de \(\Delta_r H^\circ\) pour cette réaction ?1
- Une réaction a \(\Delta_r H^\circ = +85\ \text{kJ/mol}\). L’environnement se réchauffe-t-il ou se refroidit-il ? Justifiez.2
- À pression constante, \(800\ \text{J}\) de chaleur sont échangés lors d’une réaction. Quelle est la valeur de \(\Delta H\) ?3
- La formation de \(2\ \text{mol}\) d’eau liquide dégage \(572\ \text{kJ}\). Quelle est la valeur de \(\Delta_r H^\circ\) exprimée par mole d’eau formée ?4
8.0.2 Processus exothermiques et endothermiques
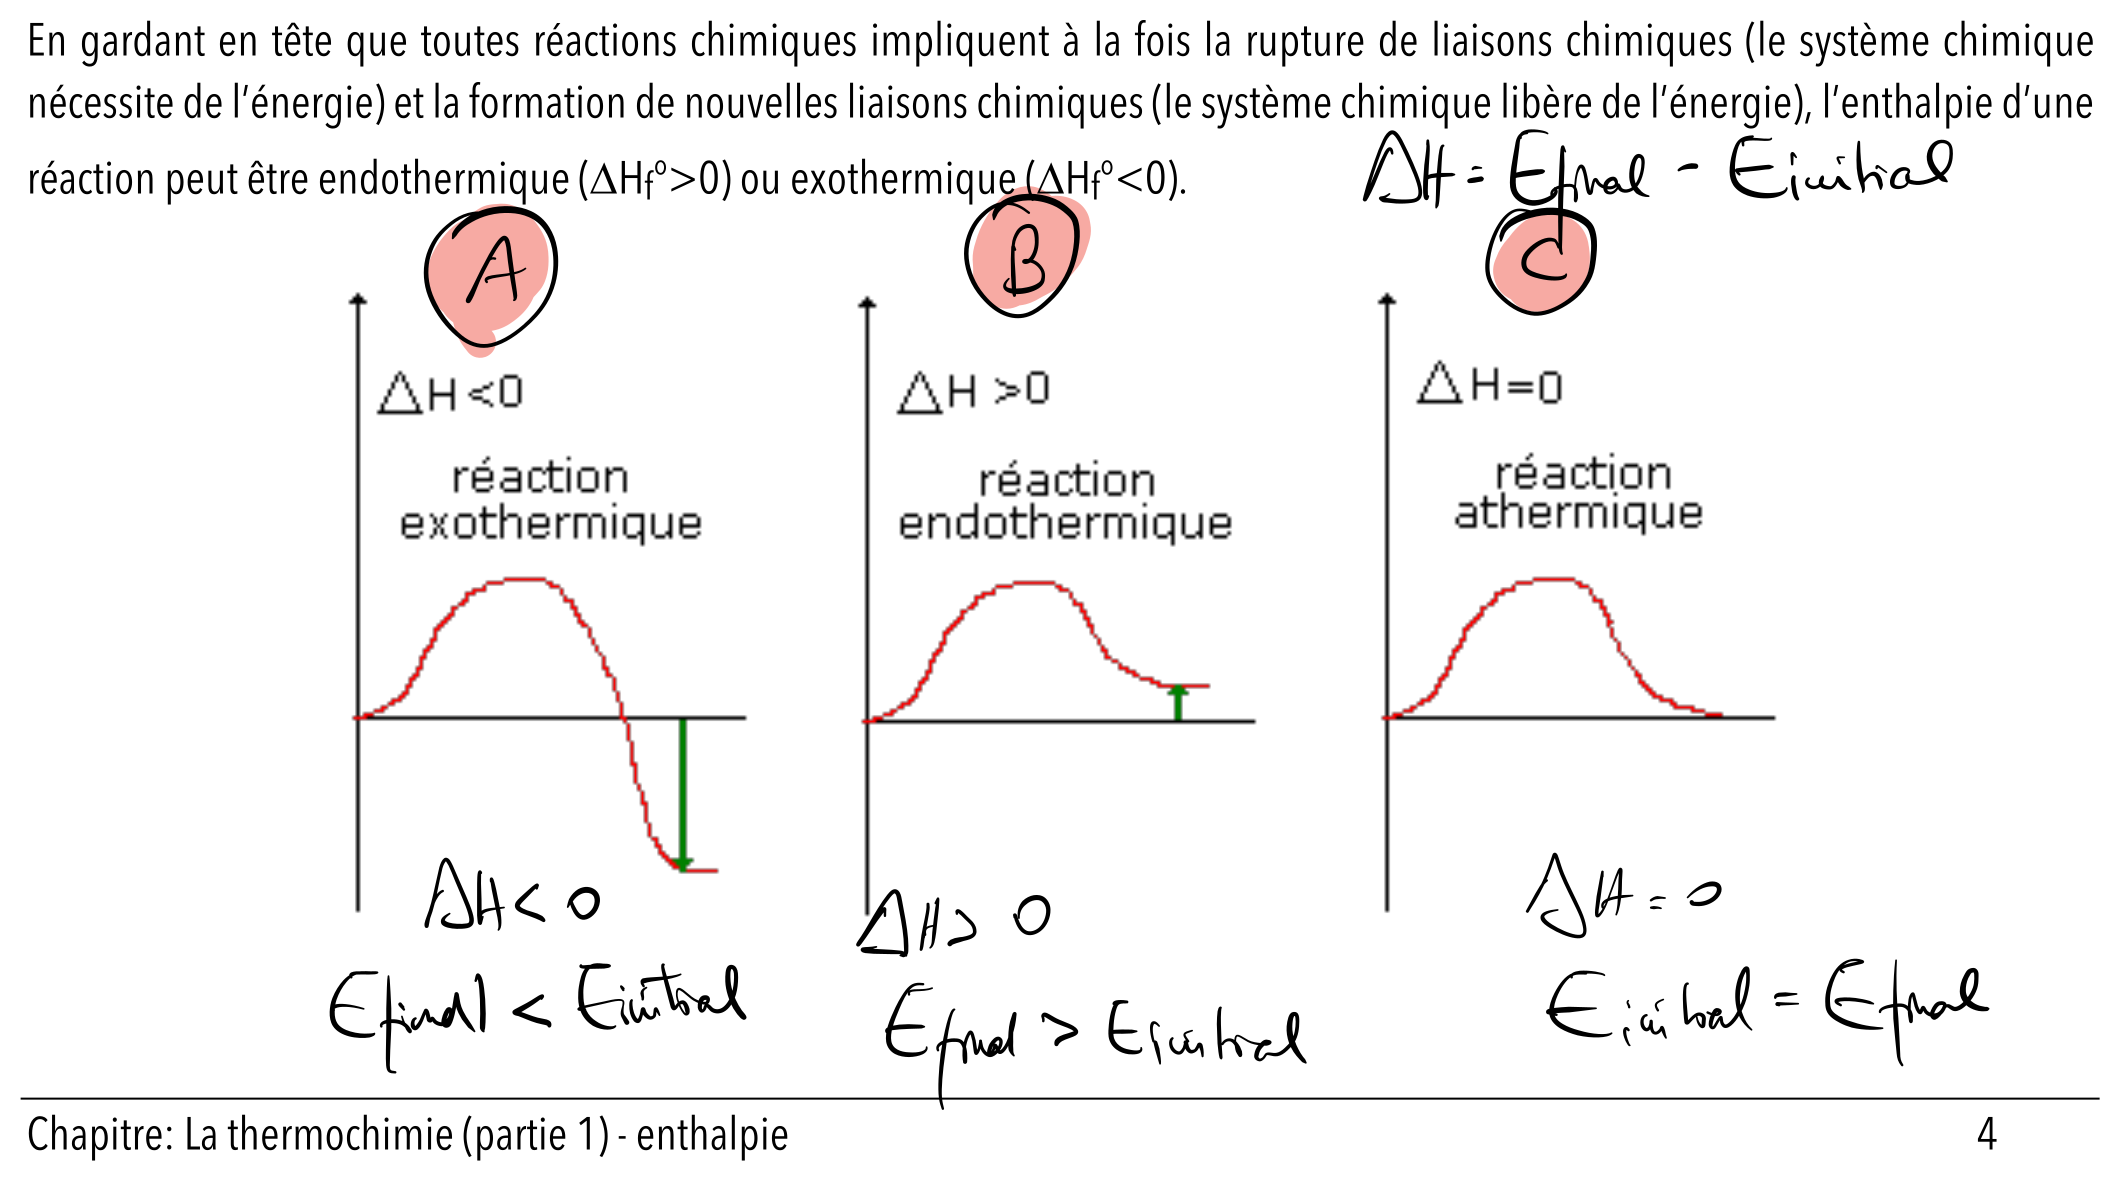
Toute réaction chimique implique simultanément deux processus énergétiques opposés : la rupture des liaisons dans les réactifs consomme de l’énergie, et la formation de nouvelles liaisons dans les produits en libère. Le signe de \(\Delta_r H^\circ\) traduit le bilan net de ces deux processus.
Avant d’aller plus loin, il est important de distinguer deux grandeurs que l’on confond fréquemment.
Conception courante : “La chaleur et la température, c’est la même chose.” Ce n’est pas le cas. La chaleur \(Q\) est une quantité d’énergie échangée, qui se mesure en joules ou kilojoules. La température est une manifestation de l’agitation moléculaire moyenne, qui se mesure en kelvins ou degrés Celsius. Pour s’en convaincre, imaginez verser \(1\ \text{kJ}\) de chaleur dans un verre d’eau et dans une piscine : la variation de température sera radicalement différente, alors que la chaleur apportée est identique. Ces deux grandeurs sont reliées — mais elles ne sont pas interchangeables.
Deux cas sont possibles selon le signe de \(\Delta_r H^\circ\) :
Réaction exothermique (\(\Delta_r H^\circ < 0\)) : au niveau particulaire, les liaisons formées dans les produits libèrent davantage d’énergie que les liaisons rompues dans les réactifs n’en ont consommé. Le système chimique perd de l’enthalpie ; l’environnement se réchauffe. Au niveau macroscopique, on observe une élévation de température du milieu environnant. Au niveau symbolique :
\[\ce{CH4(g) + 2 O2(g) -> CO2(g) + 2 H2O(l)} \qquad \Delta_r H^\circ = -890\ \text{kJ/mol}\]
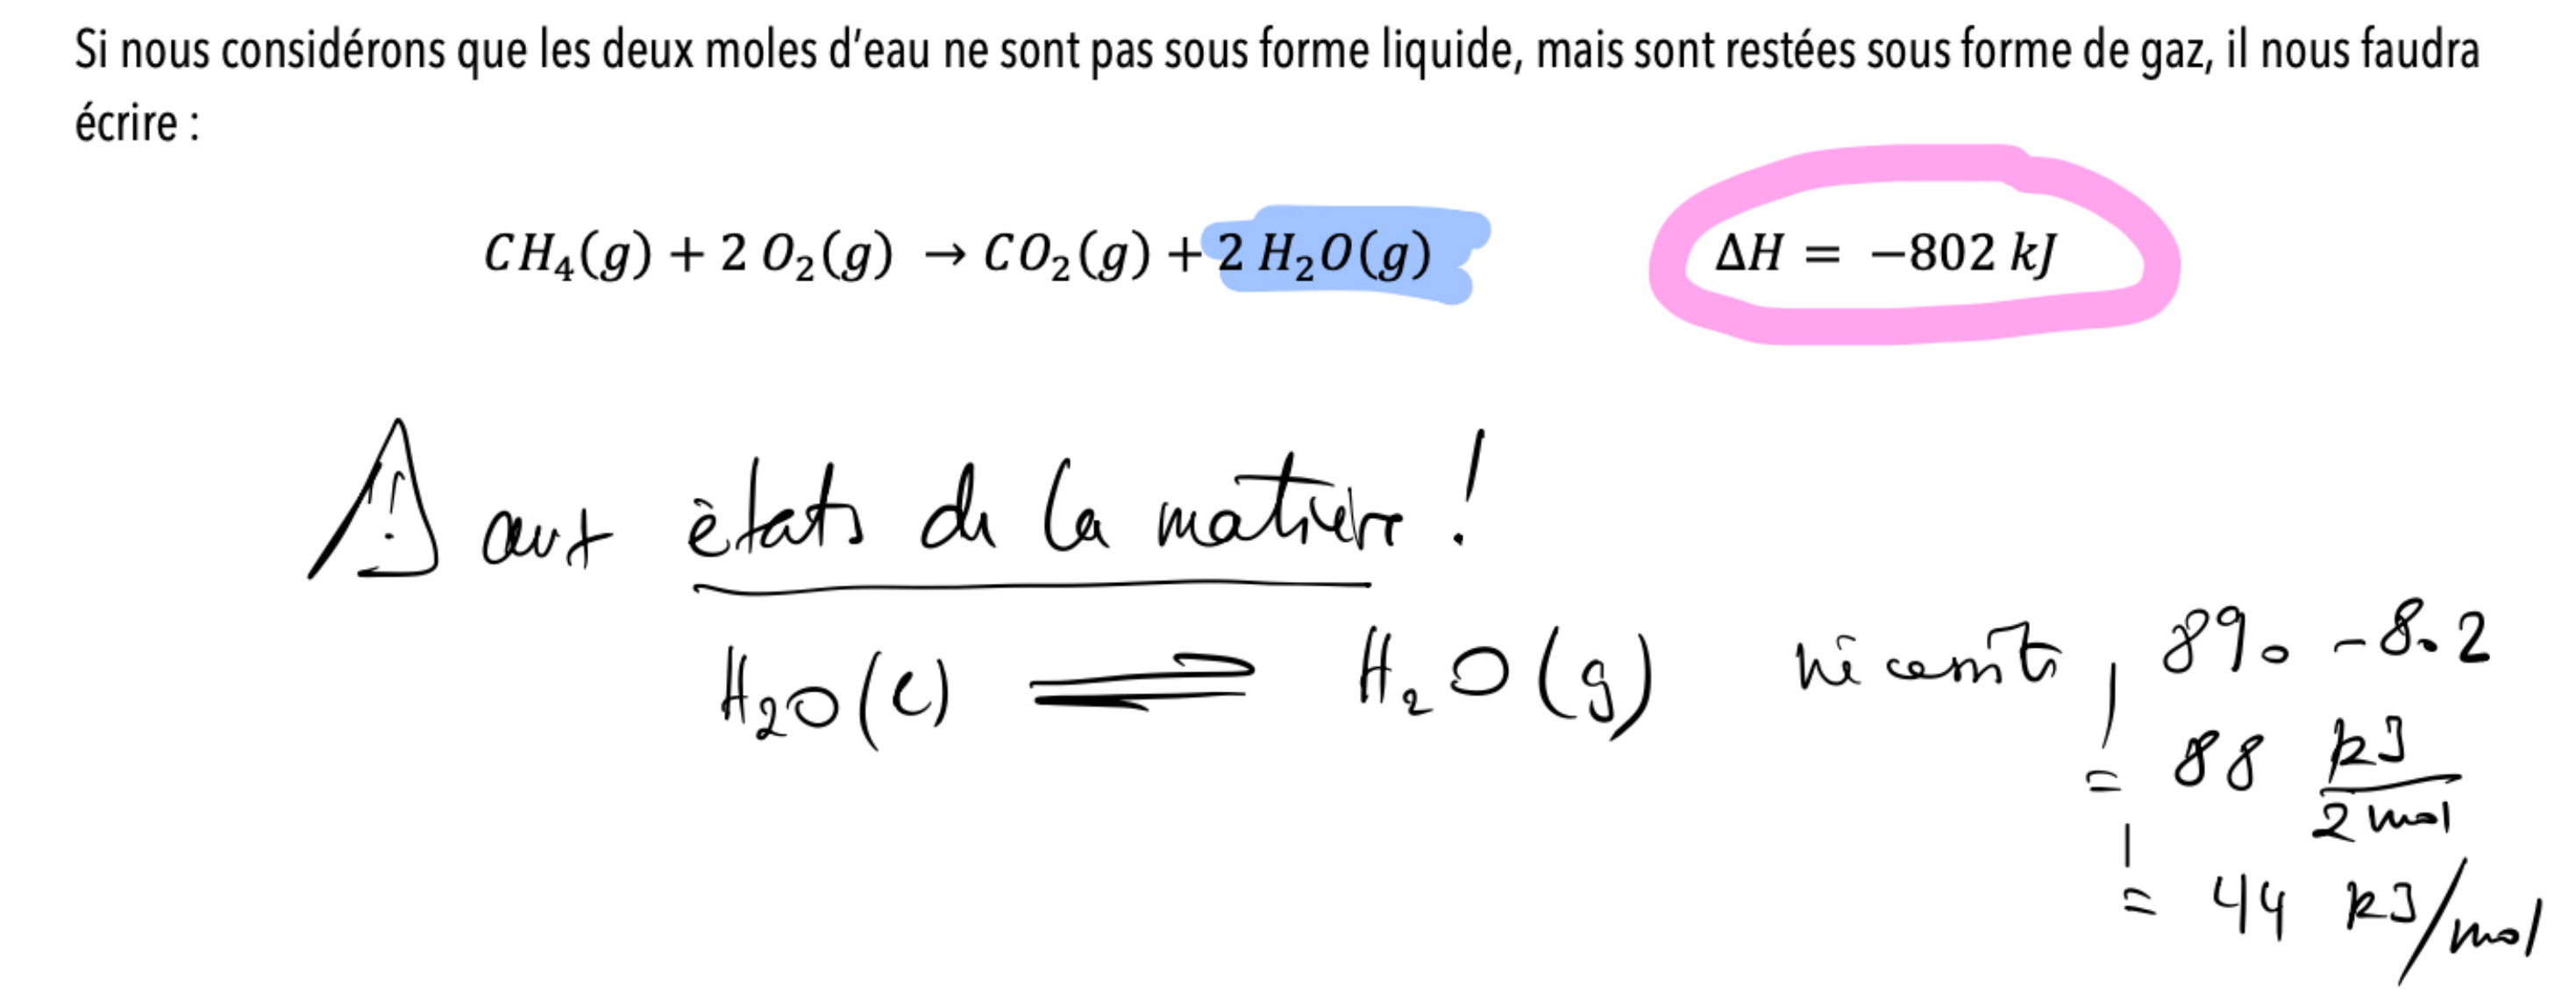
Notez que si l’eau est produite à l’état gazeux plutôt que liquide, la valeur de \(\Delta_r H^\circ\) change :
\[\ce{CH4(g) + 2 O2(g) -> CO2(g) + 2 H2O(g)} \qquad \Delta_r H^\circ = -802\ \text{kJ/mol}\]
L’écart de \(88\ \text{kJ/mol}\) correspond à l’enthalpie de condensation de 2 moles d’eau (\(2 \times 44\ \text{kJ/mol}\)). L’état physique de chaque espèce doit toujours être précisé dans une équation thermochimique — il influence directement la valeur de \(\Delta_r H^\circ\).
Réaction endothermique (\(\Delta_r H^\circ > 0\)) : au niveau particulaire, les liaisons rompues consomment plus d’énergie que les liaisons formées n’en libèrent. Le système chimique gagne de l’enthalpie en la puisant dans l’environnement. Au niveau macroscopique, on observe un refroidissement du milieu environnant. Au niveau symbolique :
\[\frac{1}{2}\ce{N2(g) + O2(g) -> NO2(g)} \qquad \Delta_r H^\circ = +34\ \text{kJ/mol}\]
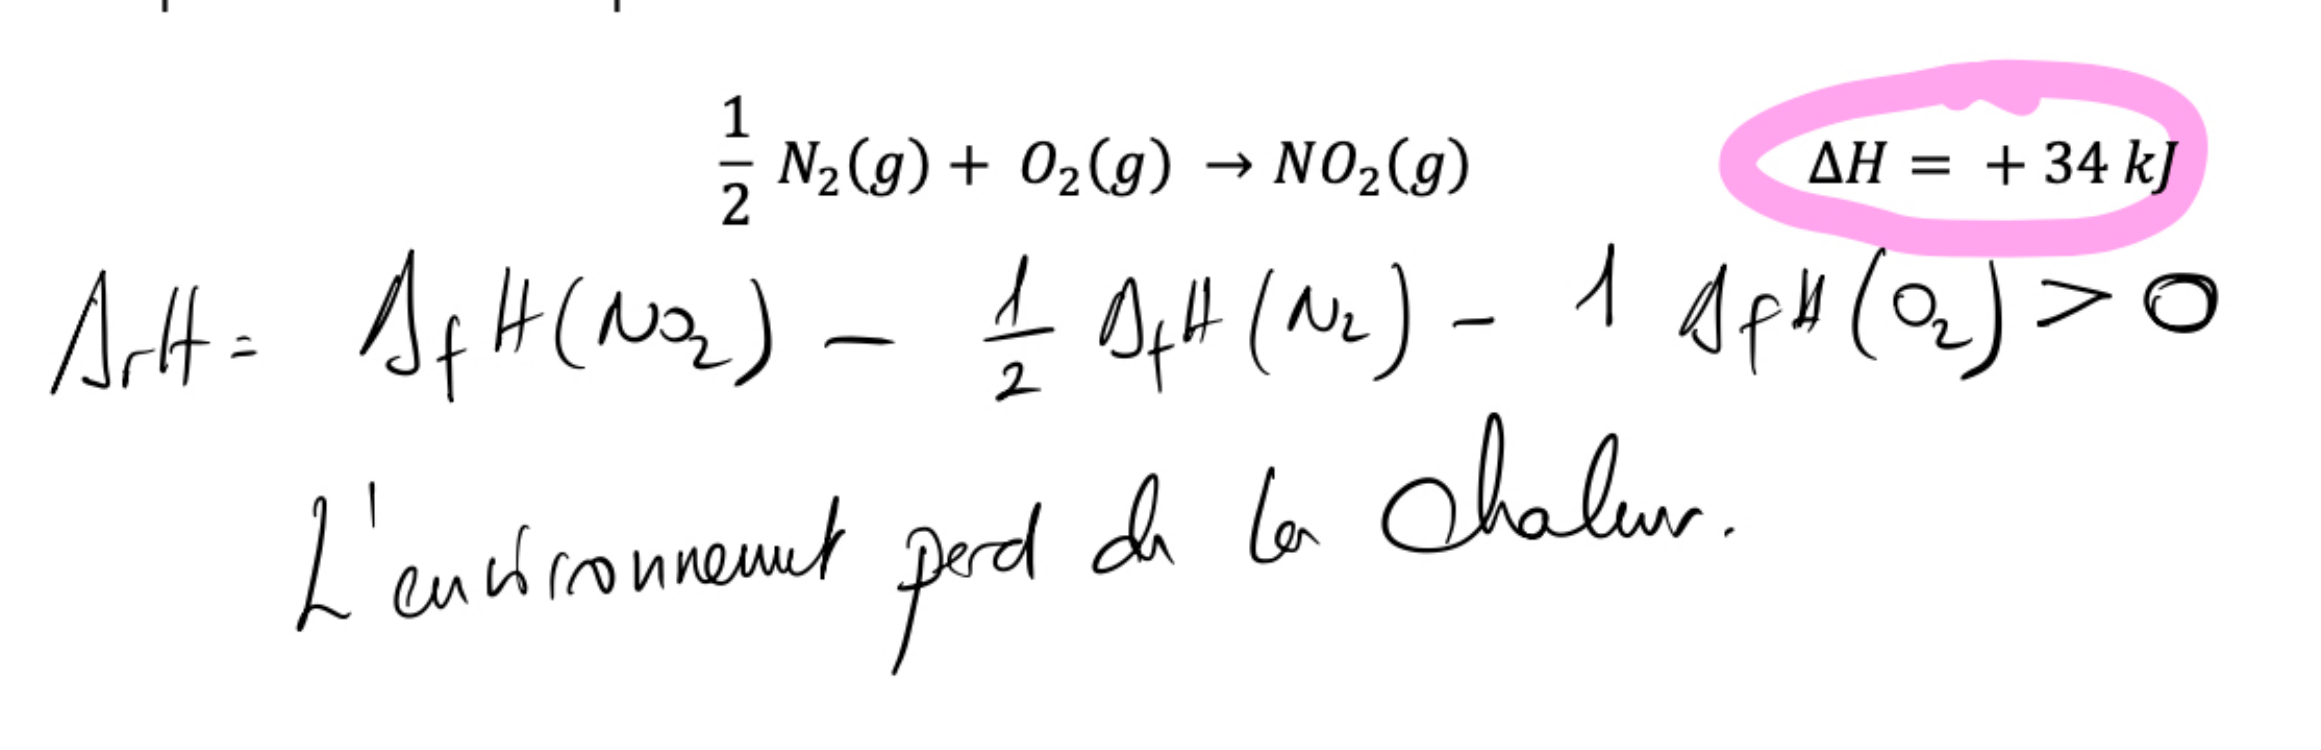
Réaction athermique (\(\Delta_r H^\circ = 0\)) : les deux bilans s’annulent exactement. L’environnement ne perçoit aucun échange thermique.
Exercices :
- Classez les réactions suivantes en exothermique, endothermique ou athermique : (a) \(\Delta_r H^\circ = -46\ \text{kJ/mol}\) ; (b) \(\Delta_r H^\circ = +180\ \text{kJ/mol}\) ; (c) \(\Delta_r H^\circ = 0\).5
- La combustion du méthane \(\ce{CH4(g) + 2 O2(g) -> CO2(g) + 2 H2O(l)}\) a \(\Delta_r H^\circ = -890\ \text{kJ/mol}\). Si l’on produit \(\ce{H2O(g)}\) au lieu de \(\ce{H2O(l)}\), le \(\Delta_r H^\circ\) sera-t-il plus ou moins négatif ? Justifiez sans calcul.6
- Un comprimé effervescent plongé dans l’eau refroidit légèrement la solution. Quel est le signe de \(\Delta_r H^\circ\) ? Que se passe-t-il au niveau particulaire ?7
- La formation de \(\ce{NO2(g)}\) à partir de \(\ce{N2(g)}\) et \(\ce{O2(g)}\) a \(\Delta_r H^\circ = +34\ \text{kJ/mol}\) pour \(\frac{1}{2}\ \text{mol}\) de \(\ce{N2}\). Quelle est la valeur de \(\Delta_r H^\circ\) pour la formation de 2 moles de \(\ce{NO2}\) ?8
8.0.3 Première méthode — enthalpie de réaction par les énergies de liaison
8.0.3.1 L’énergie de liaison : rompre pour comprendre
La première méthode pour estimer \(\Delta_r H^\circ\) repose sur les énergies de liaison, notées \(D_{A-B}\). Une énergie de liaison est la variation d’enthalpie nécessaire pour rompre une liaison covalente de manière homolytique : chacun des deux atomes récupère un des deux électrons de la liaison, formant deux radicaux libres. Ce processus se déroule toujours en phase gazeuse.
\[\ce{H-H(g) -> H^.(g) + ^.H(g)} \qquad D_{\ce{H-H}} = +436\ \text{kJ/mol}\] \[\ce{Br-Br(g) -> Br^.(g) + ^.Br(g)} \qquad D_{\ce{Br-Br}} = +193\ \text{kJ/mol}\]
Deux points essentiels découlent de cette définition :
- \(D_{A-B}\) est toujours positive : rompre une liaison demande de l’énergie. Une liaison se forme parce qu’elle stabilise le système — la défaire revient à lui restituer cette instabilité.
- Le processus inverse — la formation d’une liaison — est toujours exothermique : \(\Delta H = -D_{A-B} < 0\).
Au niveau particulaire, cela se visualise ainsi : deux atomes isolés se rapprochent, leurs nuages électroniques interagissent, et le système atteint un état d’énergie inférieure lorsque la liaison est formée. Pour revenir à l’état de départ, il faut fournir exactement l’énergie gagnée lors de la formation.
Le tableau ci-dessous rassemble quelques énergies moyennes de liaison courantes :
| Liaison | \(D_{A-B}\) (kJ/mol) | Liaison | \(D_{A-B}\) (kJ/mol) |
|---|---|---|---|
| \(\ce{H-H}\) | 436 | \(\ce{C-H}\) | 412 |
| \(\ce{O=O}\) | 496 | \(\ce{C-C}\) | 348 |
| \(\ce{N#N}\) | 944 | \(\ce{C=C}\) | 612 |
| \(\ce{Cl-Cl}\) | 242 | \(\ce{C=O}\) | 743 |
| \(\ce{O-H}\) | 463 | \(\ce{C-O}\) | 360 |
| \(\ce{N-H}\) | 388 | \(\ce{C-N}\) | 305 |
Attention : ces valeurs sont des moyennes établies sur de nombreuses molécules différentes. L’énergie exacte d’une liaison \(\ce{C-H}\) dans le méthane diffère légèrement de celle dans l’éthanol. Cette méthode fournit donc une estimation de \(\Delta_r H^\circ\), moins précise que la méthode des enthalpies de formation présentée dans la section suivante.
8.0.3.2 L’énergie de cohésion d’un corps pur
Pour une molécule polyatomique, la somme de toutes les énergies de liaison qui la constituent s’appelle énergie de cohésion. Elle représente l’énergie totale qu’il faudrait fournir pour dissocier complètement la molécule en atomes isolés à l’état gazeux. Elle est toujours positive, et constitue une mesure de la stabilité globale de la molécule.
Exemple : pour l’éthanol \(\ce{CH3CH2OH(g)}\), dont la structure comporte 5 liaisons \(\ce{C-H}\), 1 liaison \(\ce{C-C}\), 1 liaison \(\ce{C-O}\) et 1 liaison \(\ce{O-H}\) :
\[E_\text{cohésion} = 5 \times 412 + 1 \times 348 + 1 \times 360 + 1 \times 463 = 3231\ \text{kJ/mol}\]
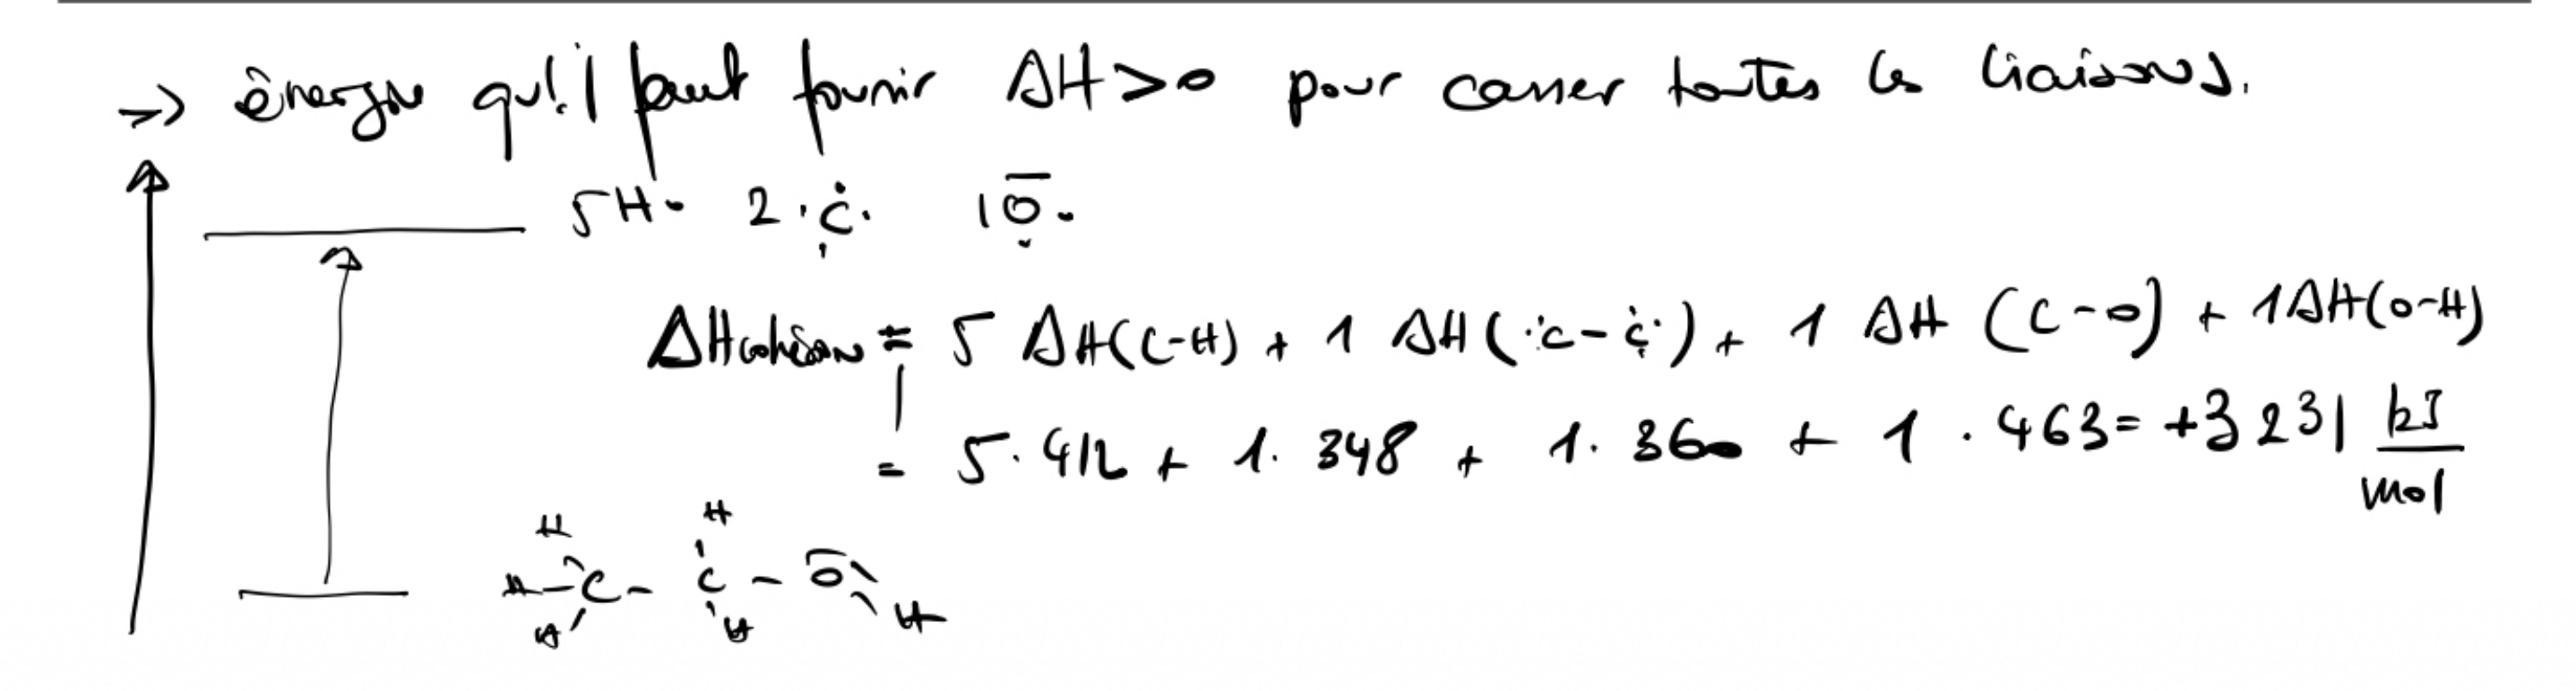
8.0.3.3 Calculer \(\Delta_r H^\circ\) par les énergies de liaison
Le calcul repose sur une image simple : on imagine que la réaction passe par un état intermédiaire fictif dans lequel tous les atomes sont isolés en phase gazeuse. Pour atteindre cet état depuis les réactifs, on rompt toutes les liaisons (processus endothermique). Depuis cet état, on forme ensuite toutes les liaisons des produits (processus exothermique). La variation d’enthalpie totale est la somme algébrique de ces deux étapes :
\[\Delta_r H^\circ = \underbrace{\sum D_{A-B}(\text{réactifs})}_{E_\text{endo} > 0} - \underbrace{\sum D_{A-B}(\text{produits})}_{E_\text{exo} > 0}\]
Exemple : combustion du propane \(\ce{C3H8(g) + 5 O2(g) -> 3 CO2(g) + 4 H2O(g)}\)
La structure du propane comporte 2 liaisons \(\ce{C-C}\) et 8 liaisons \(\ce{C-H}\). Chaque molécule de \(\ce{O2}\) porte une double liaison \(\ce{O=O}\).
Liaisons rompues dans les réactifs :
\[E_\text{endo} = 2 \times 348 + 8 \times 412 + 5 \times 496 = 696 + 3296 + 2480 = +6472\ \text{kJ/mol}\]
Chaque molécule de \(\ce{CO2}\) comporte 2 liaisons \(\ce{C=O}\), soit 6 au total. Chaque molécule d’eau comporte 2 liaisons \(\ce{O-H}\), soit 8 au total.
Liaisons formées dans les produits :
\[E_\text{exo} = 6 \times 743 + 8 \times 463 = 4458 + 3704 = +8162\ \text{kJ/mol}\]
\[\Delta_r H^\circ \approx 6472 - 8162 = -1690\ \text{kJ/mol}\]
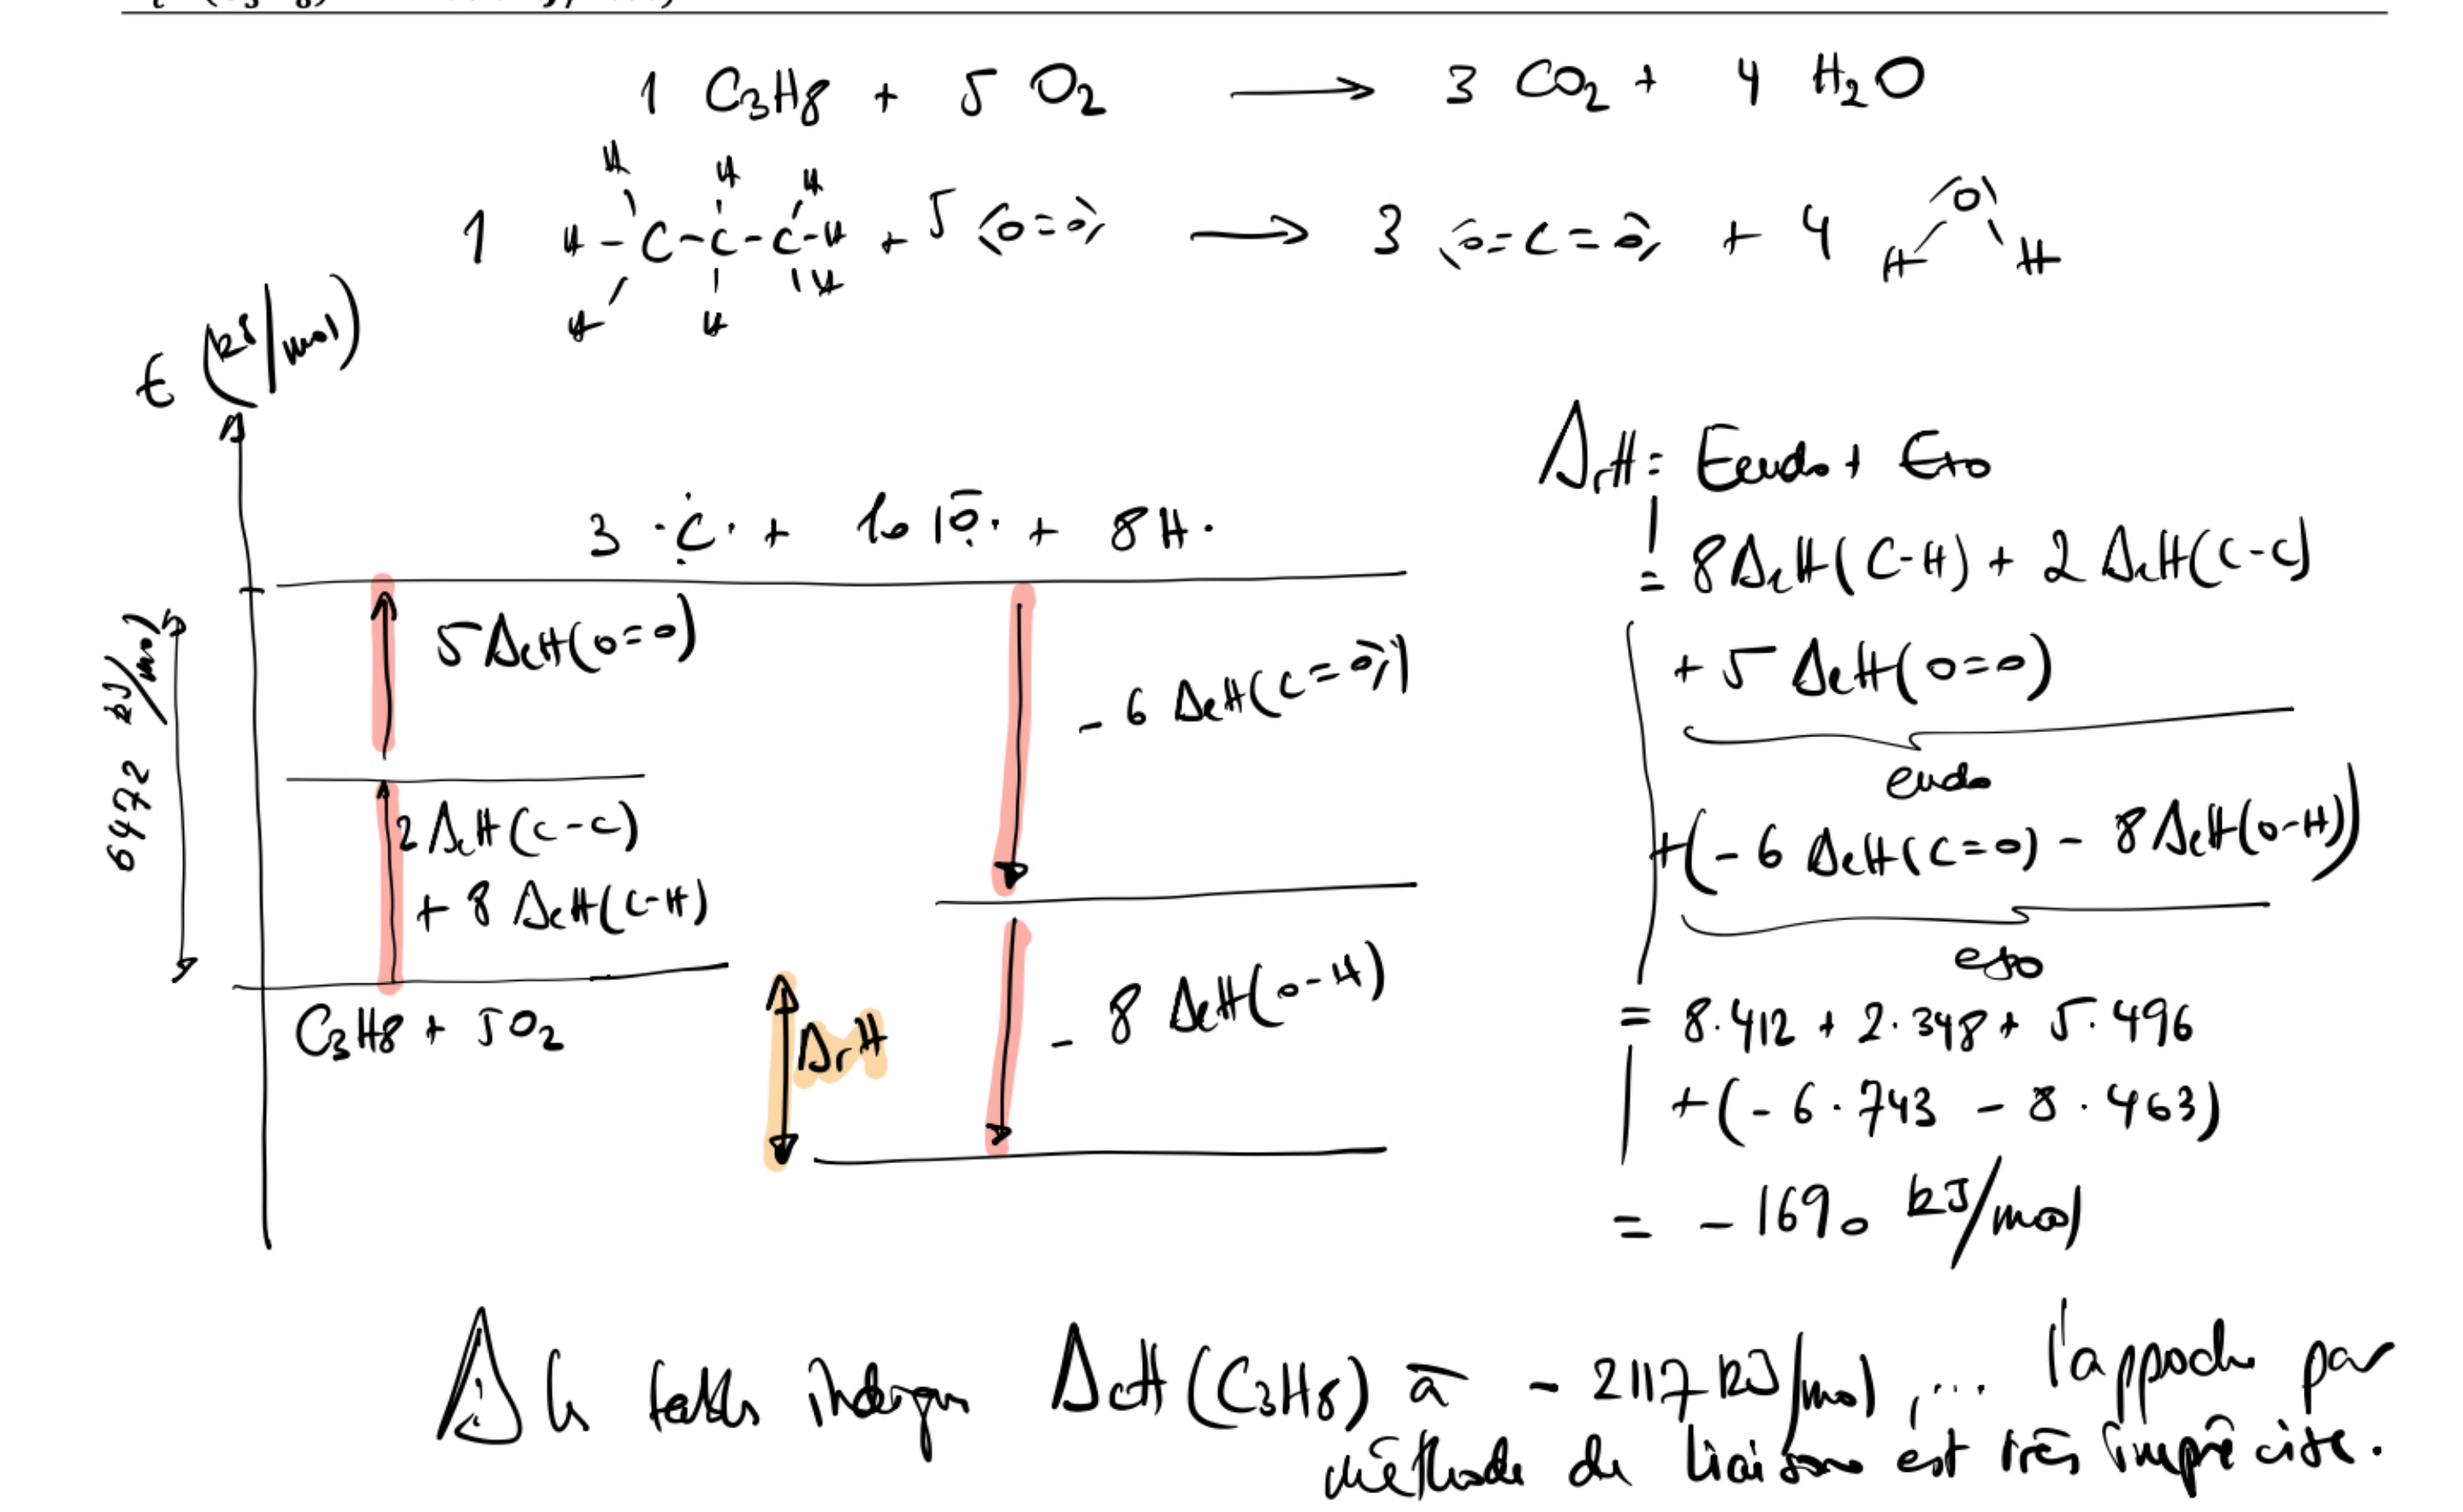
La valeur expérimentale est \(-2220\ \text{kJ/mol}\). L’écart illustre le caractère approximatif de la méthode — les énergies moyennes de liaison ne capturent pas toutes les subtilités des interactions réelles dans les molécules polyatomiques. Pour des calculs précis, on préfère la méthode des enthalpies de formation présentée dans les sections suivantes.
Exercices :
- Calculez l’énergie de cohésion du méthane \(\ce{CH4}\), qui comporte 4 liaisons \(\ce{C-H}\).9
- Estimez \(\Delta_r H^\circ\) de la réaction \(\ce{H2(g) + Cl2(g) -> 2 HCl(g)}\) en utilisant les énergies de liaison : \(D_{\ce{H-H}} = 436\ \text{kJ/mol}\), \(D_{\ce{Cl-Cl}} = 242\ \text{kJ/mol}\), \(D_{\ce{H-Cl}} = 431\ \text{kJ/mol}\).10
- La rupture d’une liaison \(\ce{C=C}\) coûte \(612\ \text{kJ/mol}\) et la formation d’une liaison \(\ce{C-C}\) libère \(348\ \text{kJ/mol}\). Quel est le bilan enthalpique de ce processus seul ? Ce bilan est-il cohérent avec le fait qu’une double liaison est plus stable qu’une simple ?11
- Lors de la combustion de l’éthylène \(\ce{C2H4(g) + 3 O2(g) -> 2 CO2(g) + 2 H2O(g)}\), estimez \(\Delta_r H^\circ\) par les énergies de liaison. La structure de \(\ce{C2H4}\) comporte 1 liaison \(\ce{C=C}\) et 4 liaisons \(\ce{C-H}\).12
- Expliquez en une phrase pourquoi la méthode des énergies de liaison donne une estimation moins précise que la méthode des enthalpies de formation.13
- Calculez l’énergie de cohésion de l’acétone \(\ce{(CH3)2CO(g)}\), qui comporte 6 liaisons \(\ce{C-H}\), 2 liaisons \(\ce{C-C}\) et 1 liaison \(\ce{C=O}\).14
- L’énergie de cohésion de \(\ce{CH3COCH3}\) vaut \(3923\ \text{kJ/mol}\). En utilisant la structure de Lewis de l’acétone (6 liaisons \(\ce{C-H}\), 2 liaisons \(\ce{C-C}\), 1 liaison \(\ce{C=O}\)), calculez l’énergie de la liaison \(\ce{C=O}\).15
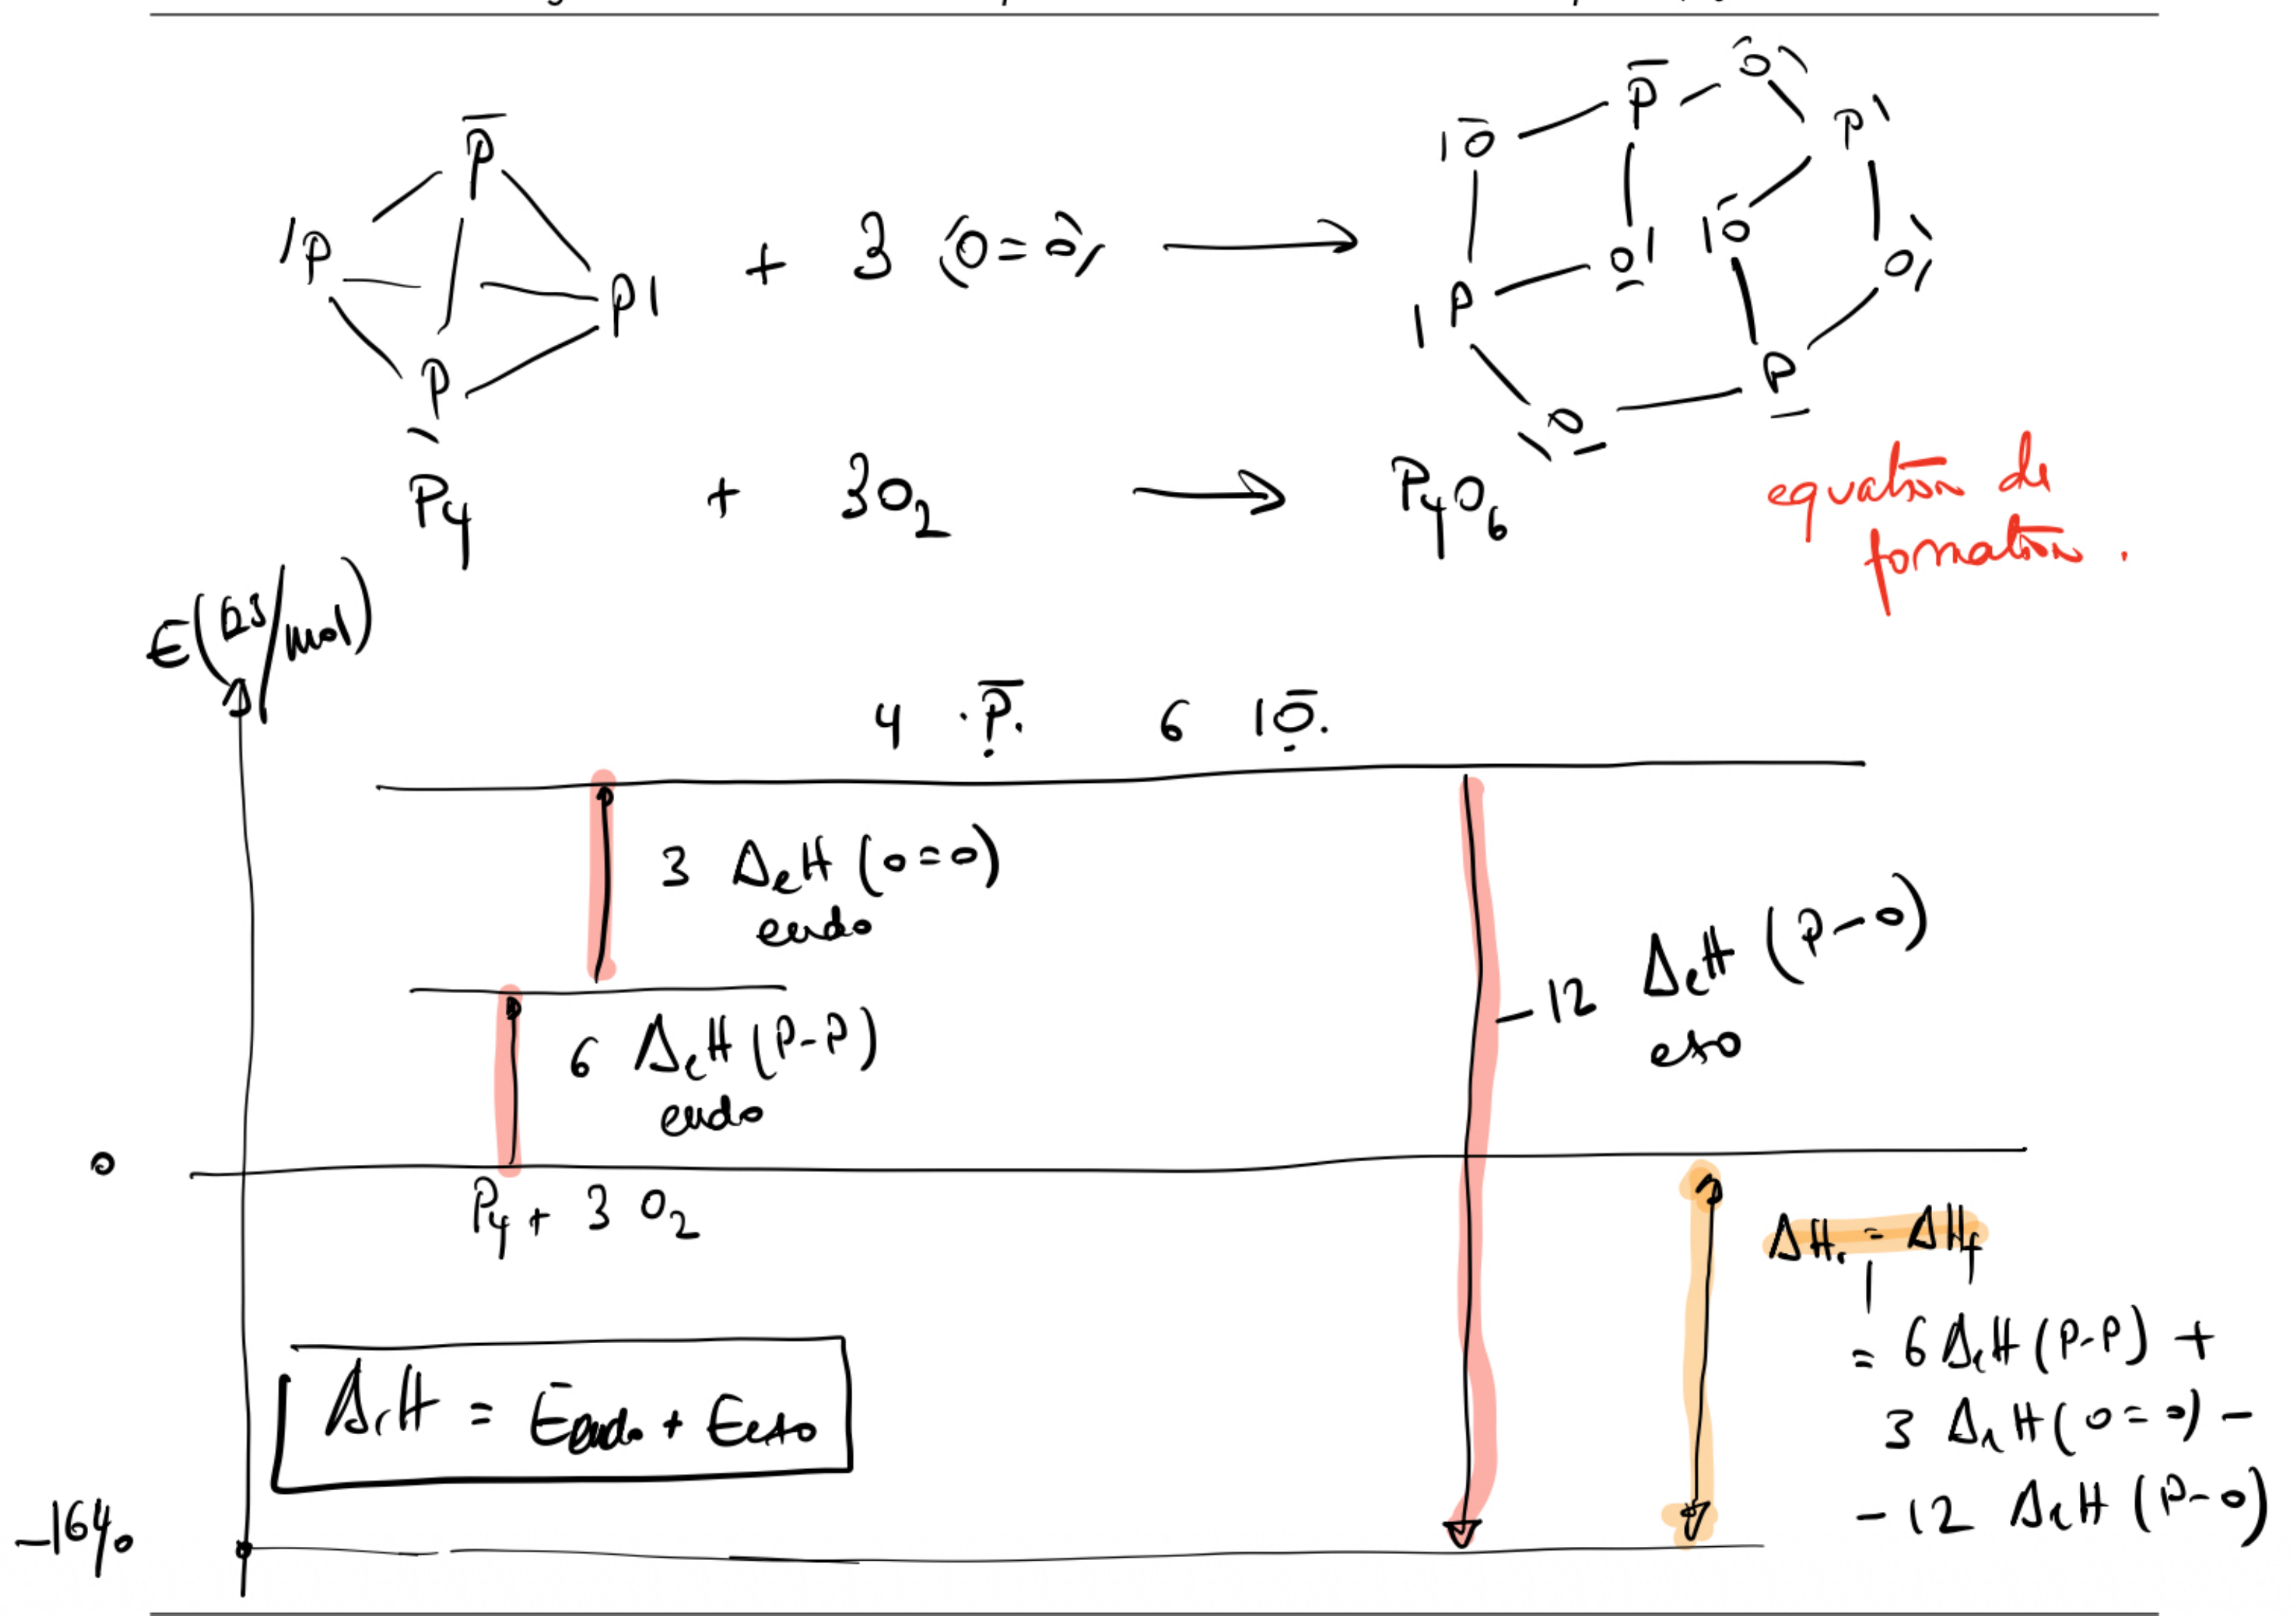
- Dessinez le diagramme de variation d’enthalpie (énergies de liaison) pour la formation de \(\ce{P4O6}\) à partir de \(\ce{P4}\) et \(\ce{O2}\) : \(\ce{P4(s) + 3 O2(g) -> P4O6(s)}\).16
- Calculez \(\Delta_r H^\circ\) de la réaction \(\ce{C2H4(g) + H2O(g) -> C2H5OH(g)}\) par les énergies de liaison.17
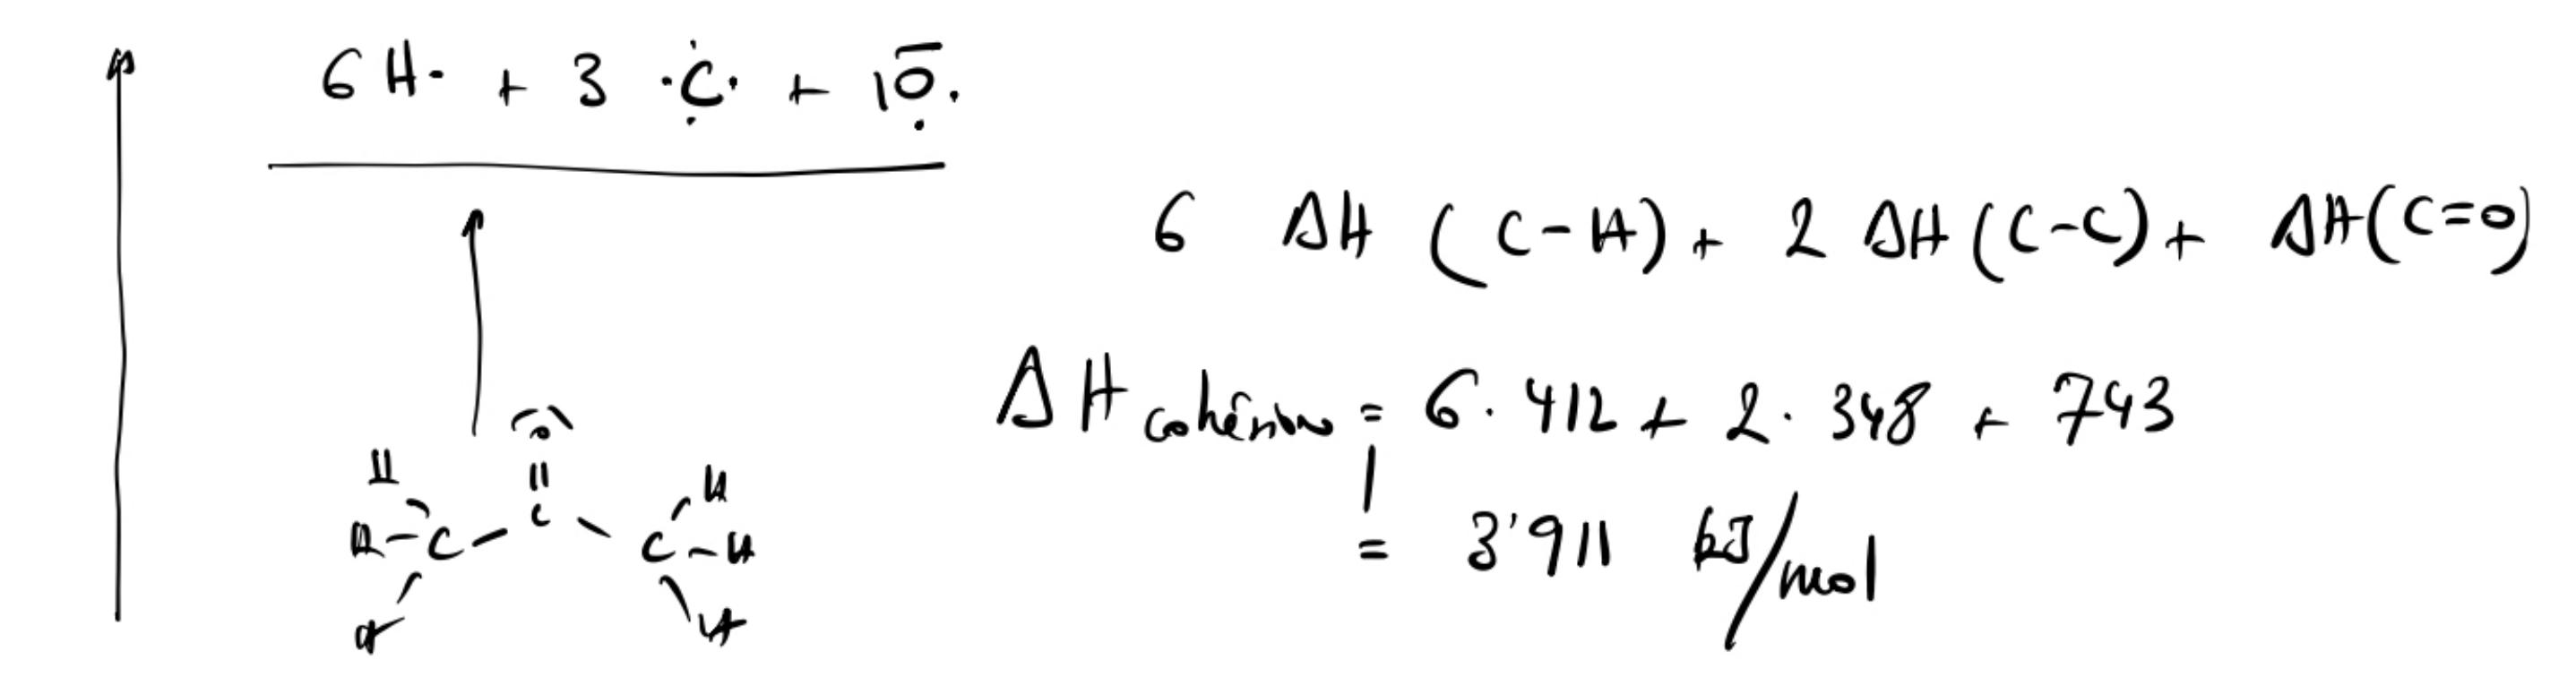
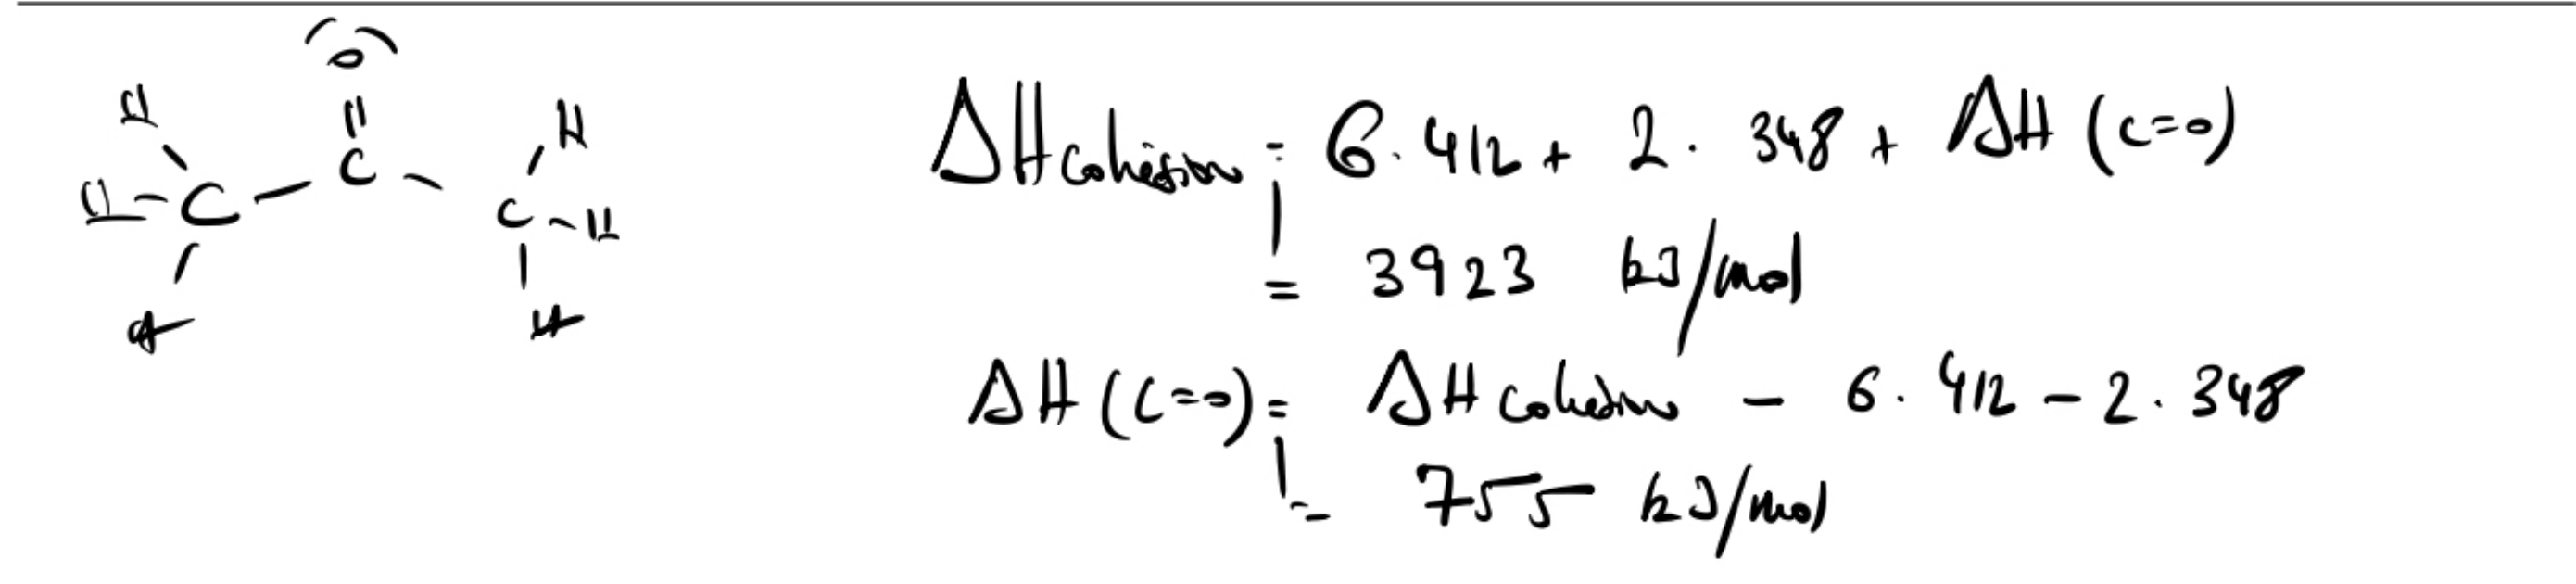
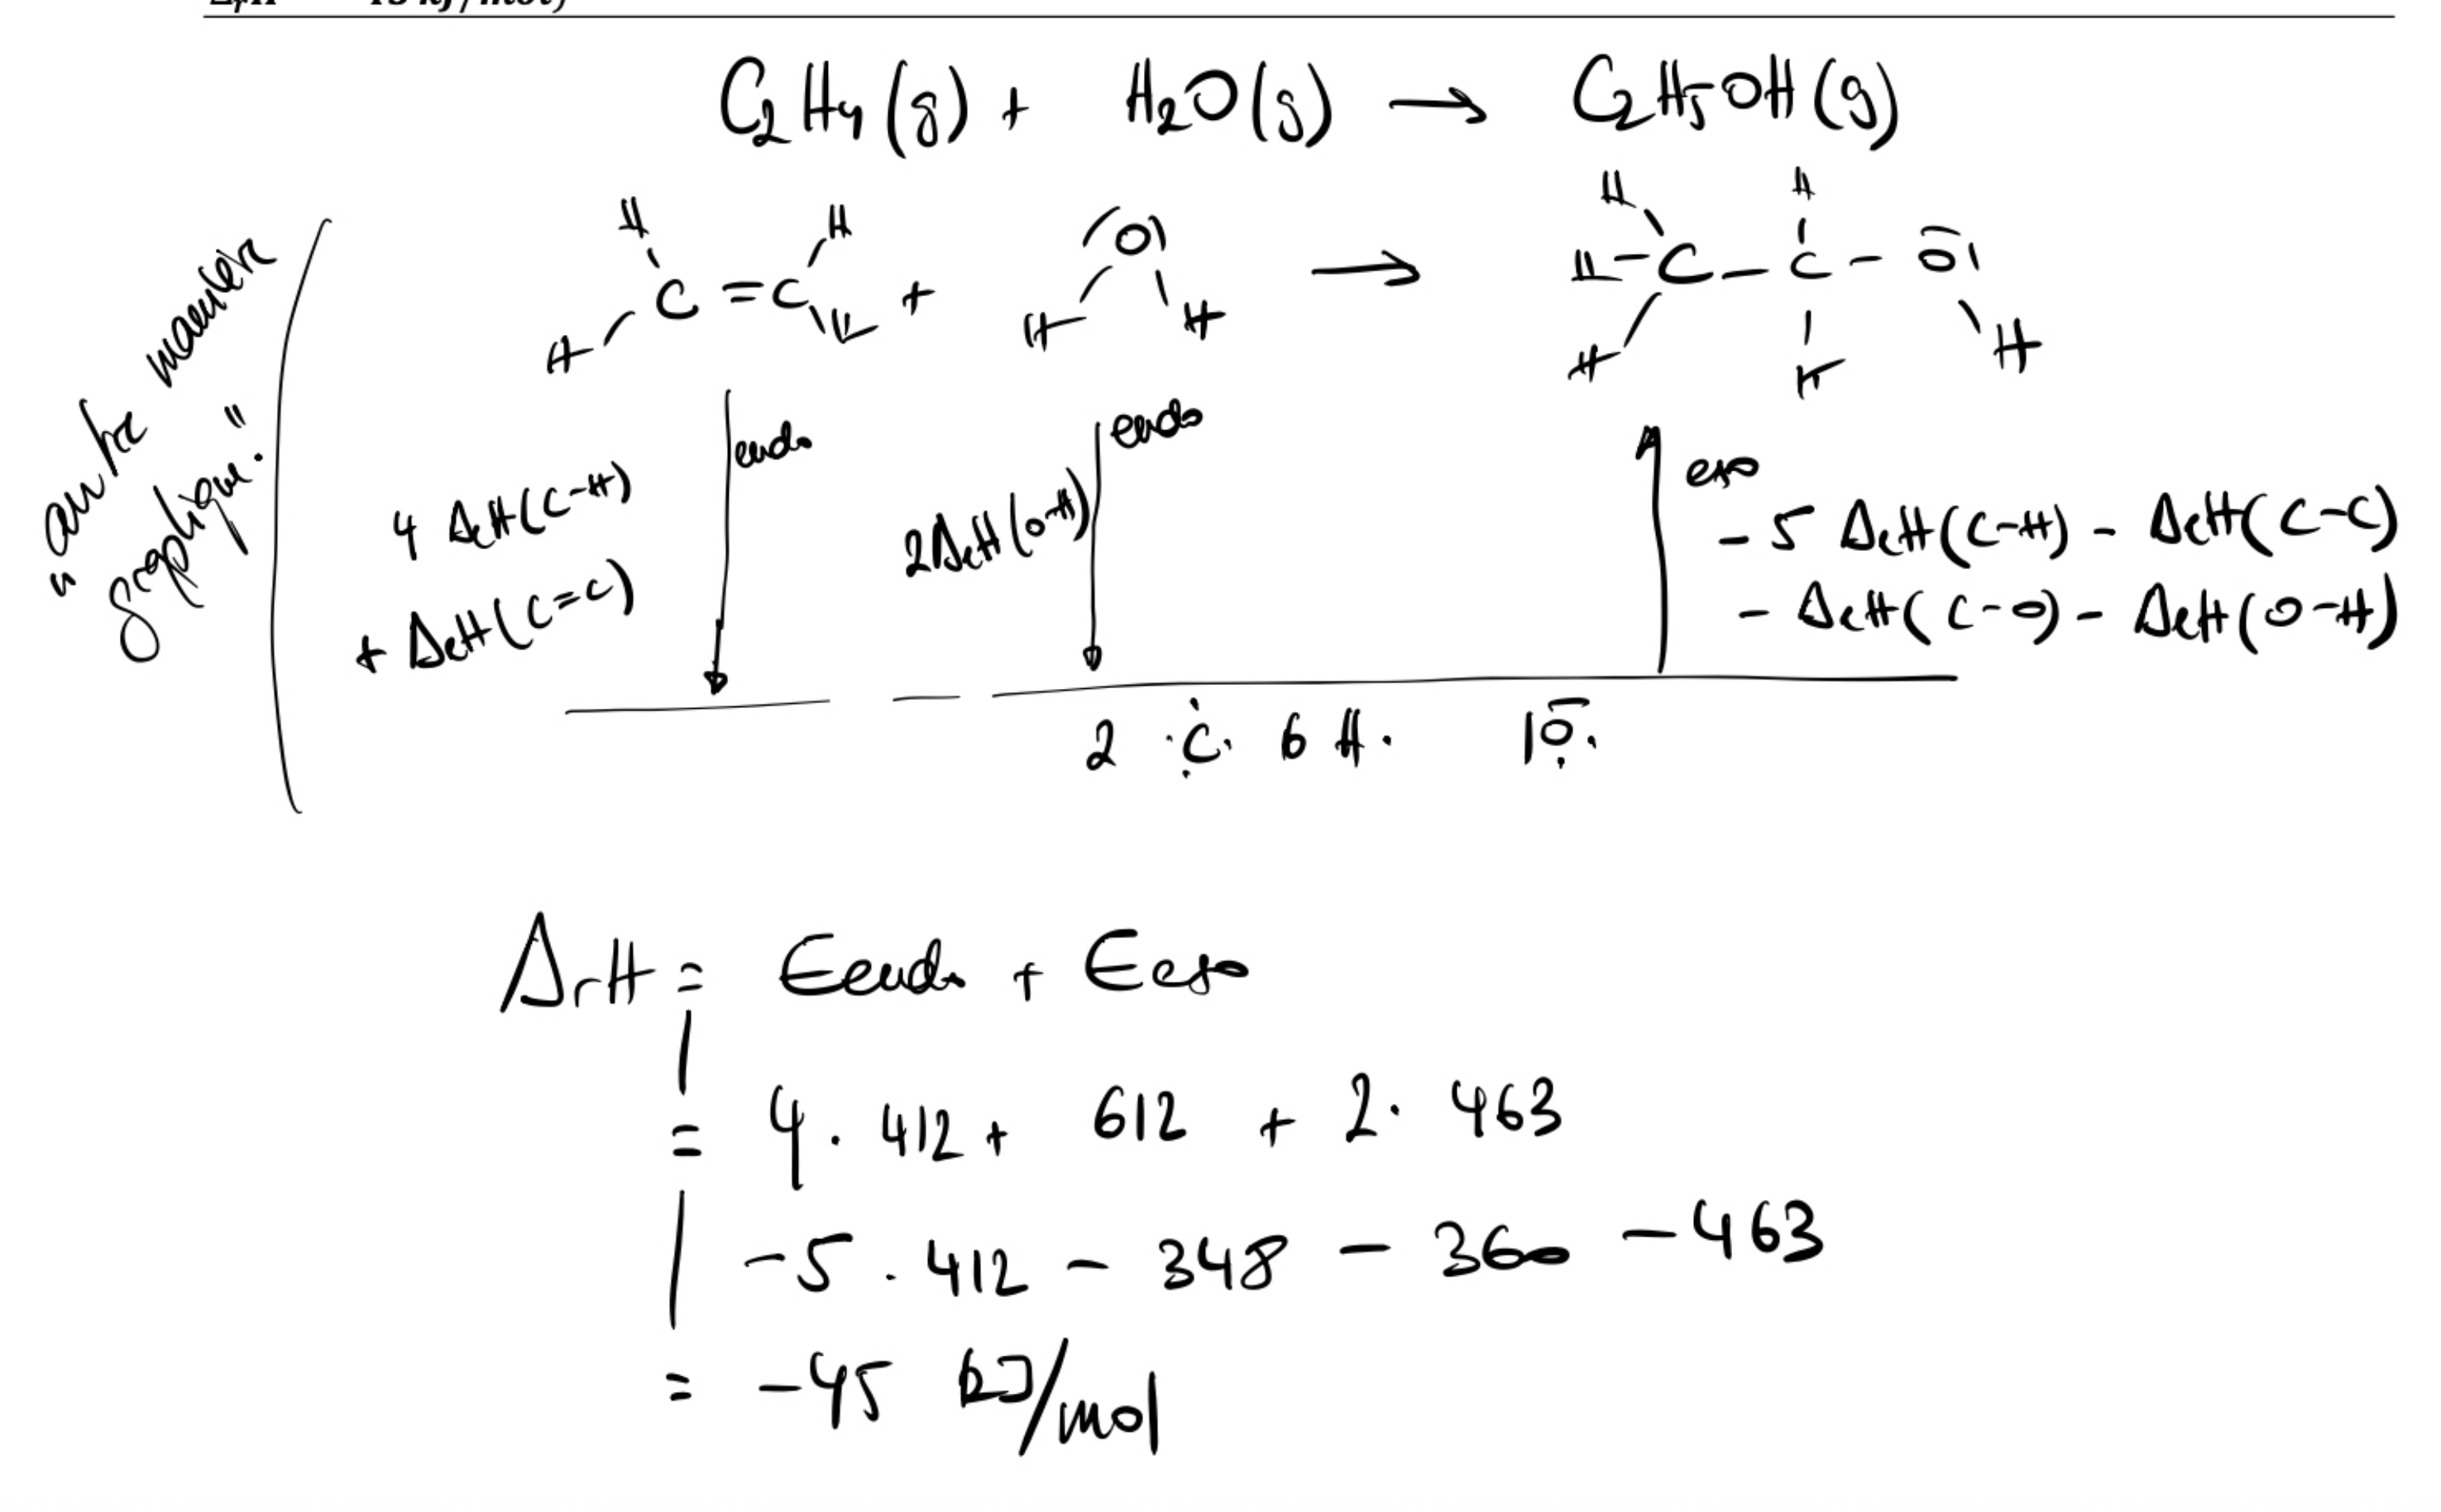
Note : on retrouvera cette même réaction \(\ce{C2H4(g) + H2O(g) -> C2H5OH(l)}\) plus loin, calculée par la méthode des enthalpies de formation (\(-88\ \text{kJ/mol}\) au lieu de \(-45\ \text{kJ/mol}\)) — l’écart illustre à nouveau l’imprécision de la méthode des énergies de liaison, combinée ici à un changement d’état physique de l’éthanol.
8.0.4 Deuxième méthode — enthalpies de formation standard \(\Delta_f H^\circ\)
8.0.4.1 Définition et convention
Plutôt que de partir des atomes isolés, la deuxième méthode choisit un référentiel plus pratique : les corps purs simples dans leur état le plus stable à \(298\ \text{K}\) et \(1\ \text{bar}\). L’enthalpie standard de formation d’un corps pur, notée \(\Delta_f H^\circ\), est la variation d’enthalpie mise en jeu lors de la formation d’une mole de ce corps pur à partir de ces corps purs simples de référence :
\[\ce{H2(g) + \frac{1}{2} O2(g) -> H2O(l)} \qquad \Delta_f H^\circ(\ce{H2O, l}) = -286\ \text{kJ/mol}\]
\[\ce{C(graphite) + O2(g) -> CO2(g)} \qquad \Delta_f H^\circ(\ce{CO2, g}) = -394\ \text{kJ/mol}\]
Par définition, l’enthalpie standard de formation d’un corps pur simple dans son état le plus stable est nulle — il n’y a pas de réaction de formation à partir de lui-même :
| Corps pur simple | \(\Delta_f H^\circ\) (kJ/mol) |
|---|---|
| \(\ce{H2(g)}\) | \(0\) |
| \(\ce{O2(g)}\) | \(0\) |
| \(\ce{N2(g)}\) | \(0\) |
| \(\ce{C(graphite)}\) | \(0\) |
Attention : cette convention ne s’applique qu’à la forme la plus stable. Le carbone diamant n’est pas la forme la plus stable du carbone dans les conditions standards — son enthalpie de formation vaut \(\Delta_f H^\circ(\ce{C, diamant}) = +1{,}88\ \text{kJ/mol}\), ce qui signifie que le diamant est légèrement moins stable que le graphite.
De même, \(\Delta_f H^\circ\) dépend de l’état physique de la substance. L’eau liquide et l’eau gazeuse n’ont pas la même enthalpie de formation :
\[\Delta_f H^\circ(\ce{H2O, l}) = -286\ \text{kJ/mol} \qquad \Delta_f H^\circ(\ce{H2O, g}) = -242\ \text{kJ/mol}\]
L’écart de \(44\ \text{kJ/mol}\) correspond à l’enthalpie de vaporisation de l’eau à \(25\ ^\circ\text{C}\). Il faut donc toujours préciser l’état physique entre parenthèses.
Quelques valeurs courantes :
| Corps pur | \(\Delta_f H^\circ\) (kJ/mol) |
|---|---|
| \(\ce{CO2(g)}\) | \(-394\) |
| \(\ce{CH4(g)}\) | \(-75\) |
| \(\ce{NH3(g)}\) | \(-46\) |
| \(\ce{H2O(l)}\) | \(-286\) |
| \(\ce{H2O(g)}\) | \(-242\) |
| \(\ce{NaCl(s)}\) | \(-411\) |
| \(\ce{Na+(aq)}\) | \(-240\) |
| \(\ce{Cl-(aq)}\) | \(-167\) |
8.0.4.2 Identifier une réaction de formation
Une réaction de formation standard doit satisfaire trois critères simultanément :
- Les réactifs sont uniquement des corps purs simples dans leur état le plus stable.
- Le produit est un unique corps pur composé, formé à raison d’une mole.
- La réaction est écrite à \(T = 298\ \text{K}\) et \(P = 1\ \text{bar}\).
Contre-exemple fréquent : la réaction \(\ce{C3H8(g) + 5 O2(g) -> 3 CO2(g) + 4 H2O(l)}\) n’est pas une réaction de formation — les réactifs ne sont pas tous des corps purs simples, et plusieurs moles de produits sont formées simultanément.
Exercices :
- Parmi les réactions suivantes, lesquelles sont des réactions standard de formation à \(298{,}15\ \text{K}\) ?
- \(\ce{CH4(g) + 2 O2(g) -> CO2(g) + 2 H2O(l)}\)
- \(\ce{C(graphite) + O2(g) -> CO2(g)}\)
- \(\ce{CO2(g) + H2O(g) -> H2CO3(l)}\)
- \(\ce{C(diamant) + O2(g) -> CO2(l)}\)
- \(\ce{\frac{1}{2} H2(g) + \frac{1}{2} Cl2(g) -> HCl(g)}\)
- \(\ce{2 Ca(s) + O2(g) -> 2 CaO(s)}\)
- \(\ce{C(graphite) + \frac{2}{3} O2(g) -> CO2(g)}\)
- \(\ce{\frac{1}{2} H2(g) + \frac{1}{2} N2(g) + \frac{3}{2} O2(g) -> HNO3(g)}\)18
- \(\Delta_f H^\circ(\ce{NH3,g}) = -46\ \text{kJ/mol}\). Quelle est la valeur de \(\Delta_r H^\circ\) de la réaction inverse : \(\ce{NH3(g) -> \frac{1}{2} N2(g) + \frac{3}{2} H2(g)}\) ?19
- Justifiez en une phrase pourquoi \(\Delta_f H^\circ(\ce{C, diamant}) = +1{,}88\ \text{kJ/mol}\) et non zéro.20
- Calculez \(\Delta_r H^\circ\) de la réaction \(\ce{CH4(g) + 2 O2(g) -> CO2(g) + 2 H2O(l)}\) en utilisant : \(\Delta_f H^\circ(\ce{CH4,g}) = -75\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{CO2,g}) = -394\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{H2O,l}) = -286\ \text{kJ/mol}\).21
8.0.5 Loi de Hess — calcul de \(\Delta_r H^\circ\) par les enthalpies de formation
8.0.5.1 Le chemin n’a pas d’importance
La loi de Hess, formulée par le chimiste suisse Germain Henri Hess en 1840, est une conséquence directe du premier principe : l’enthalpie est une fonction d’état. Cela signifie que sa variation dépend uniquement de l’état initial et de l’état final du système — pas du chemin emprunté pour y parvenir.
Conception courante : on imagine parfois qu’une réaction qui passe par un intermédiaire instable ou exothermique dégagerait plus de chaleur qu’une réaction directe. C’est faux. Si deux chemins relient le même état initial au même état final, ils donnent exactement le même \(\Delta_r H^\circ\). L’enthalpie ne se “perd” pas en chemin.
Il en découle que l’enthalpie de réaction d’une transformation chimique est égale à la différence entre la somme des enthalpies de formation des produits et la somme des enthalpies de formation des réactifs, pondérées par leurs coefficients stœchiométriques \(\nu\) :
\[\boxed{\Delta_r H^\circ = \sum_i \nu_i \cdot \Delta_f H^\circ(\text{produits}) - \sum_j \nu_j \cdot \Delta_f H^\circ(\text{réactifs})}\]
Exemple : combustion de l’éthanol \(\ce{C2H5OH(l) + 3 O2(g) -> 2 CO2(g) + 3 H2O(l)}\)
\[\Delta_r H^\circ = \bigl[2 \times (-394) + 3 \times (-286)\bigr] - \bigl[(-278) + 3 \times 0\bigr]\] \[= (-788 - 858) - (-278) = -1368\ \text{kJ/mol}\]
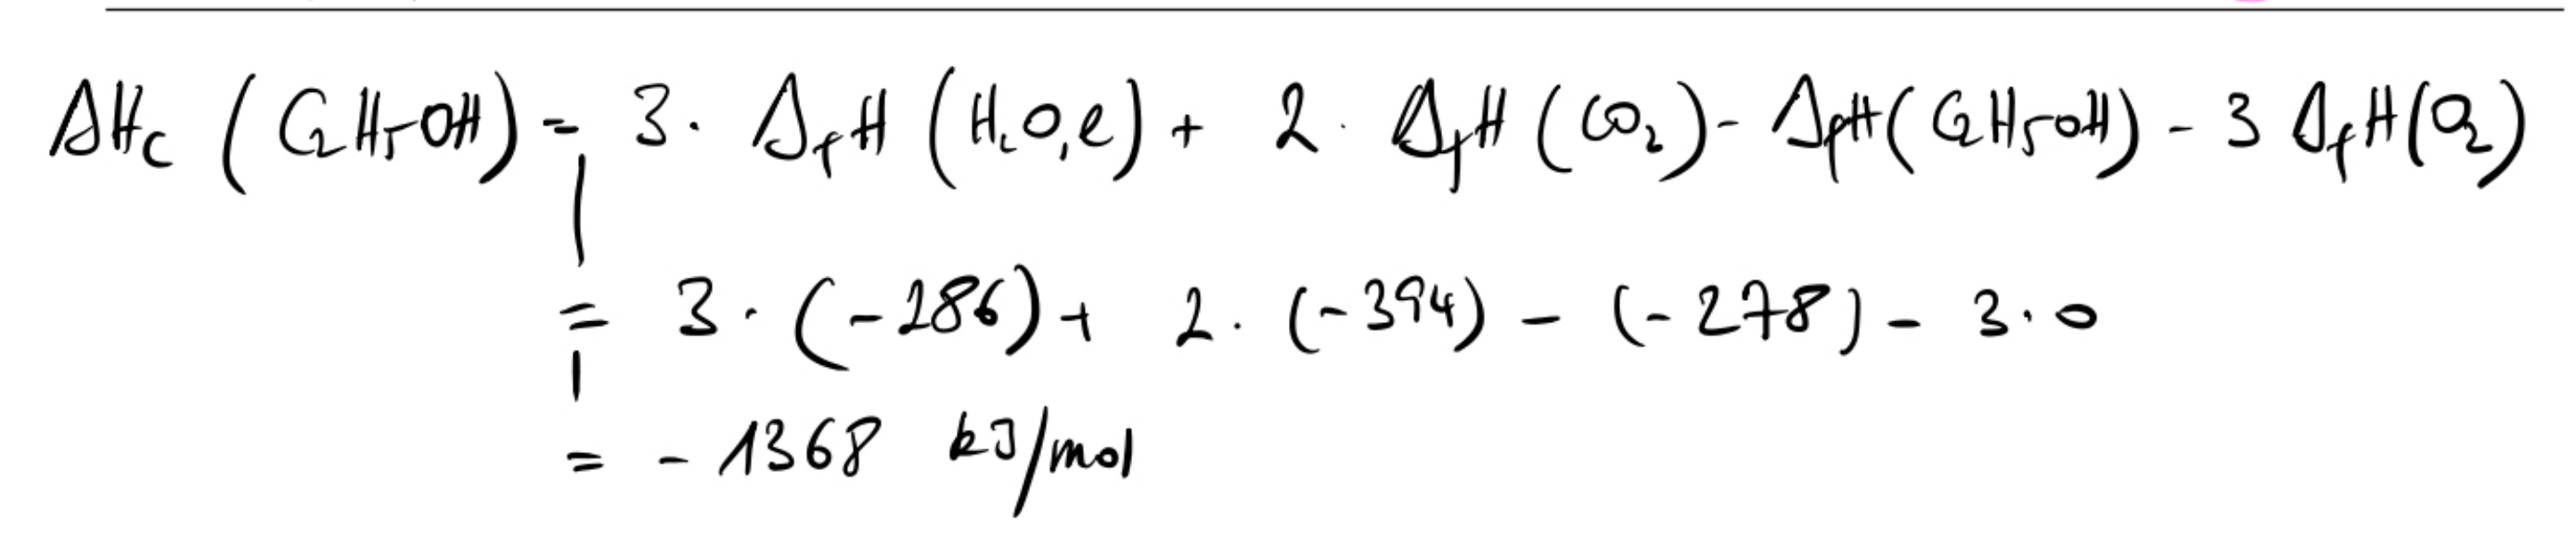
Bootstrapping : cette formule sera réutilisée telle quelle au chapitre suivant pour calculer \(\Delta_r G^\circ\) à partir des enthalpies libres de formation \(\Delta_f G^\circ\). Nous utiliserons ici la notion de \(\Delta_r G^\circ\), que nous approfondirons au chapitre Thermochimie 2.
8.0.5.2 Loi de Hess généralisée — combinaison d’équations
La loi de Hess s’applique aussi lorsque la réaction cible peut être obtenue par combinaison linéaire de réactions dont les enthalpies sont connues. Si la réaction cible s’obtient en additionnant, soustrayant ou multipliant des réactions intermédiaires, alors les enthalpies se combinent avec les mêmes opérations.
Deux règles découlent directement de la nature de fonction d’état de \(H\) :
- Si l’on inverse une réaction, on change le signe de \(\Delta_r H^\circ\).
- Si l’on multiplie les coefficients par un facteur \(\lambda\), on multiplie \(\Delta_r H^\circ\) par le même facteur \(\lambda\).
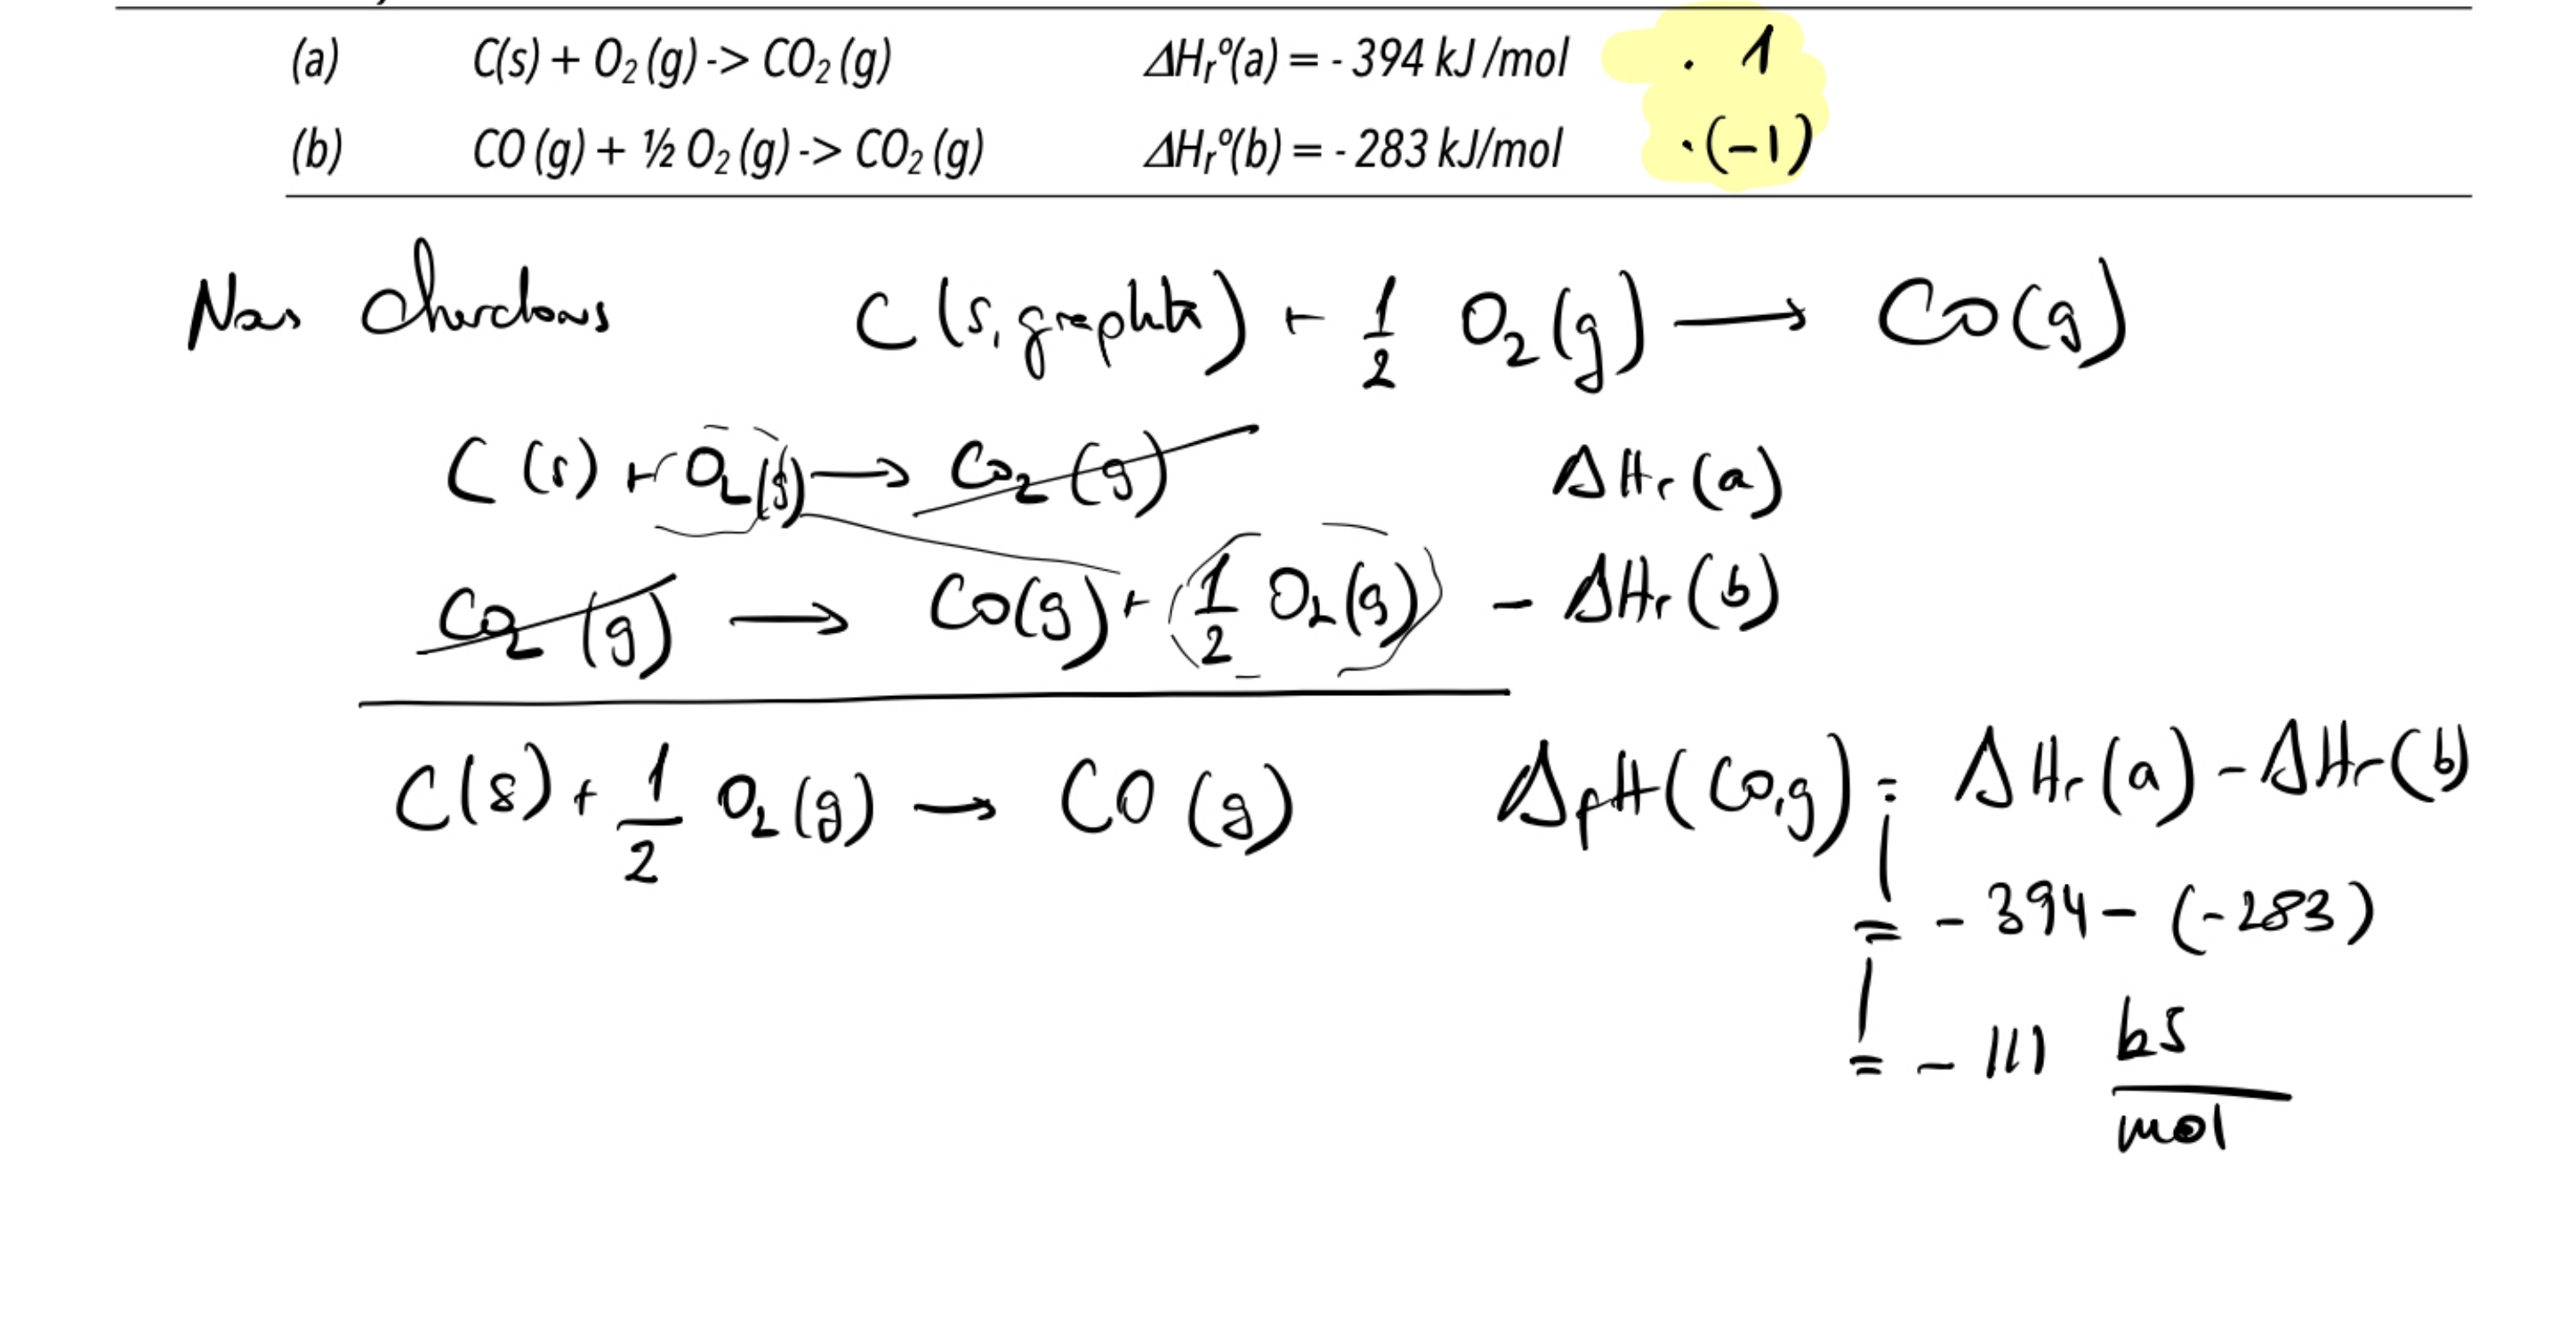
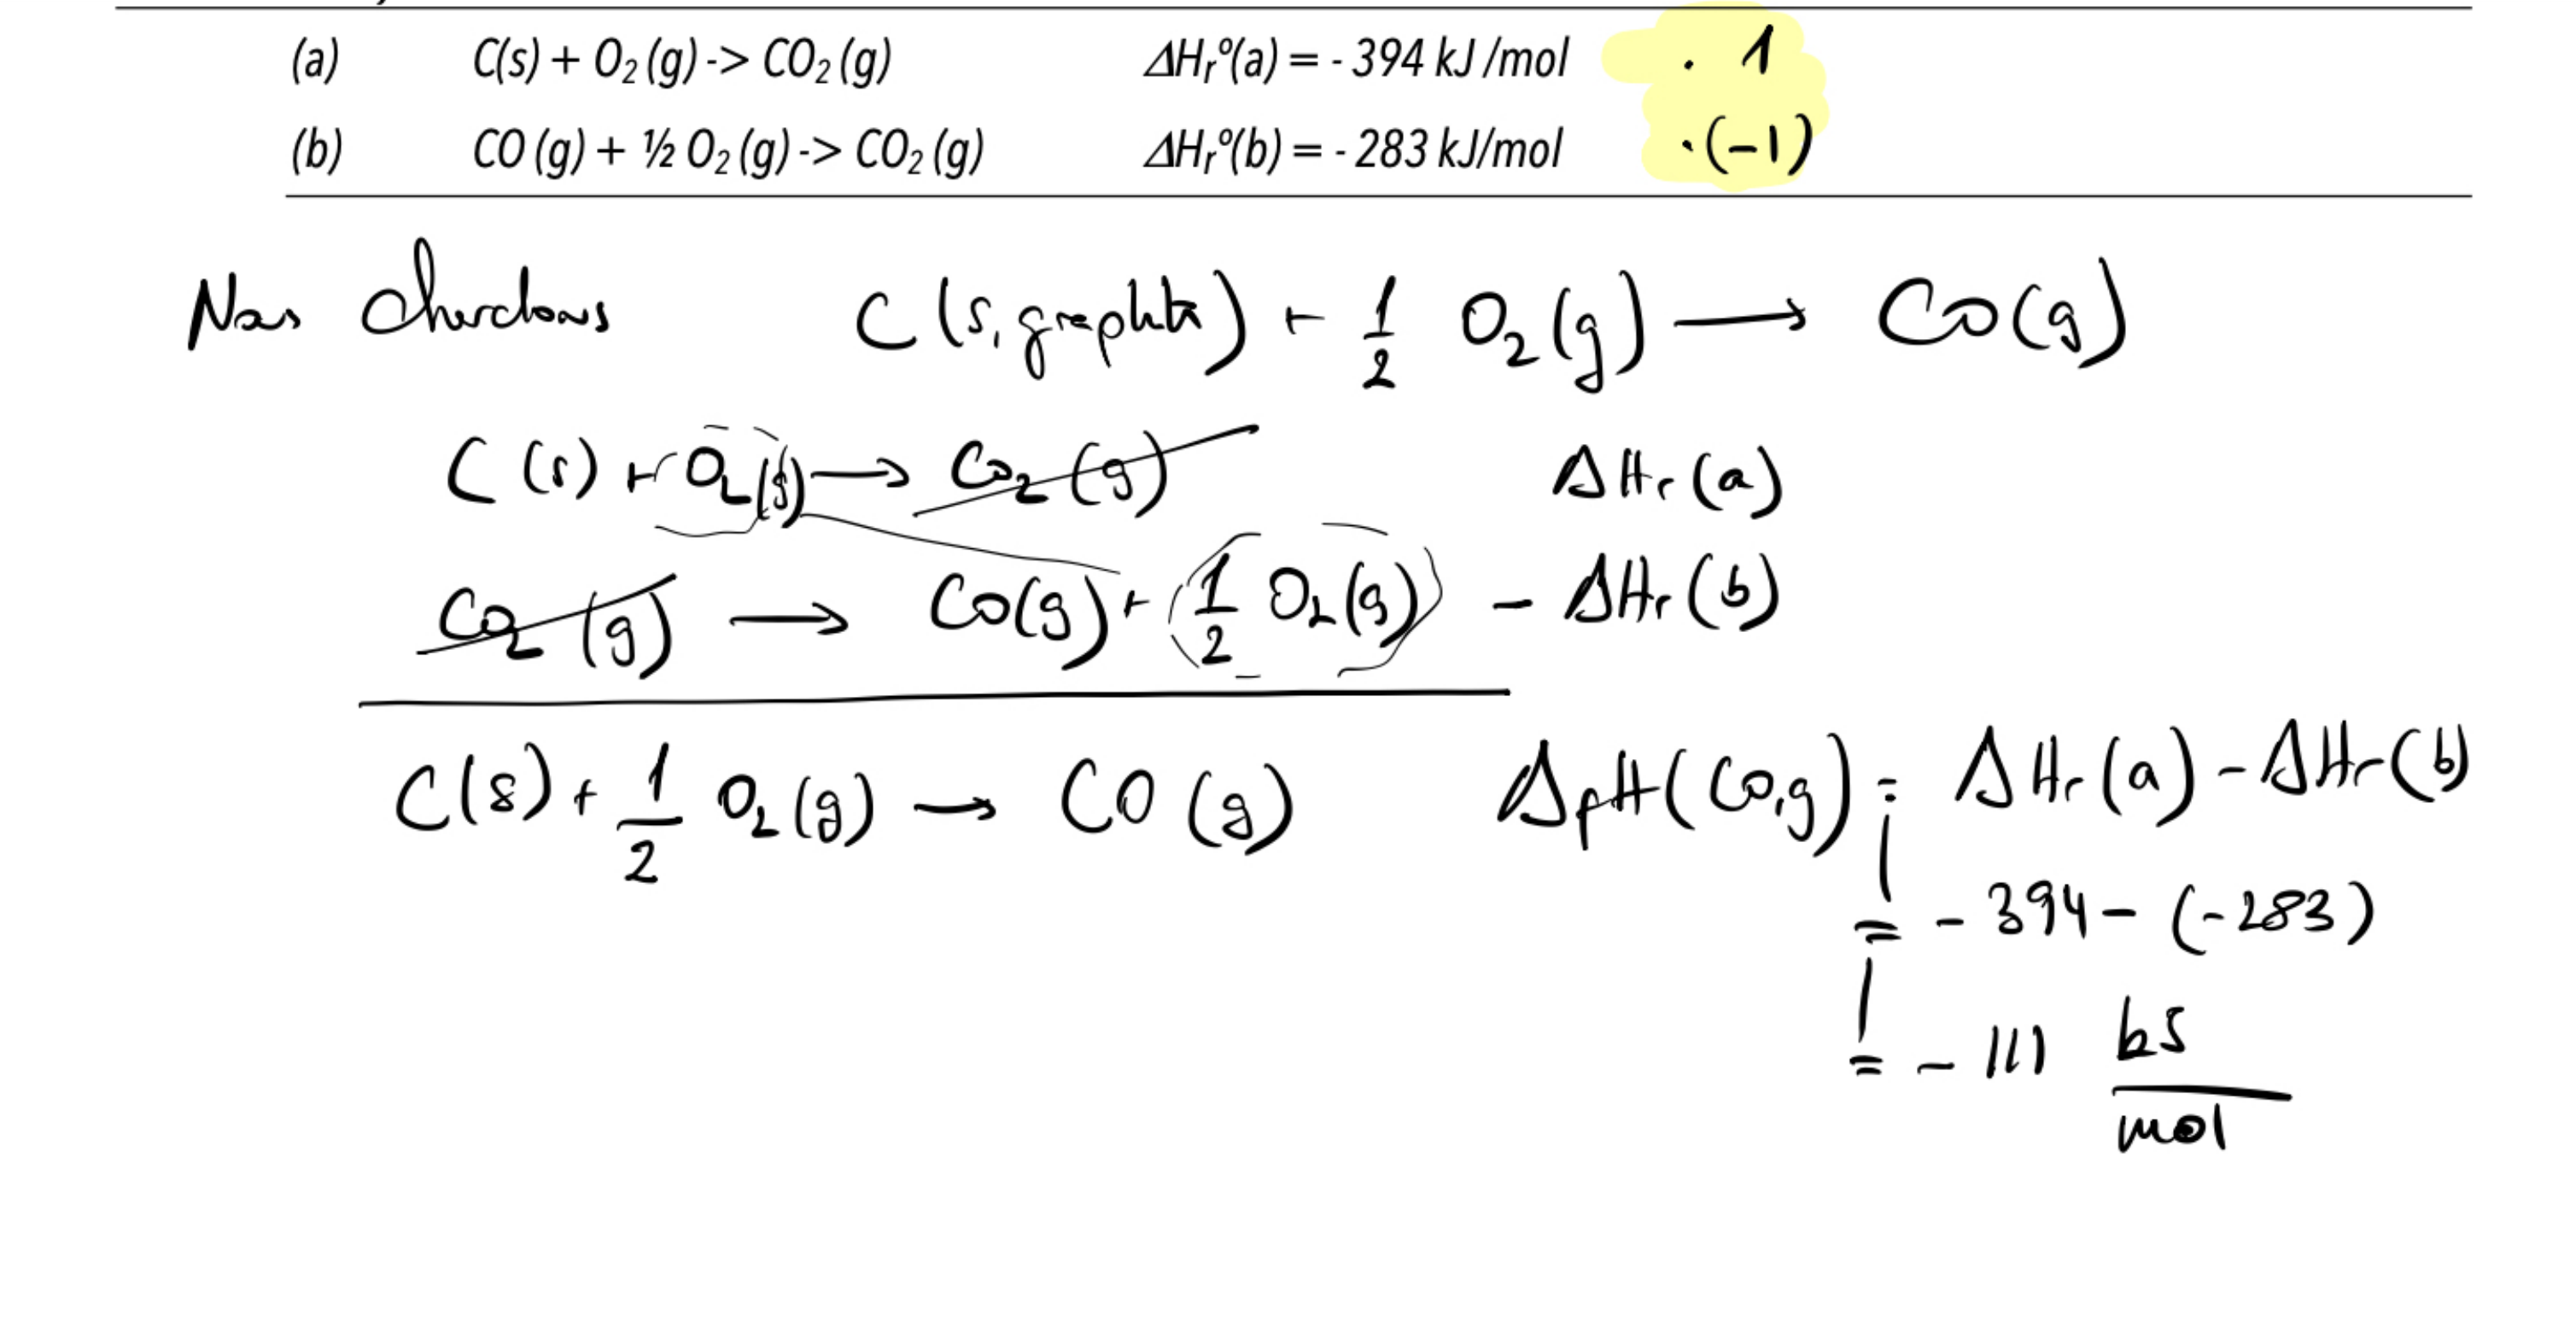
Exemple : calcul de \(\Delta_f H^\circ(\ce{CO(g)})\) — inaccessible directement car la combustion du carbone produit un mélange de \(\ce{CO}\) et \(\ce{CO2}\), difficile à contrôler expérimentalement.
On dispose de :
\[\text{(a)}\ \ce{C(graphite) + O2(g) -> CO2(g)} \qquad \Delta_r H^\circ_{(a)} = -394\ \text{kJ/mol}\] \[\text{(b)}\ \ce{CO(g) + \frac{1}{2} O2(g) -> CO2(g)} \qquad \Delta_r H^\circ_{(b)} = -283\ \text{kJ/mol}\]
On cherche : \(\ce{C(graphite) + \frac{1}{2} O2(g) -> CO(g)}\)
En soustrayant (b) de (a) — ce qui revient à additionner (a) et l’inverse de (b) :
\[\Delta_f H^\circ(\ce{CO}) = \Delta_r H^\circ_{(a)} - \Delta_r H^\circ_{(b)} = -394 - (-283) = -111\ \text{kJ/mol}\]
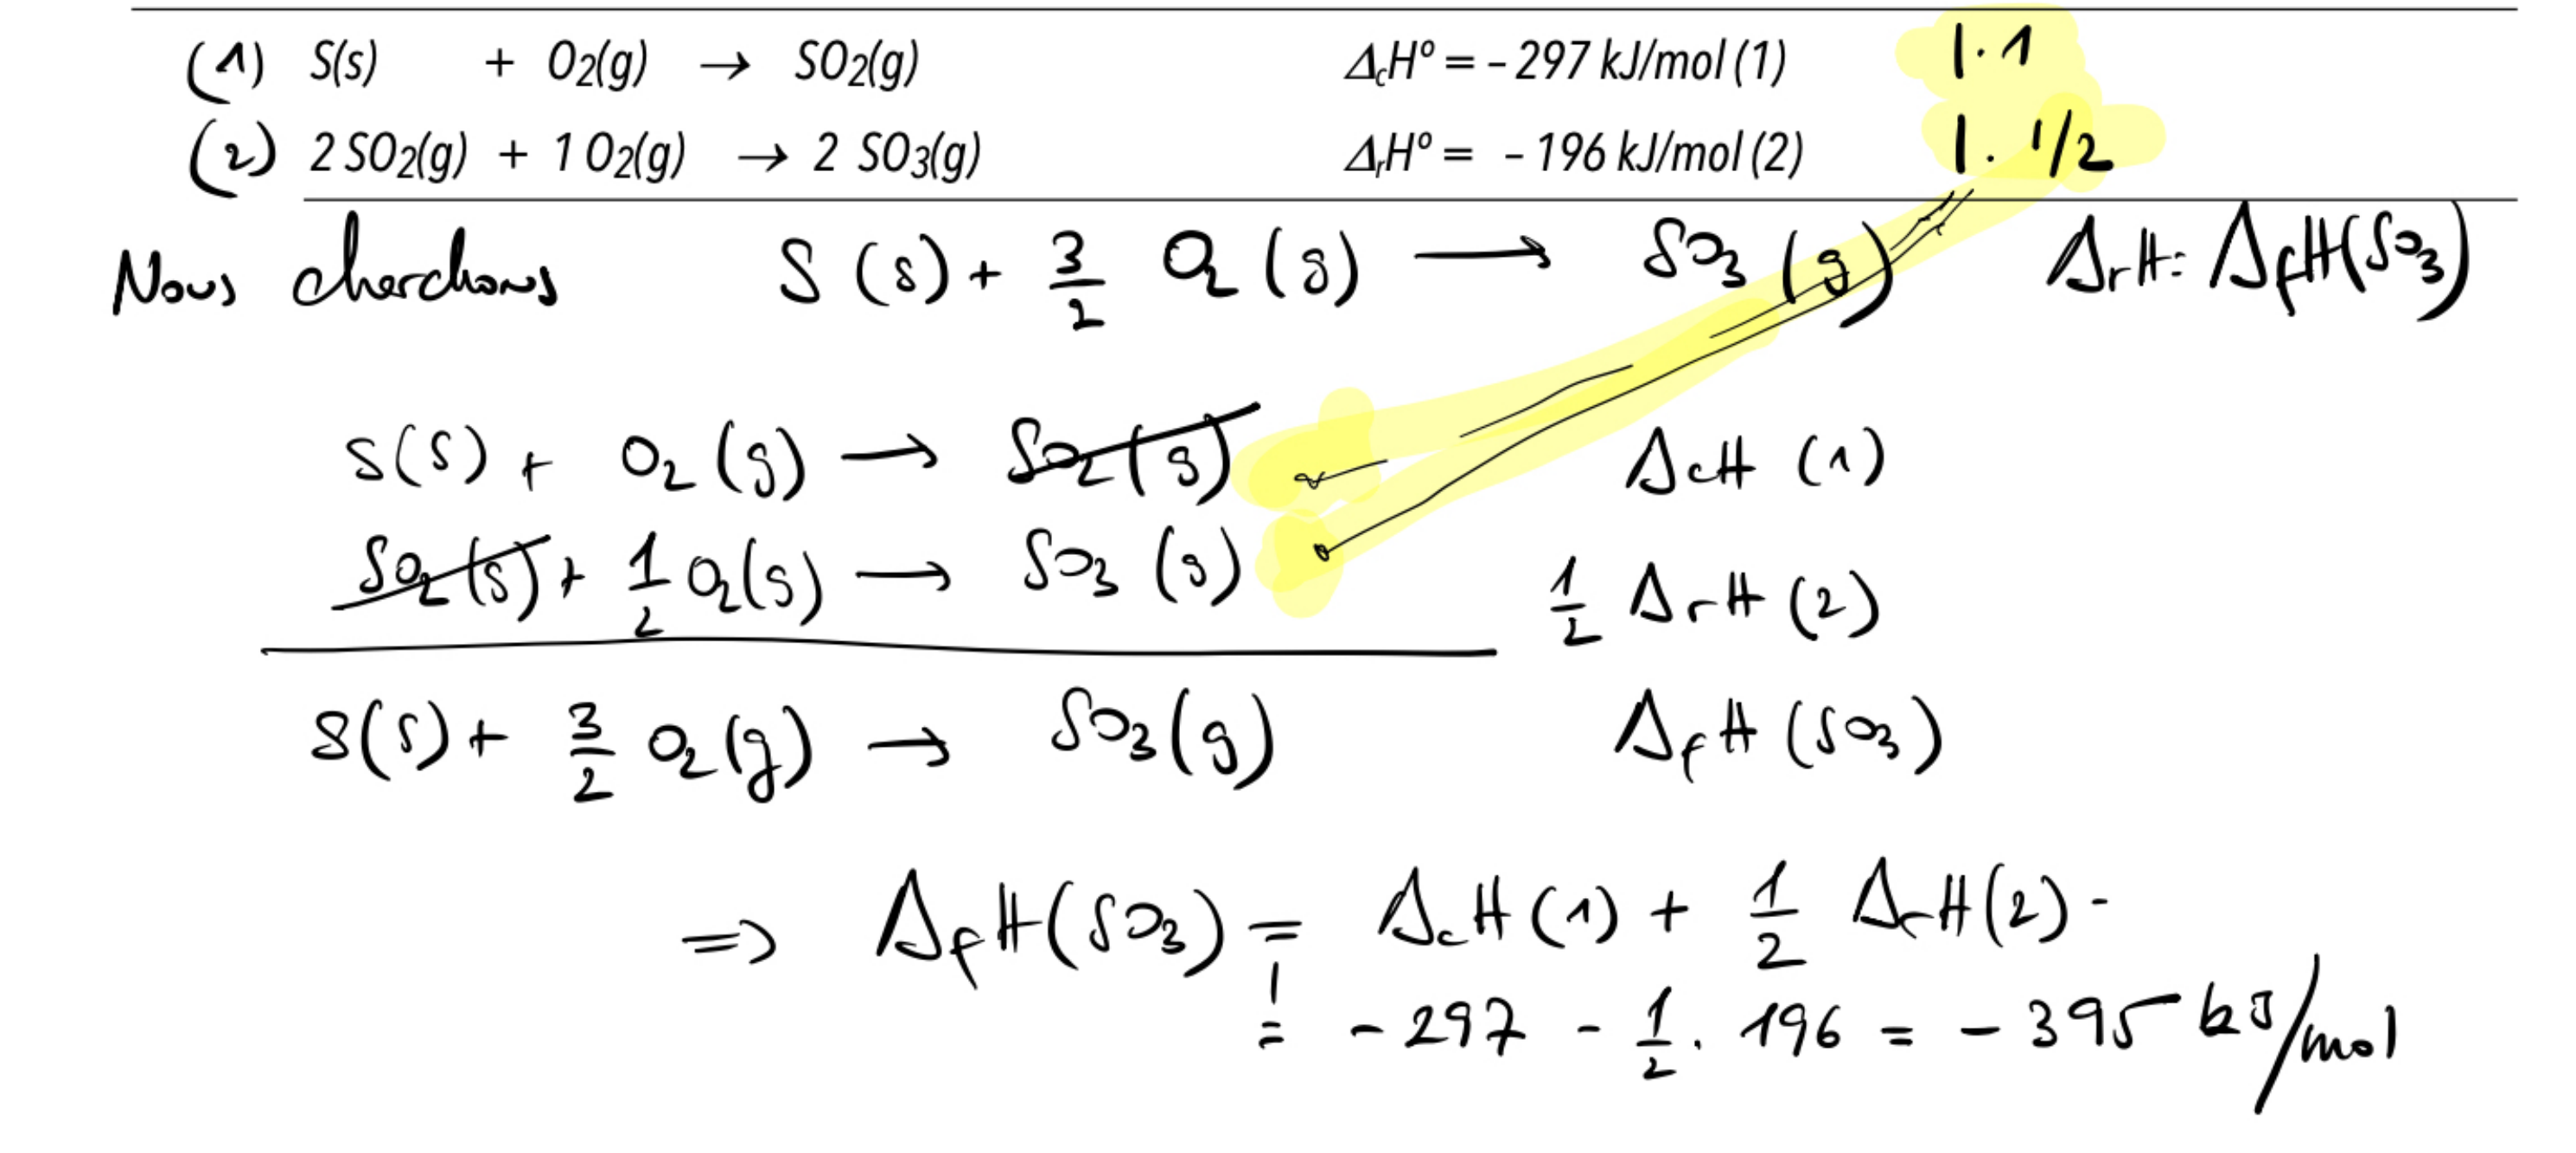
Second exemple : calcul de \(\Delta_f H^\circ(\ce{SO3(g)})\) à partir de deux réactions connues.
\[\text{(1)}\ \ce{S(s) + O2(g) -> SO2(g)} \qquad \Delta_r H^\circ_{(1)} = -297\ \text{kJ/mol}\] \[\text{(2)}\ \ce{2 SO2(g) + O2(g) -> 2 SO3(g)} \qquad \Delta_r H^\circ_{(2)} = -196\ \text{kJ/mol}\]
On cherche : \(\ce{S(s) + \frac{3}{2} O2(g) -> SO3(g)}\)
On prend (1) entière, et on prend la moitié de (2) :
\[\Delta_f H^\circ(\ce{SO3}) = \Delta_r H^\circ_{(1)} + \frac{1}{2} \cdot \Delta_r H^\circ_{(2)} = -297 + \frac{1}{2} \times (-196) = -297 - 98 = -395\ \text{kJ/mol}\]
Exercices :
- Calculez \(\Delta_r H^\circ\) de la réaction \(\ce{C2H5OH(l) + 3 O2(g) -> 2 CO2(g) + 3 H2O(l)}\). Données : \(\Delta_f H^\circ(\ce{C2H5OH,l}) = -278\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{CO2,g}) = -394\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{H2O,l}) = -286\ \text{kJ/mol}\).22
- Calculez \(\Delta_f H^\circ(\ce{CO,g})\) à partir des deux réactions : \(\ce{C(graphite) + O2(g) -> CO2(g)}\), \(\Delta_r H^\circ = -394\ \text{kJ/mol}\) ; \(\ce{CO(g) + \frac{1}{2} O2(g) -> CO2(g)}\), \(\Delta_r H^\circ = -283\ \text{kJ/mol}\).23
- Une réaction cible s’obtient en additionnant deux réactions (a) et (b) dont les enthalpies valent \(\Delta_r H^\circ_{(a)} = -120\ \text{kJ/mol}\) et \(\Delta_r H^\circ_{(b)} = +45\ \text{kJ/mol}\). Calculez \(\Delta_r H^\circ\) de la réaction cible.24
- La réaction \(\ce{N2(g) + 3 H2(g) -> 2 NH3(g)}\) a \(\Delta_r H^\circ = -92\ \text{kJ/mol}\). Calculez \(\Delta_r H^\circ\) de \(\ce{2 NH3(g) -> N2(g) + 3 H2(g)}\), puis de \(\ce{\frac{1}{2} N2(g) + \frac{3}{2} H2(g) -> NH3(g)}\).25
- Calculez \(\Delta_r H^\circ\) de la réaction \(\ce{2 C(graphite) + 3 H2(g) -> C2H6(g)}\). Données : \(\Delta_f H^\circ(\ce{C2H6,g}) = -84\ \text{kJ/mol}\).26
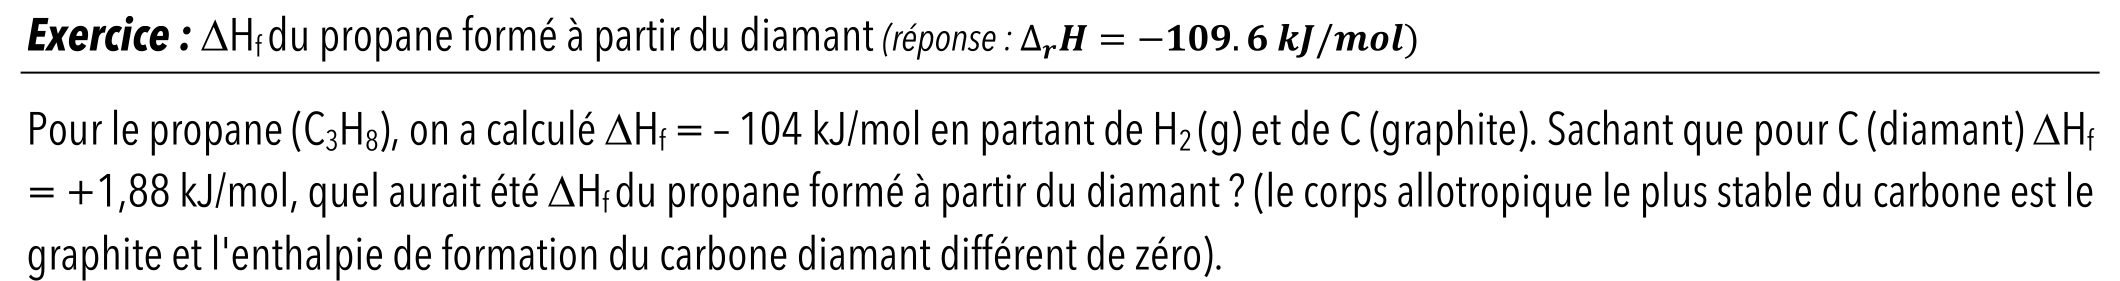
- Pour le propane \(\ce{C3H8}\), on a calculé \(\Delta_f H^\circ = -104\ \text{kJ/mol}\) en partant de \(\ce{H2(g)}\) et de \(\ce{C(graphite)}\). Sachant que \(\Delta_f H^\circ(\ce{C,diamant}) = +1{,}88\ \text{kJ/mol}\), quel aurait été \(\Delta_f H^\circ\) du propane formé à partir du diamant ?27
- Calculez \(\Delta_r H^\circ\) de \(\ce{C2H4(g) + H2O(g) -> C2H5OH(l)}\) à partir des enthalpies de formation. Données : \(\Delta_f H^\circ(\ce{C2H4,g}) = 52\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{C2H5OH,l}) = -278\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{H2O,g}) = -242\ \text{kJ/mol}\).28
- L’enthalpie standard de combustion du méthanol \(\ce{CH3OH(l) + \frac{3}{2} O2(g) -> CO2(g) + 2 H2O(l)}\) vaut \(\Delta_r H^\circ_c = -725\ \text{kJ/mol}\). Calculez \(\Delta_f H^\circ(\ce{CH3OH,l})\).29
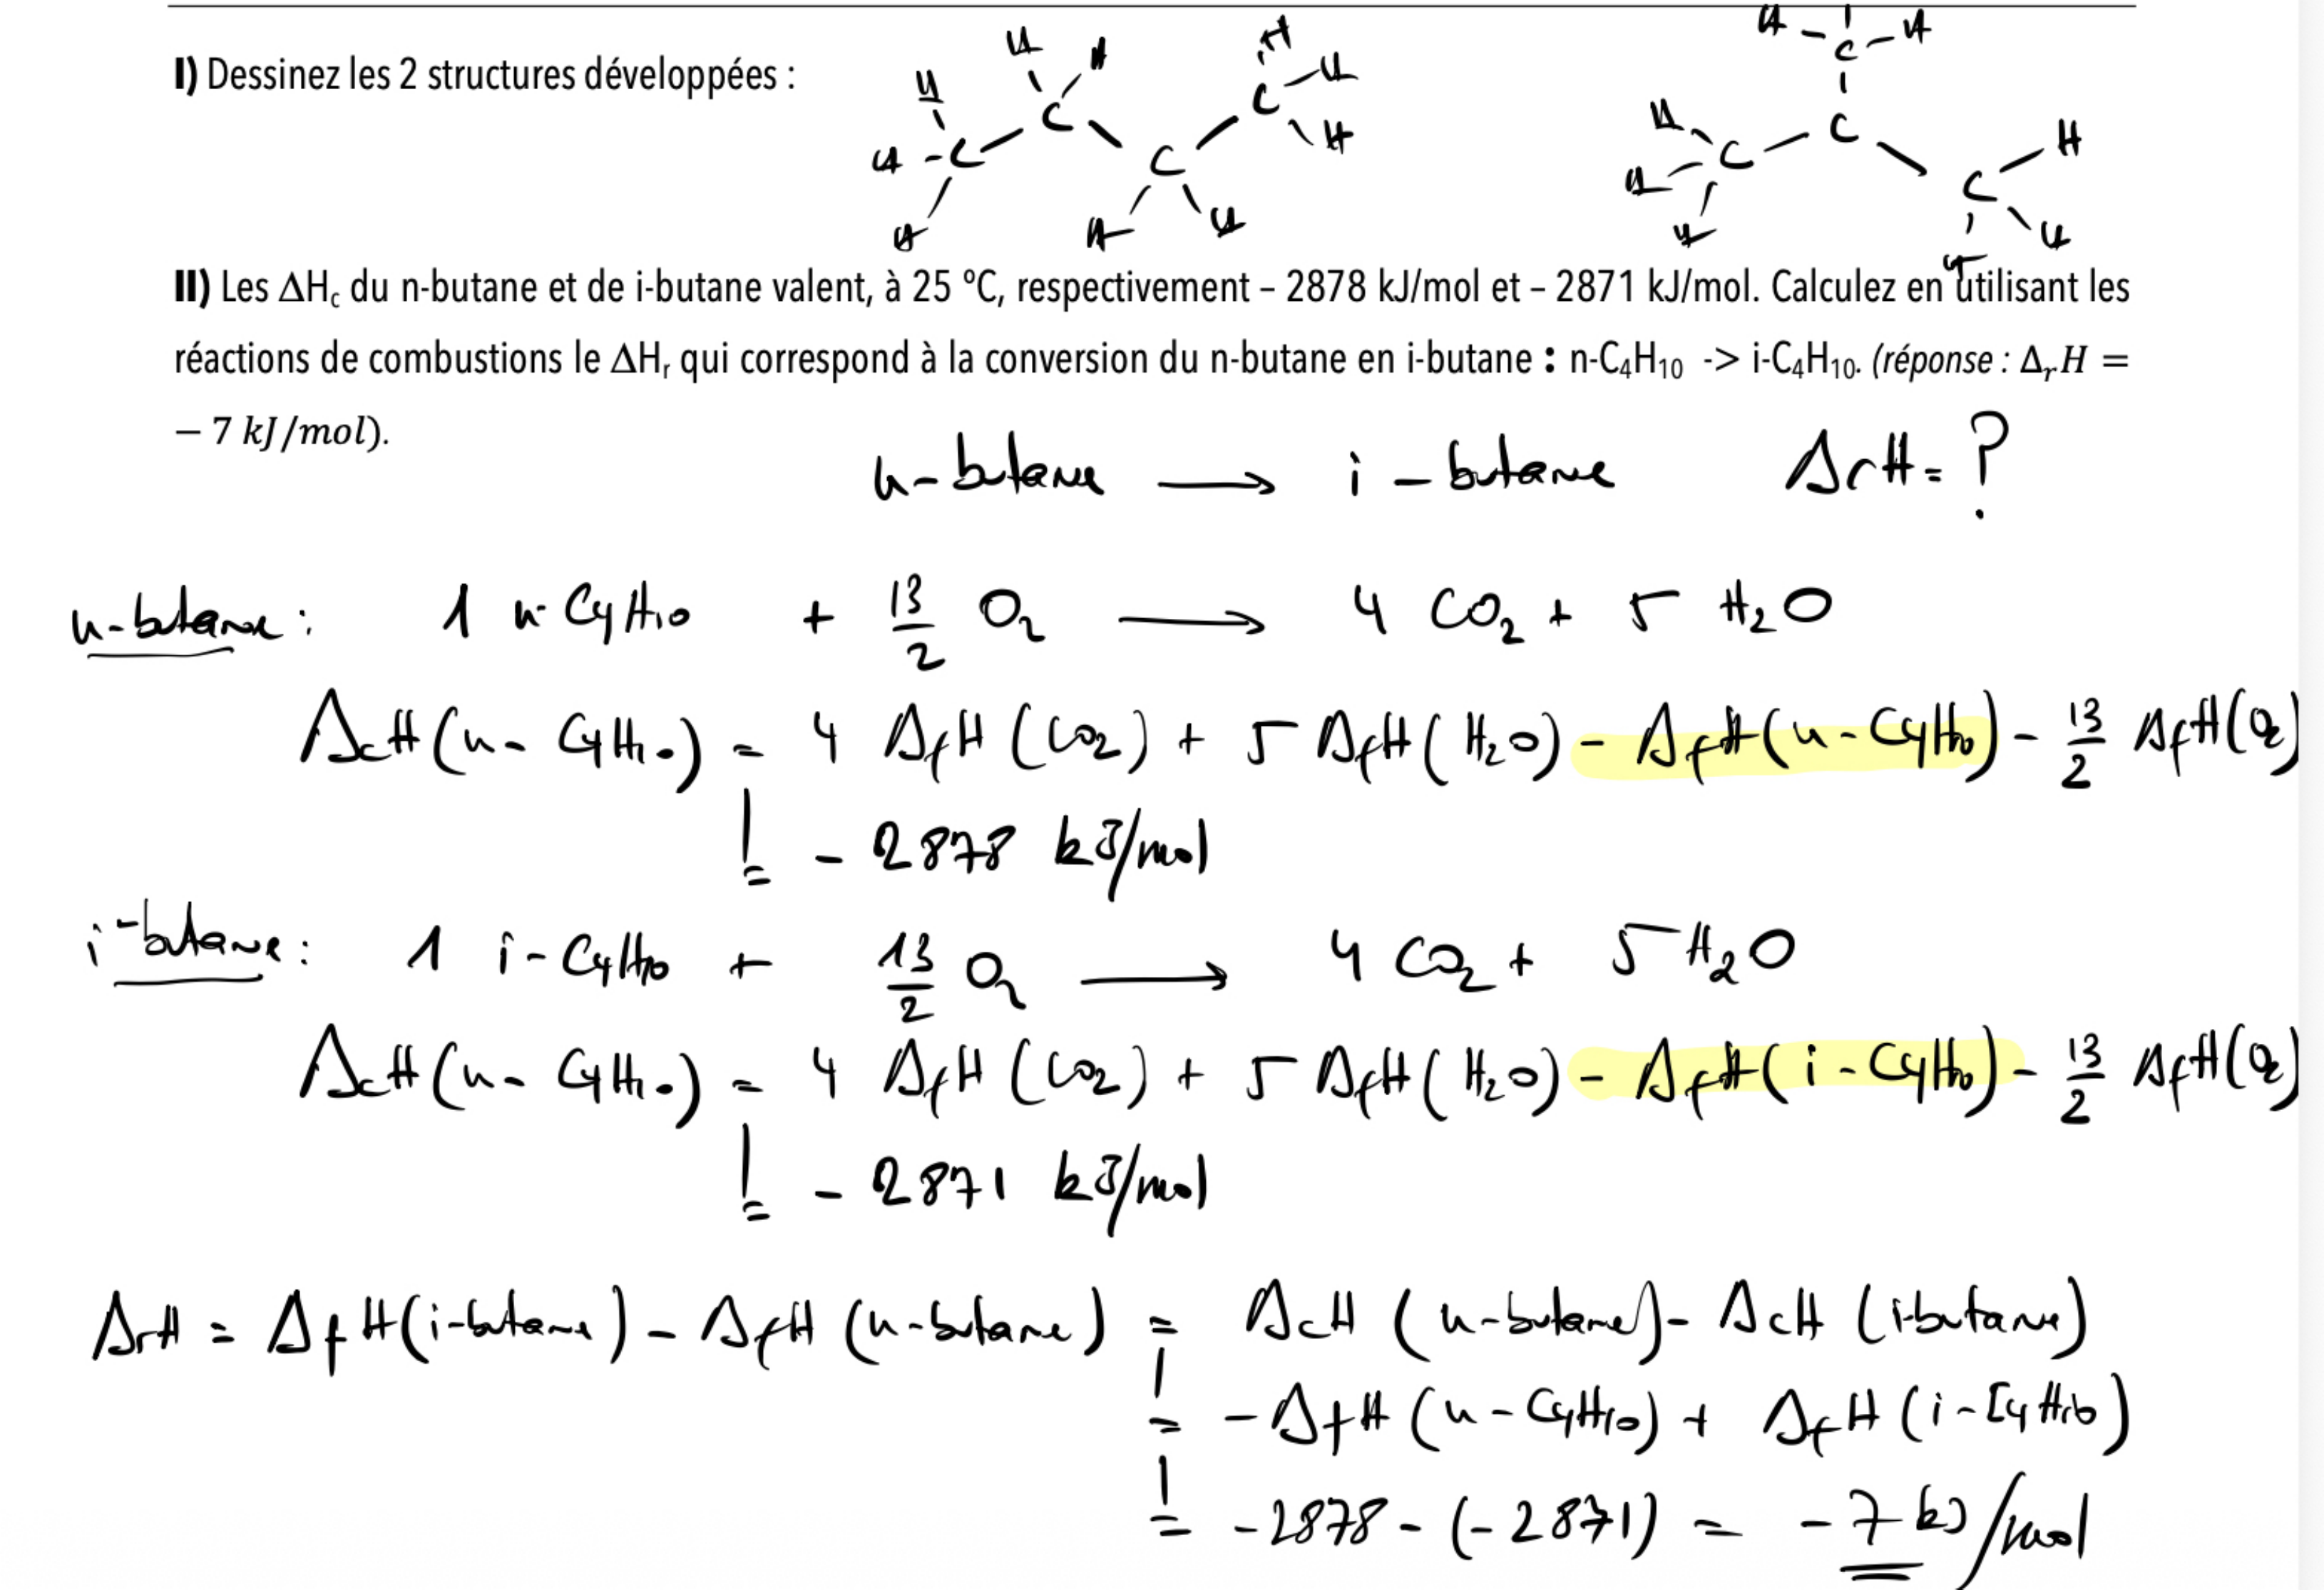
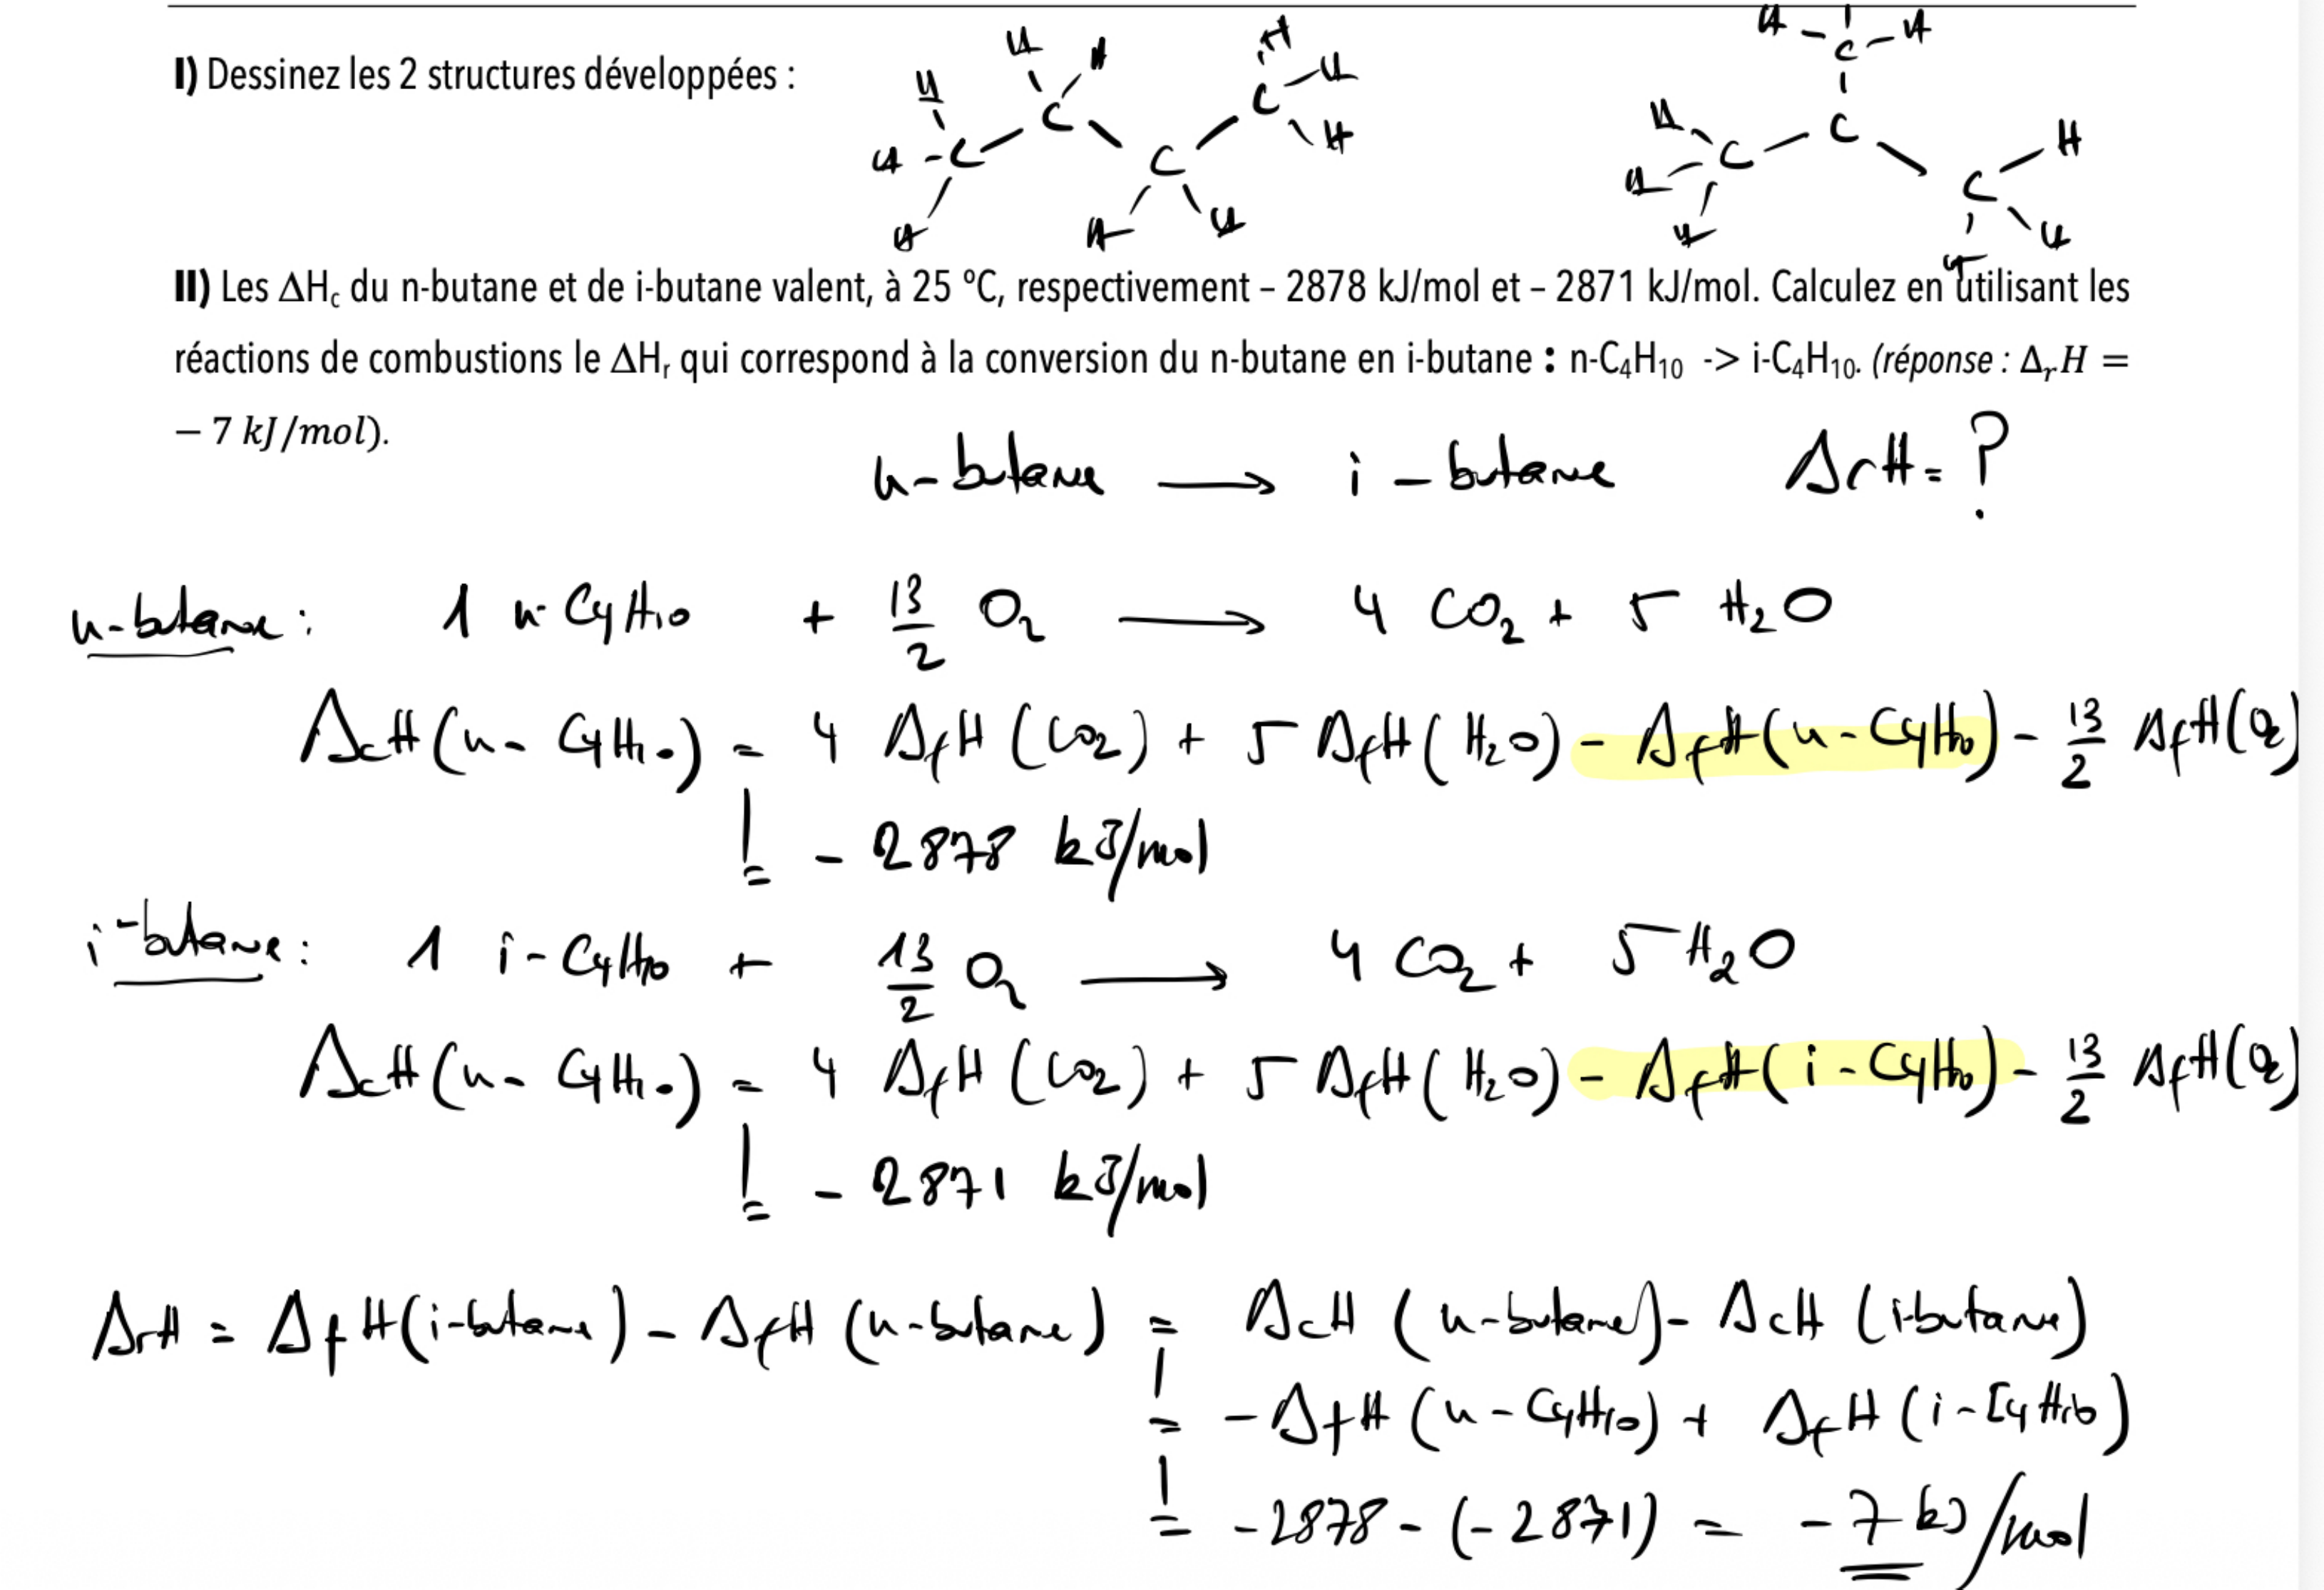
- Le butane \(\ce{C4H10}\) existe sous deux isomères, le n-butane et l’isobutane. (I) Dessinez leurs deux structures développées. (II) Leurs enthalpies de combustion valent respectivement \(-2878\ \text{kJ/mol}\) et \(-2871\ \text{kJ/mol}\) à \(25\ ^\circ\text{C}\). Calculez \(\Delta_r H^\circ\) de la conversion \(\ce{n\text{-}C4H10 -> i\text{-}C4H10}\).30
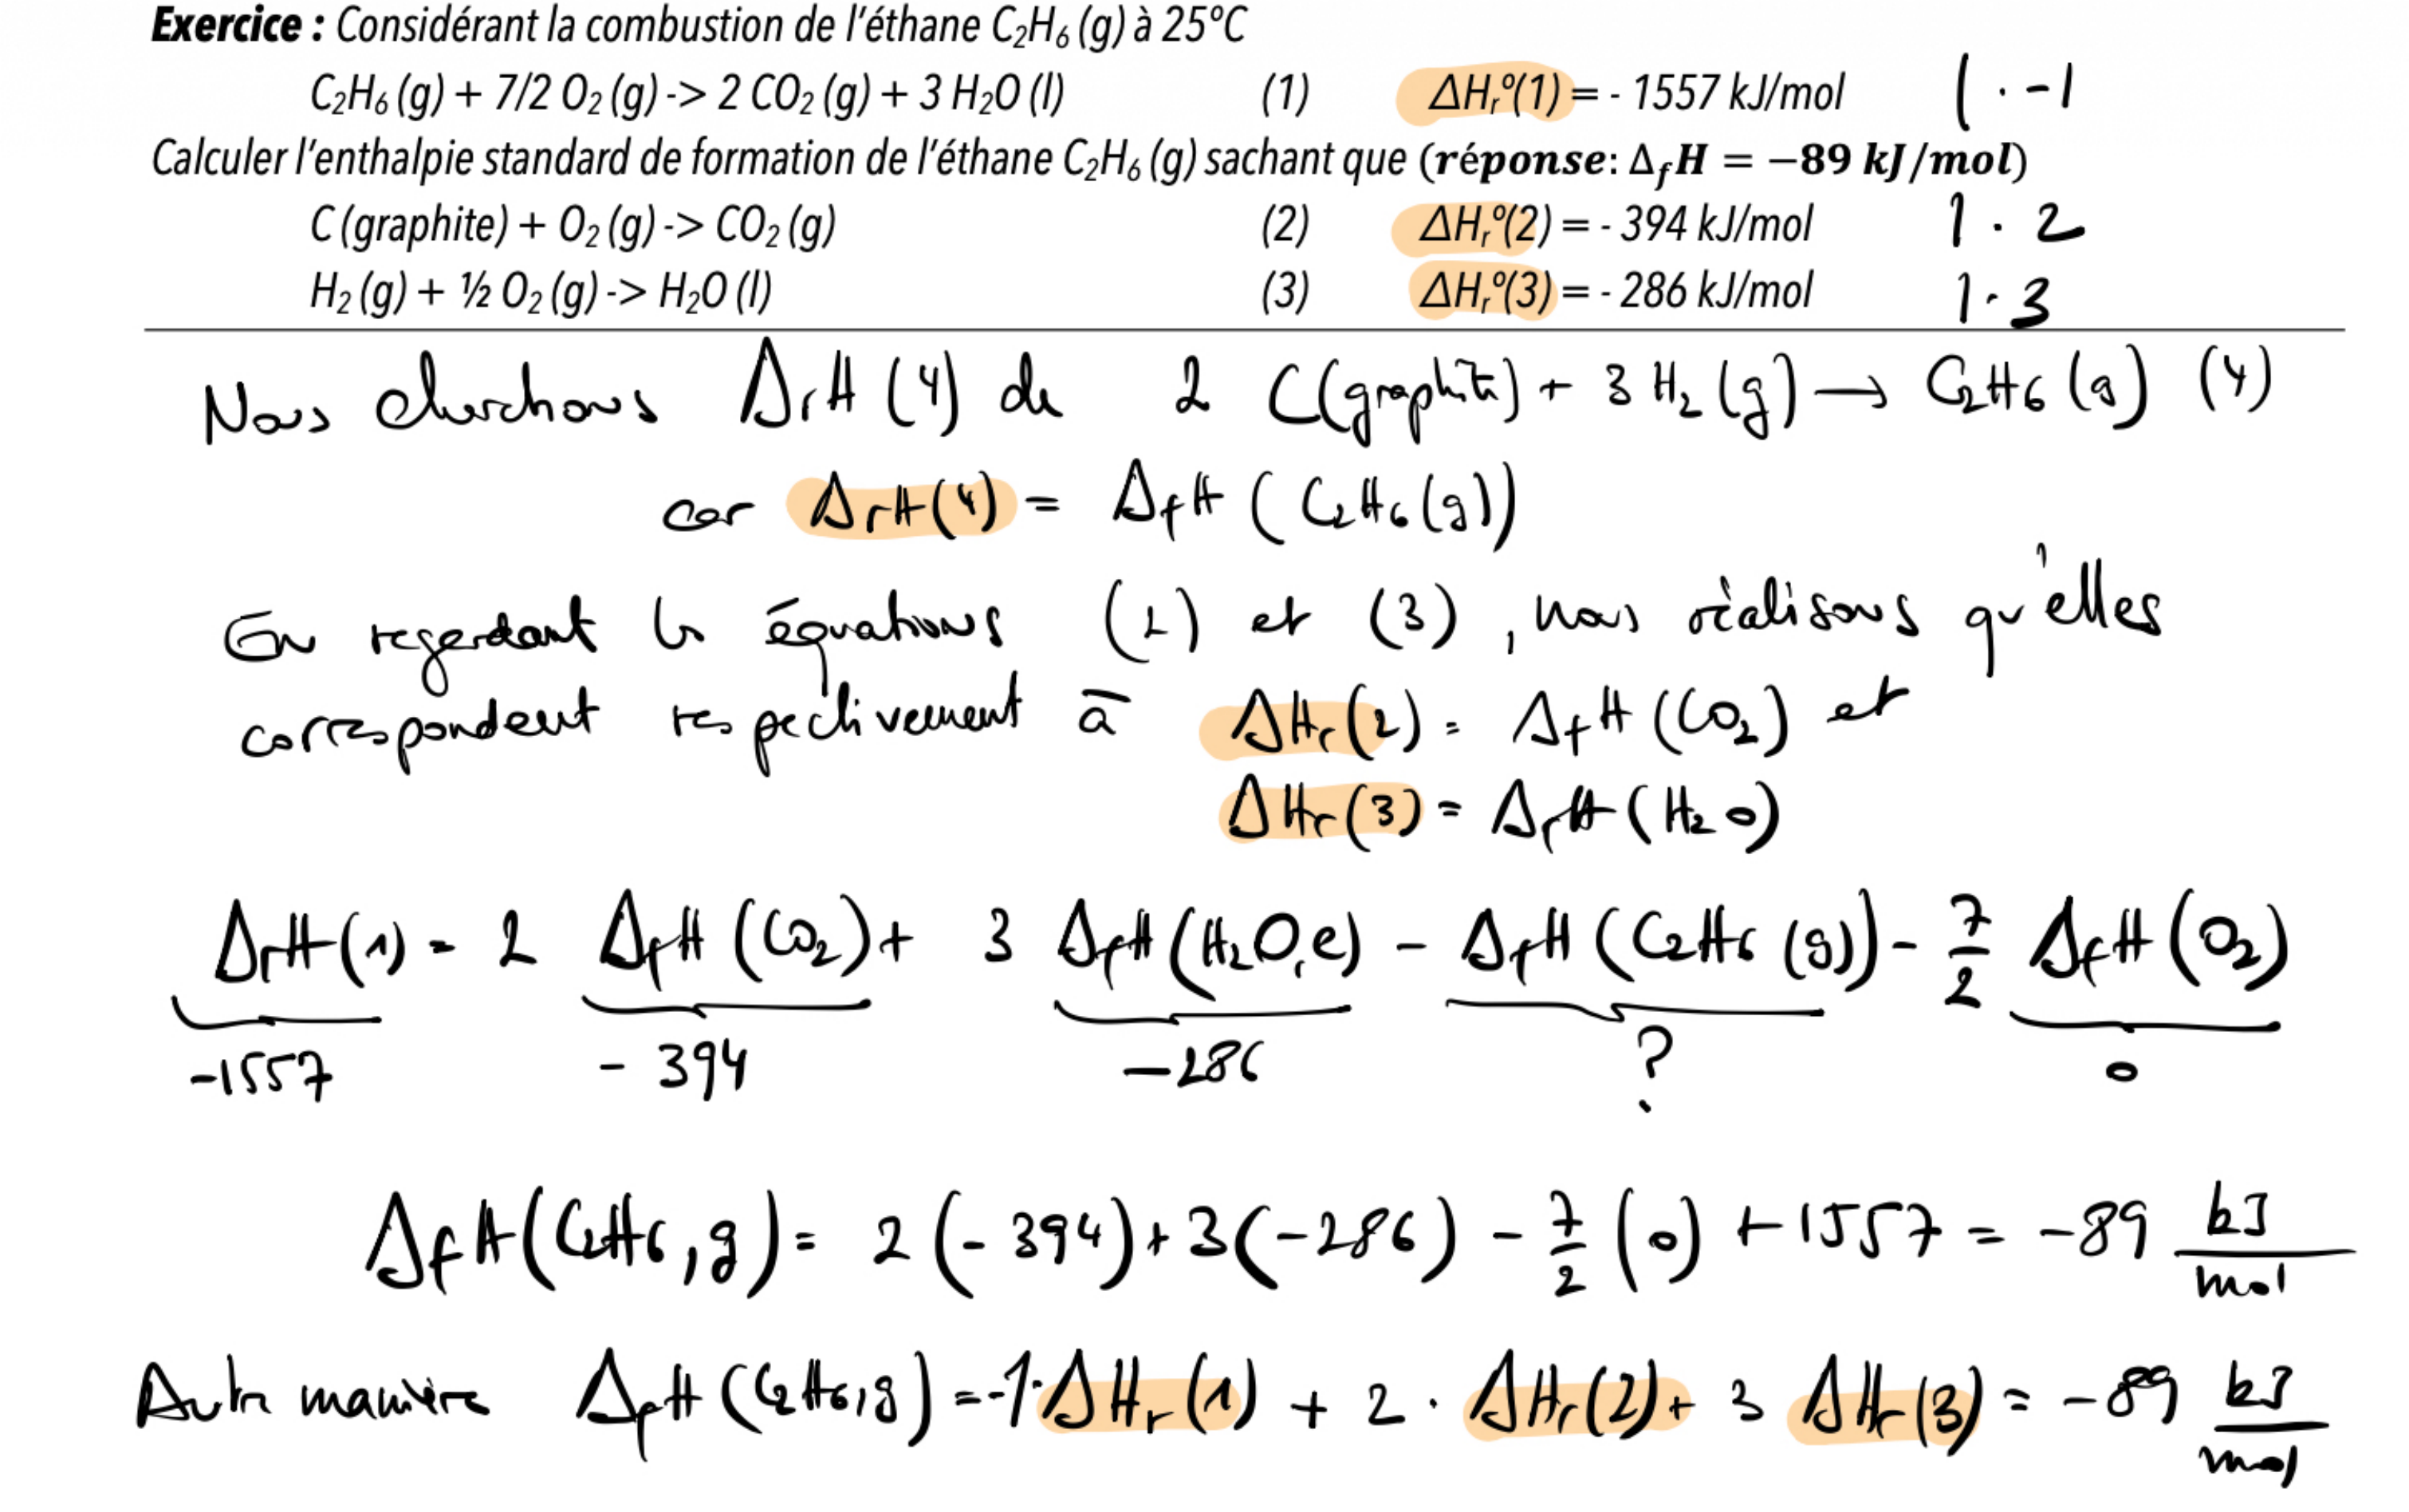
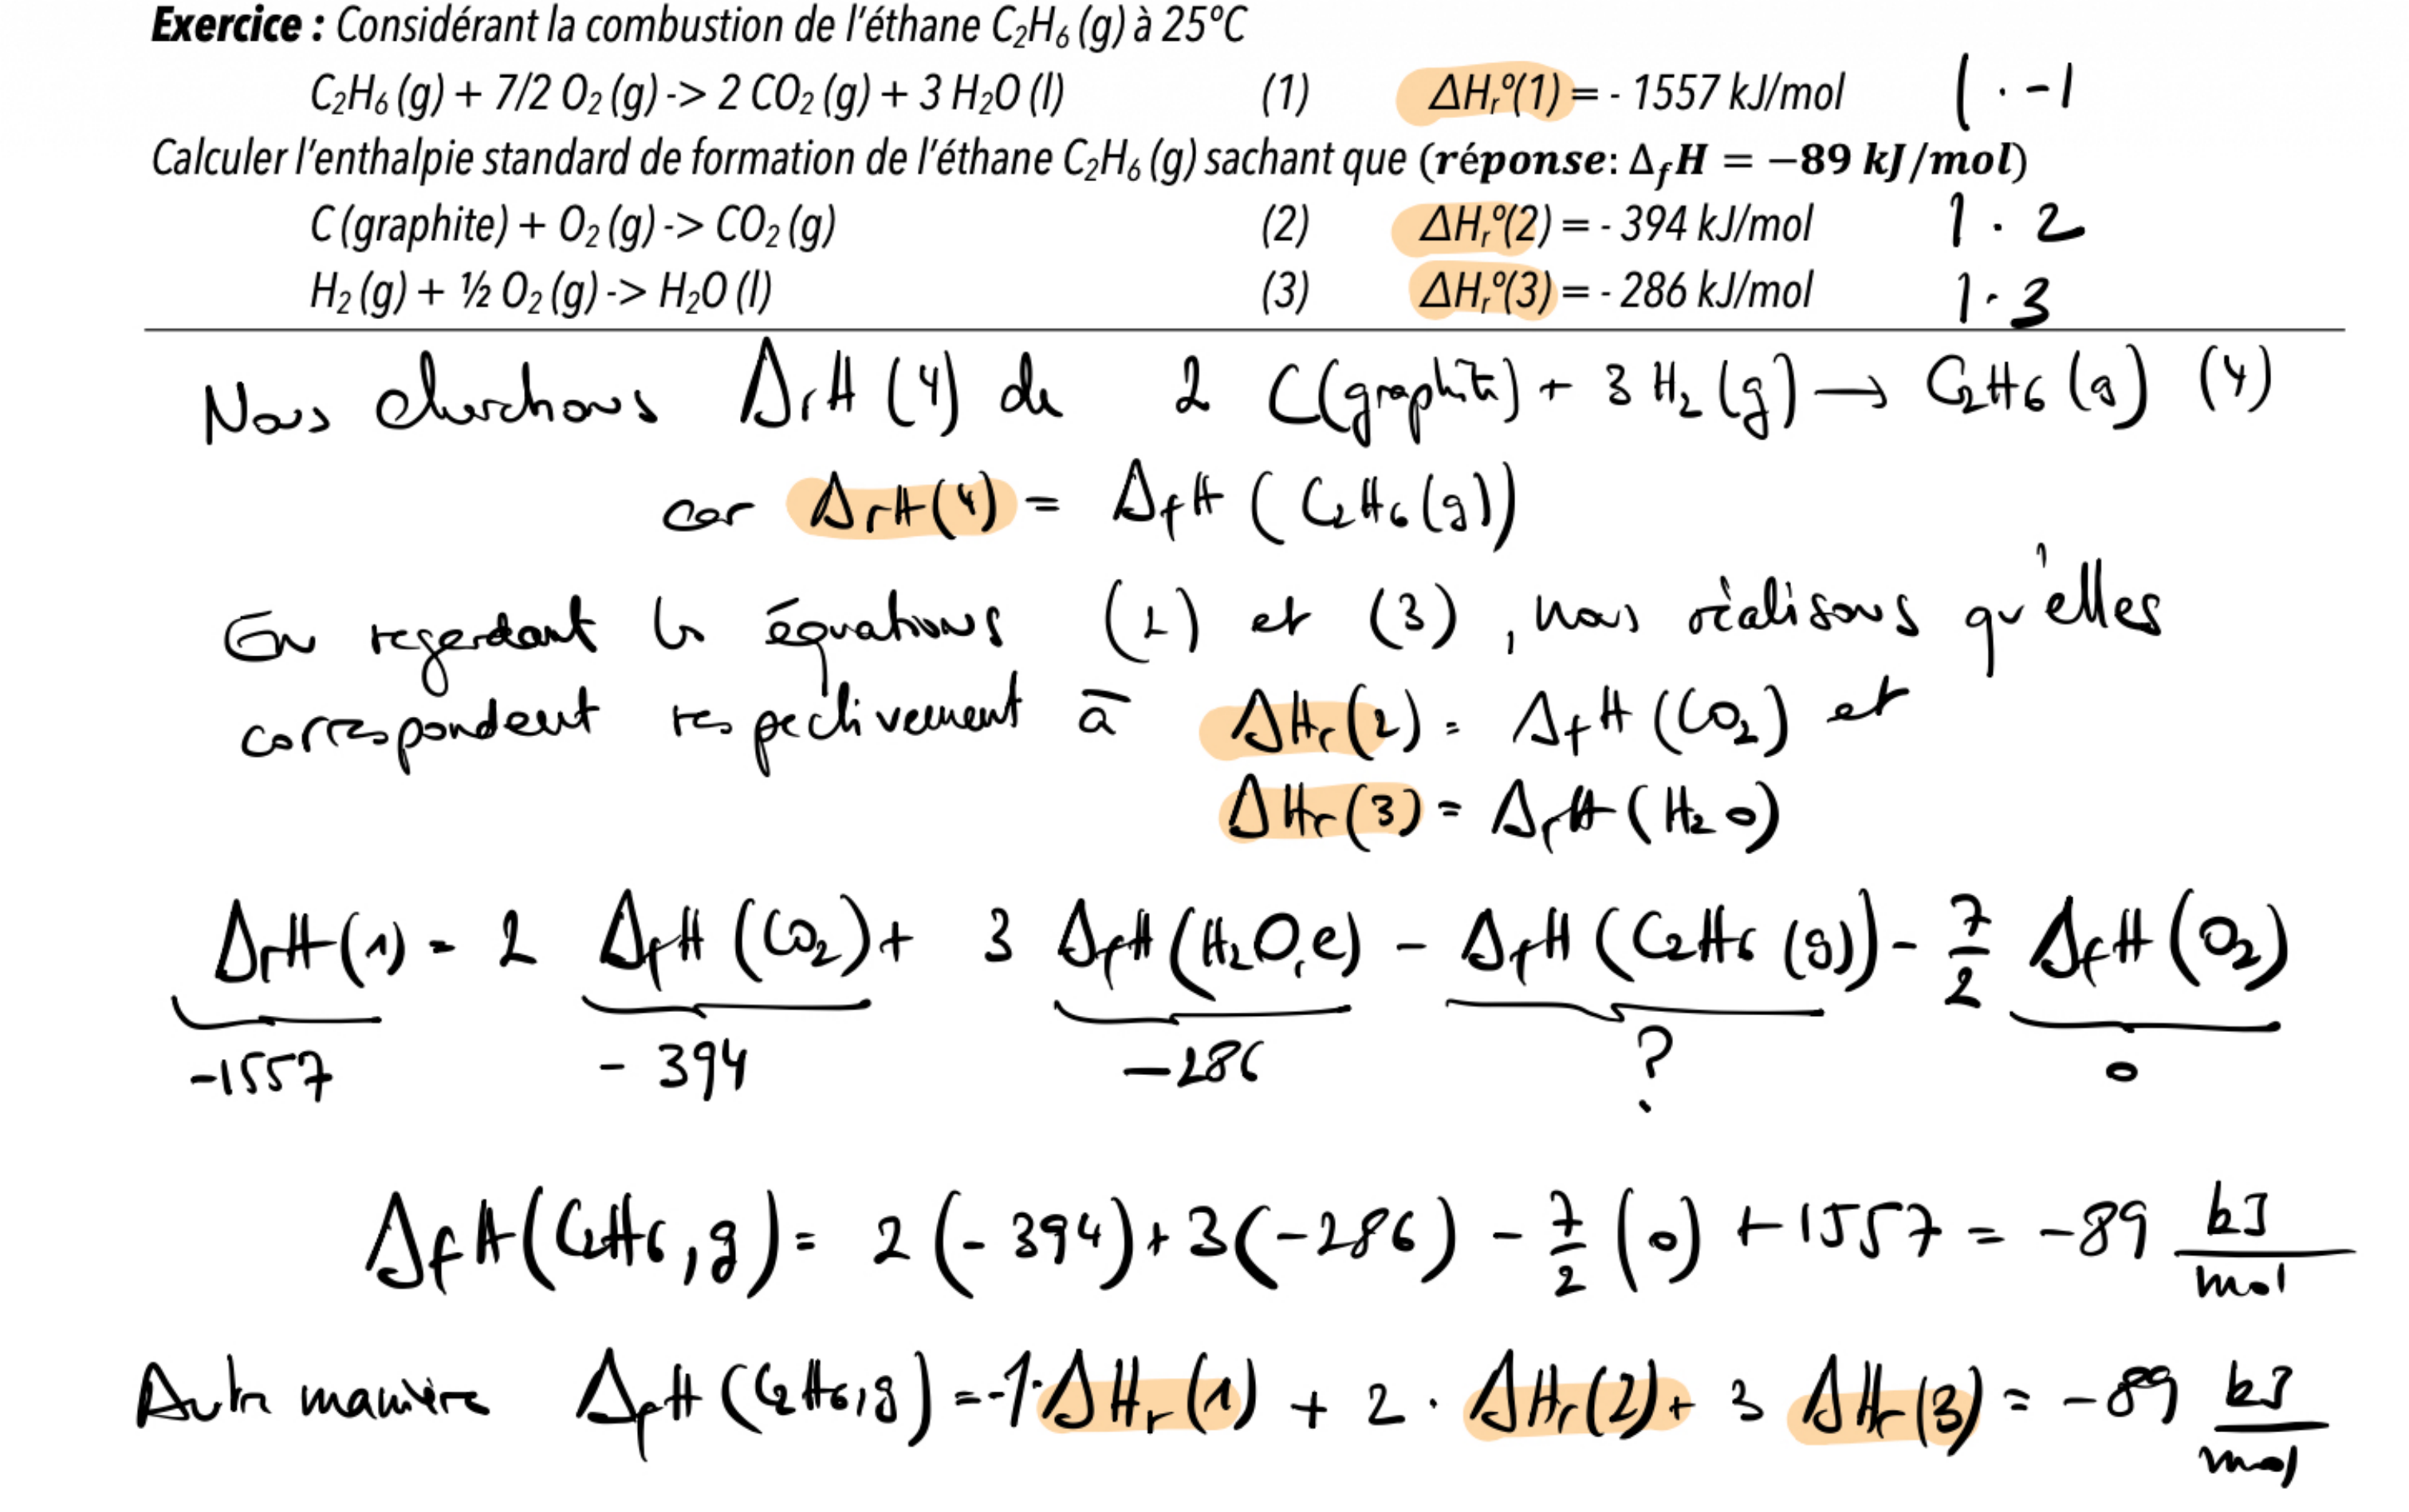
- La combustion de l’éthane \(\ce{C2H6(g) + \frac{7}{2} O2(g) -> 2 CO2(g) + 3 H2O(l)}\) a \(\Delta_r H^\circ = -1557\ \text{kJ/mol}\). Calculez \(\Delta_f H^\circ(\ce{C2H6,g})\) à l’aide de \(\Delta_f H^\circ(\ce{CO2,g}) = -394\ \text{kJ/mol}\) et \(\Delta_f H^\circ(\ce{H2O,l}) = -286\ \text{kJ/mol}\).31
- On connaît \(\Delta_r H^\circ(\ce{CO2(g) + 2 NaOH(s) -> Na2CO3(s) + H2O(l)}) = -84{,}4\ \text{kJ/mol}\) et \(\Delta_r H^\circ(\ce{NaHCO3(s) + NaOH(s) -> Na2CO3(s) + H2O(l)}) = -38{,}5\ \text{kJ/mol}\). Calculez \(\Delta_r H^\circ\) de \(\ce{CO2(g) + NaOH(s) -> NaHCO3(s)}\).32
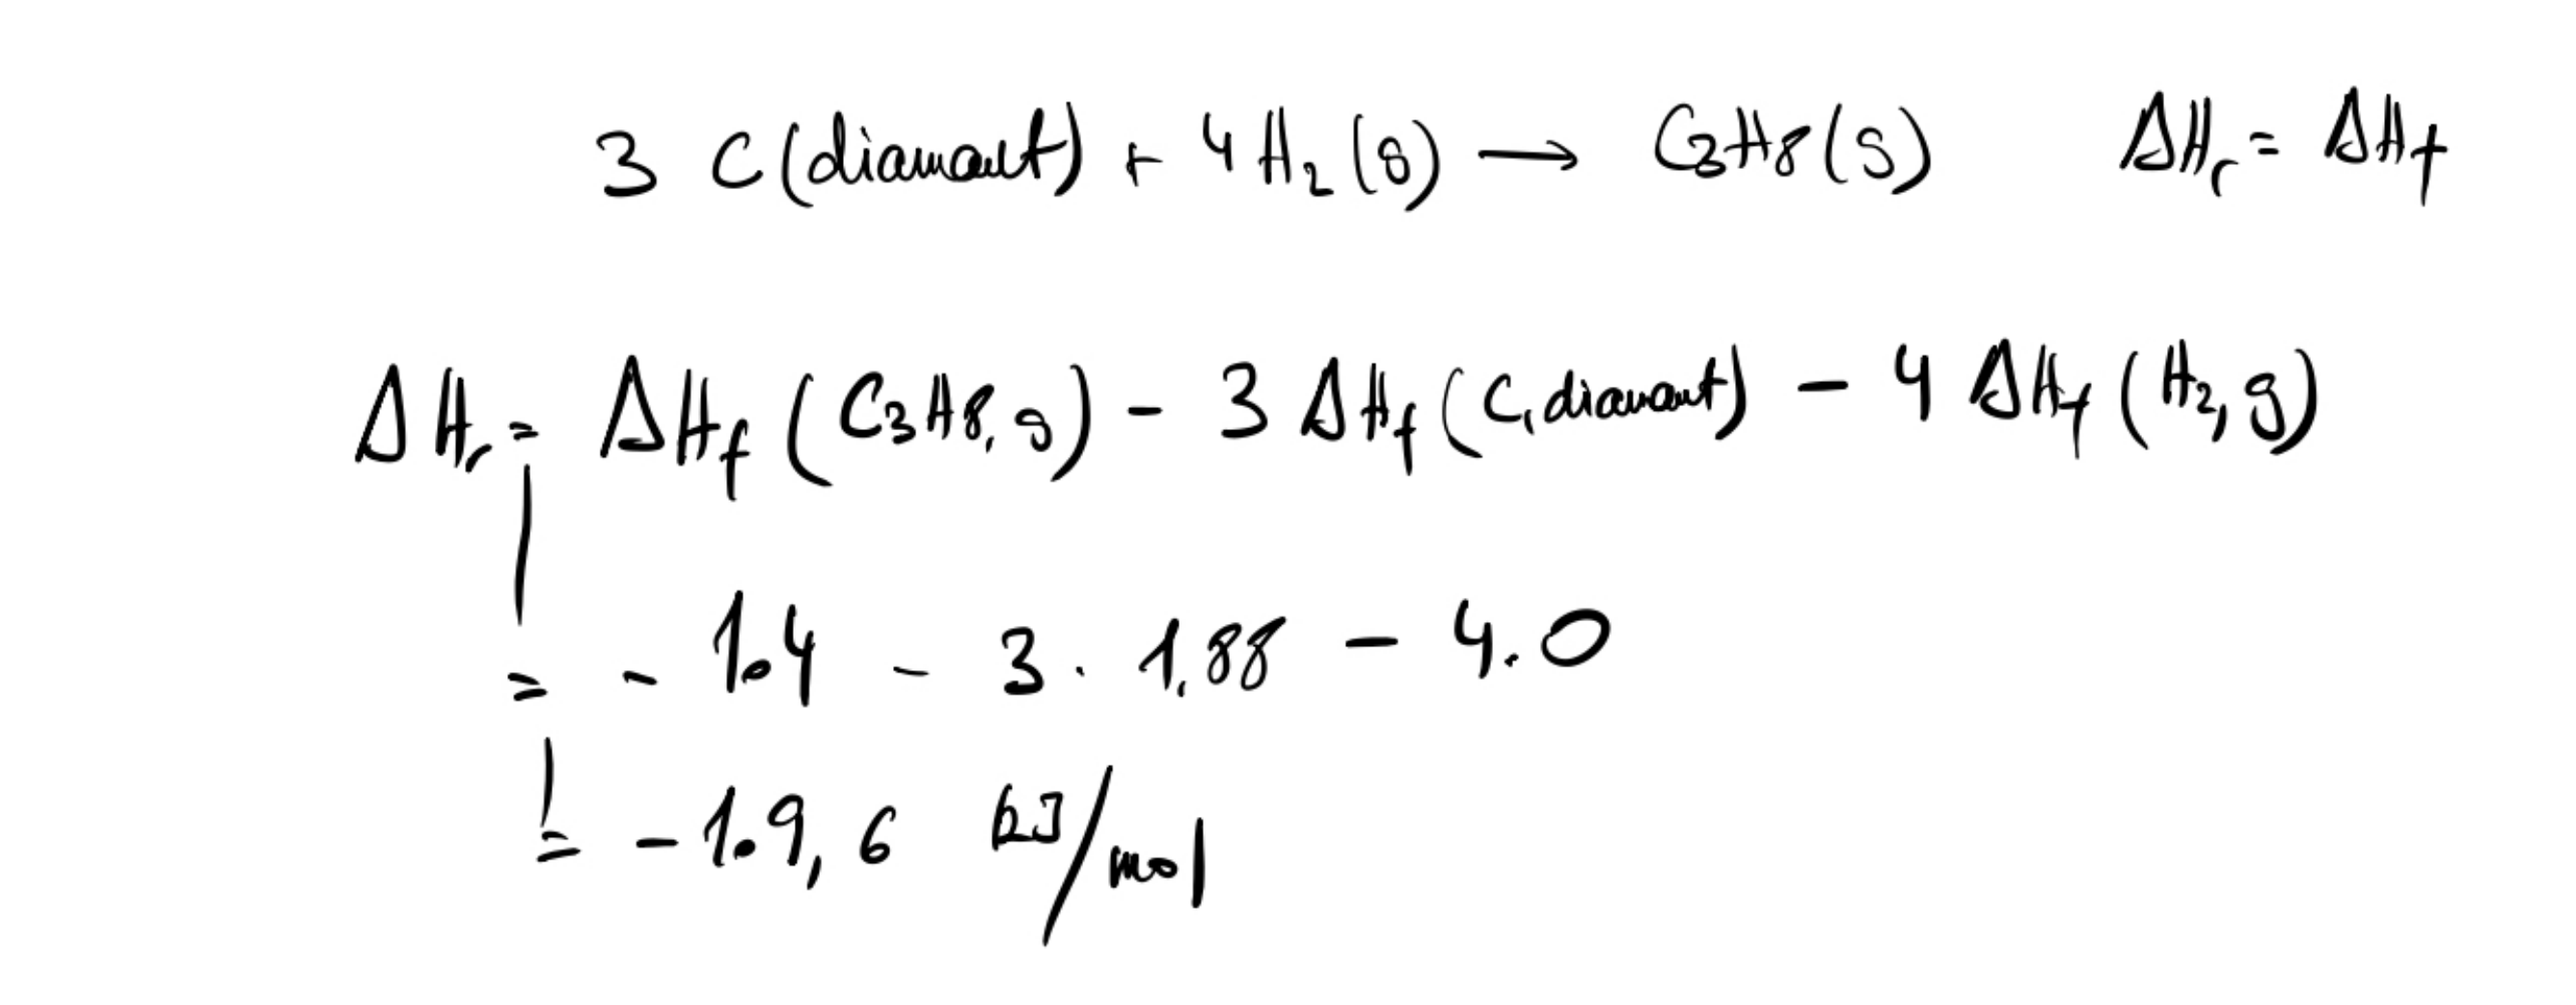
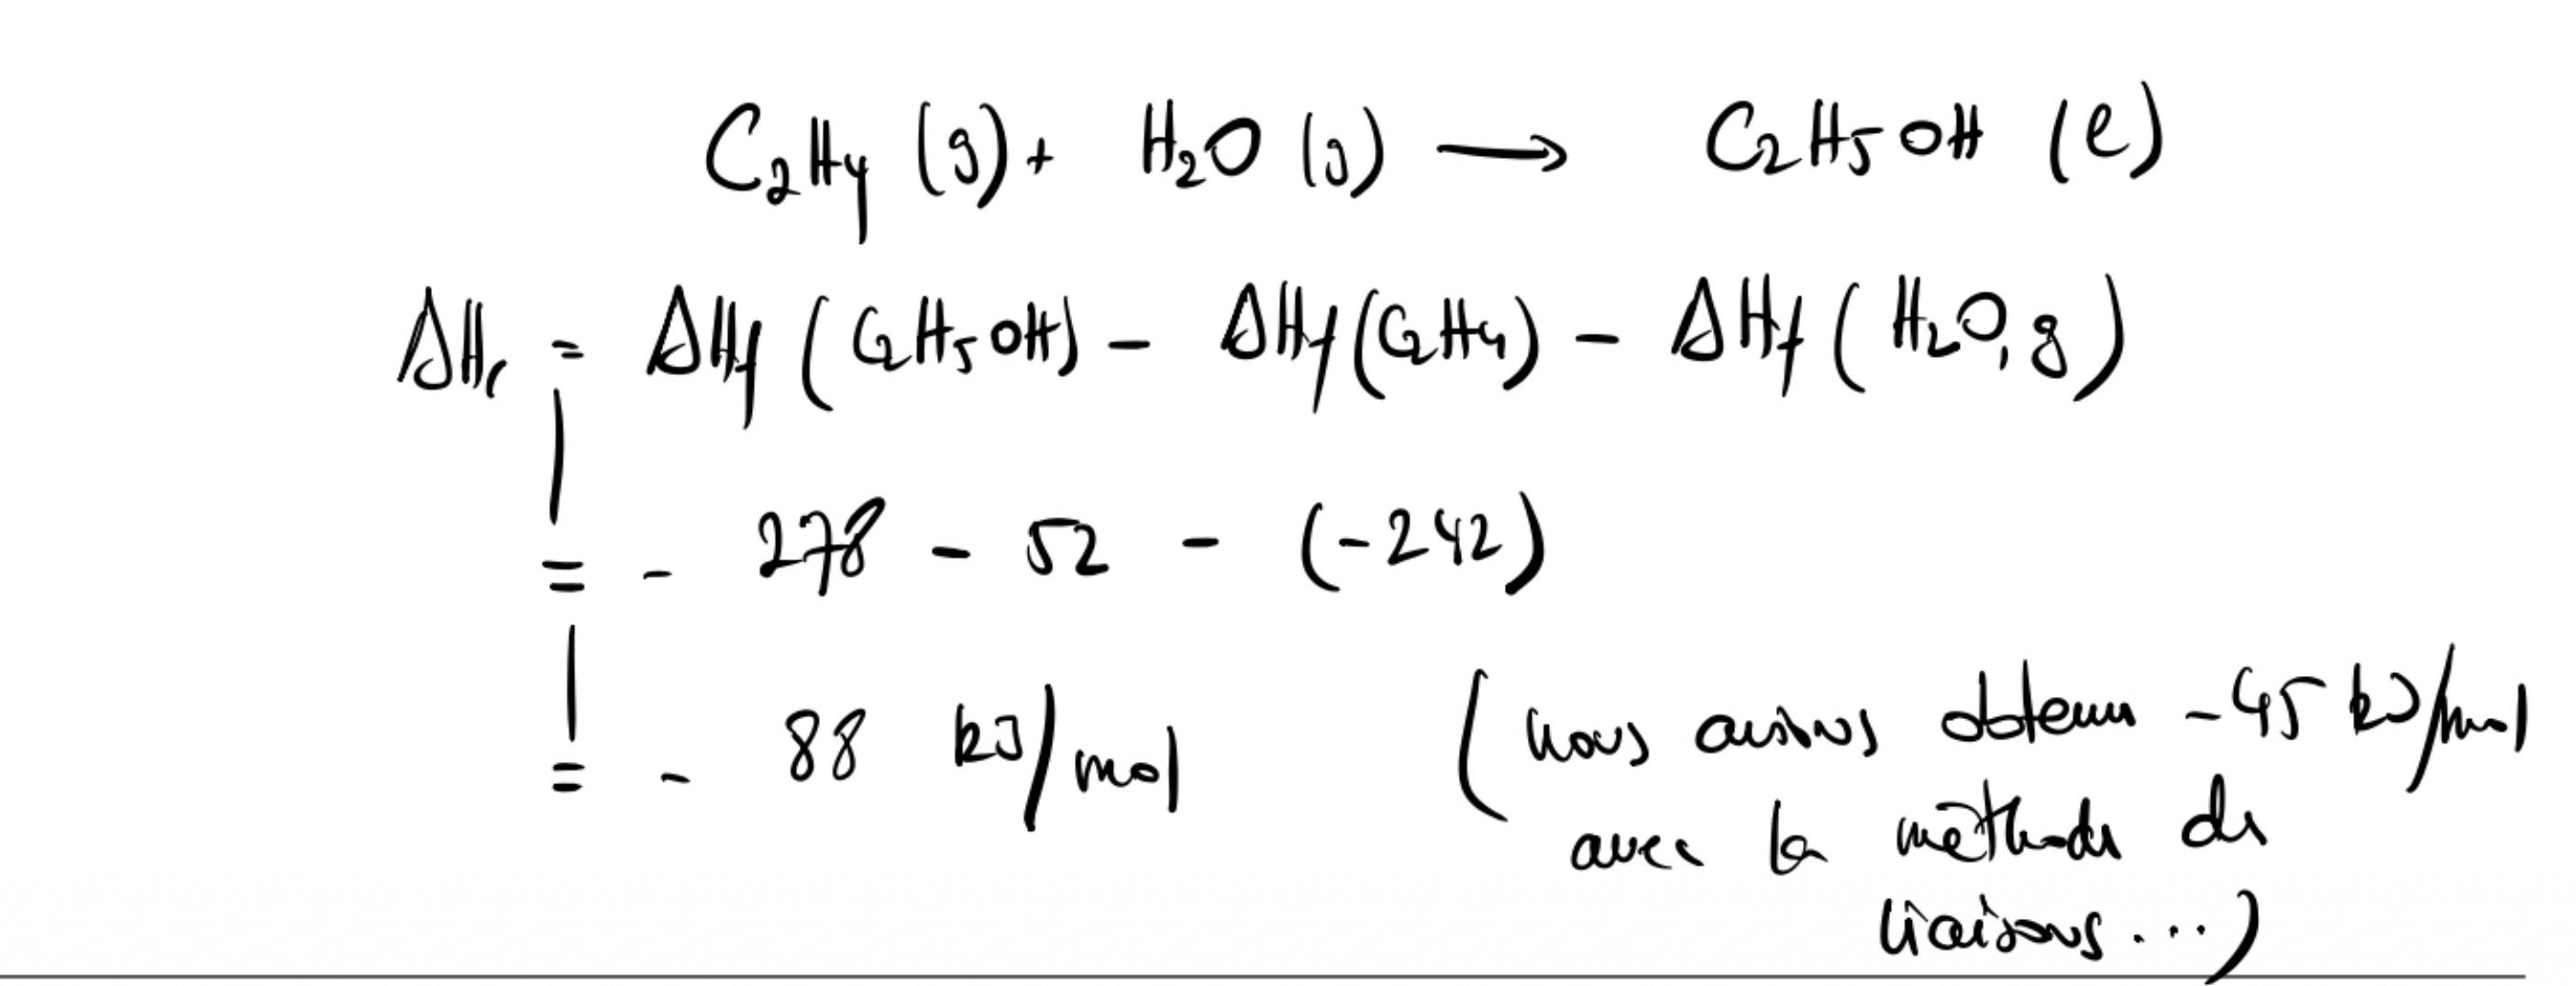
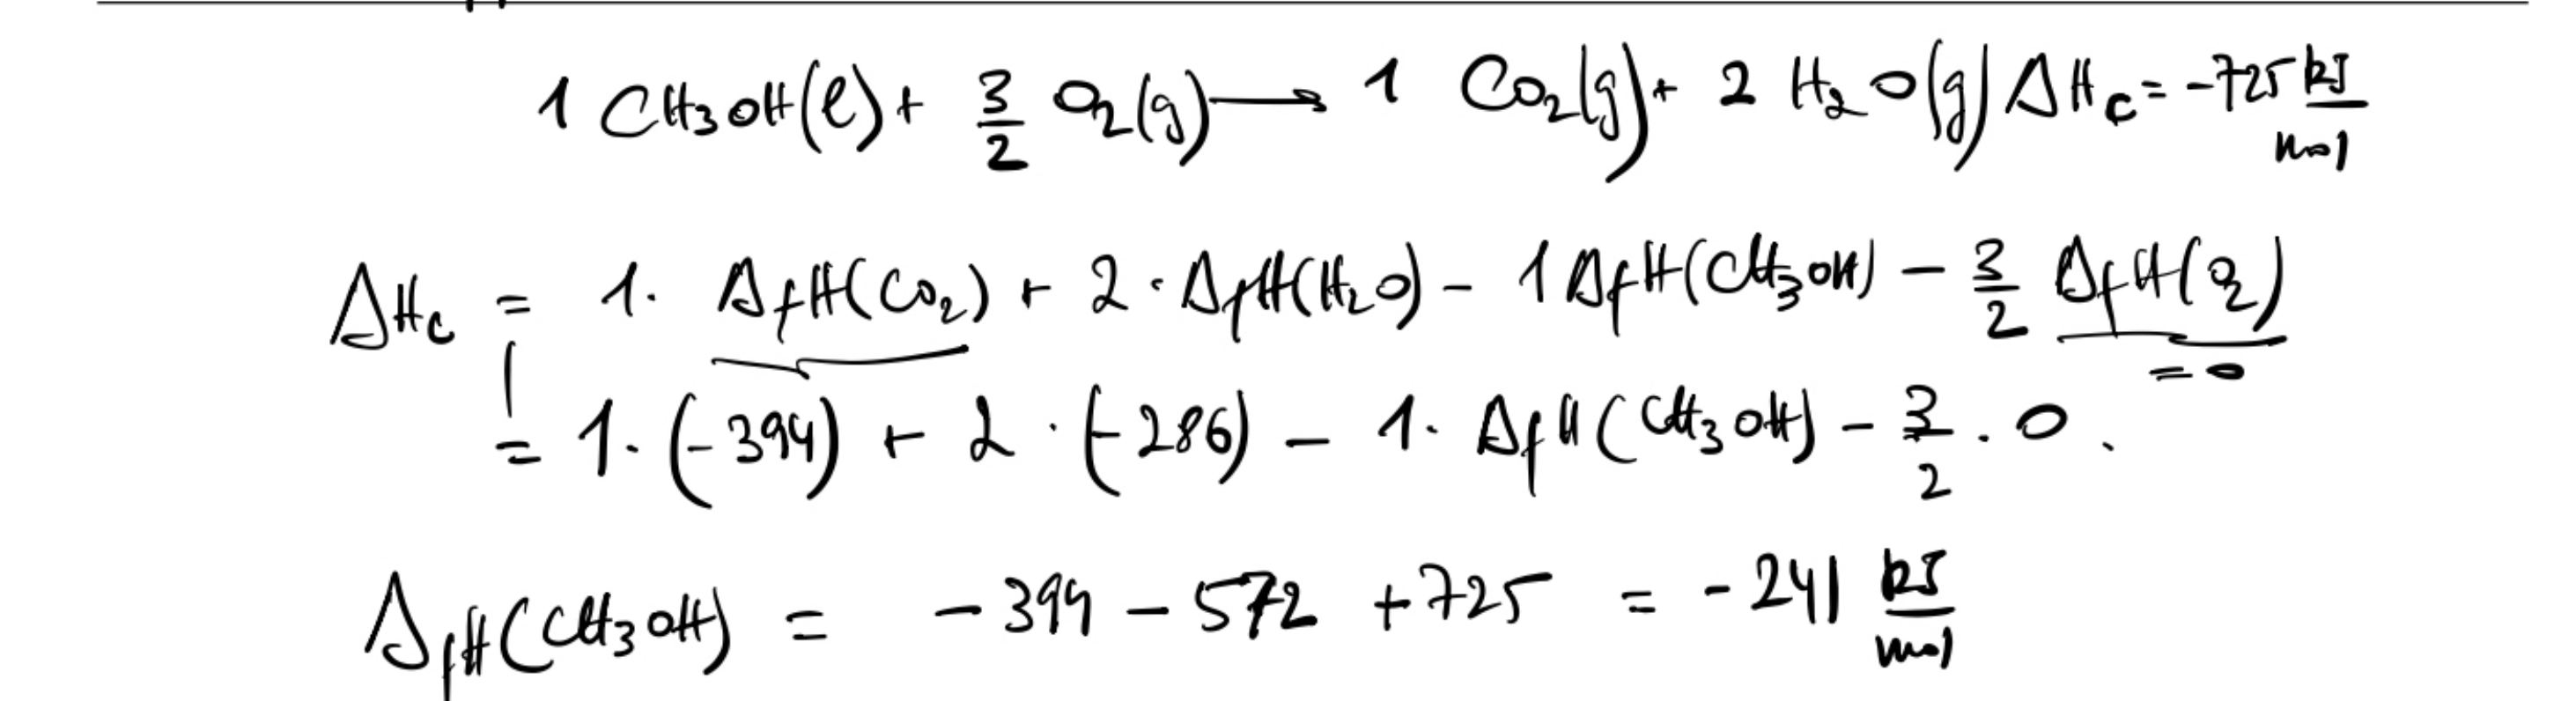
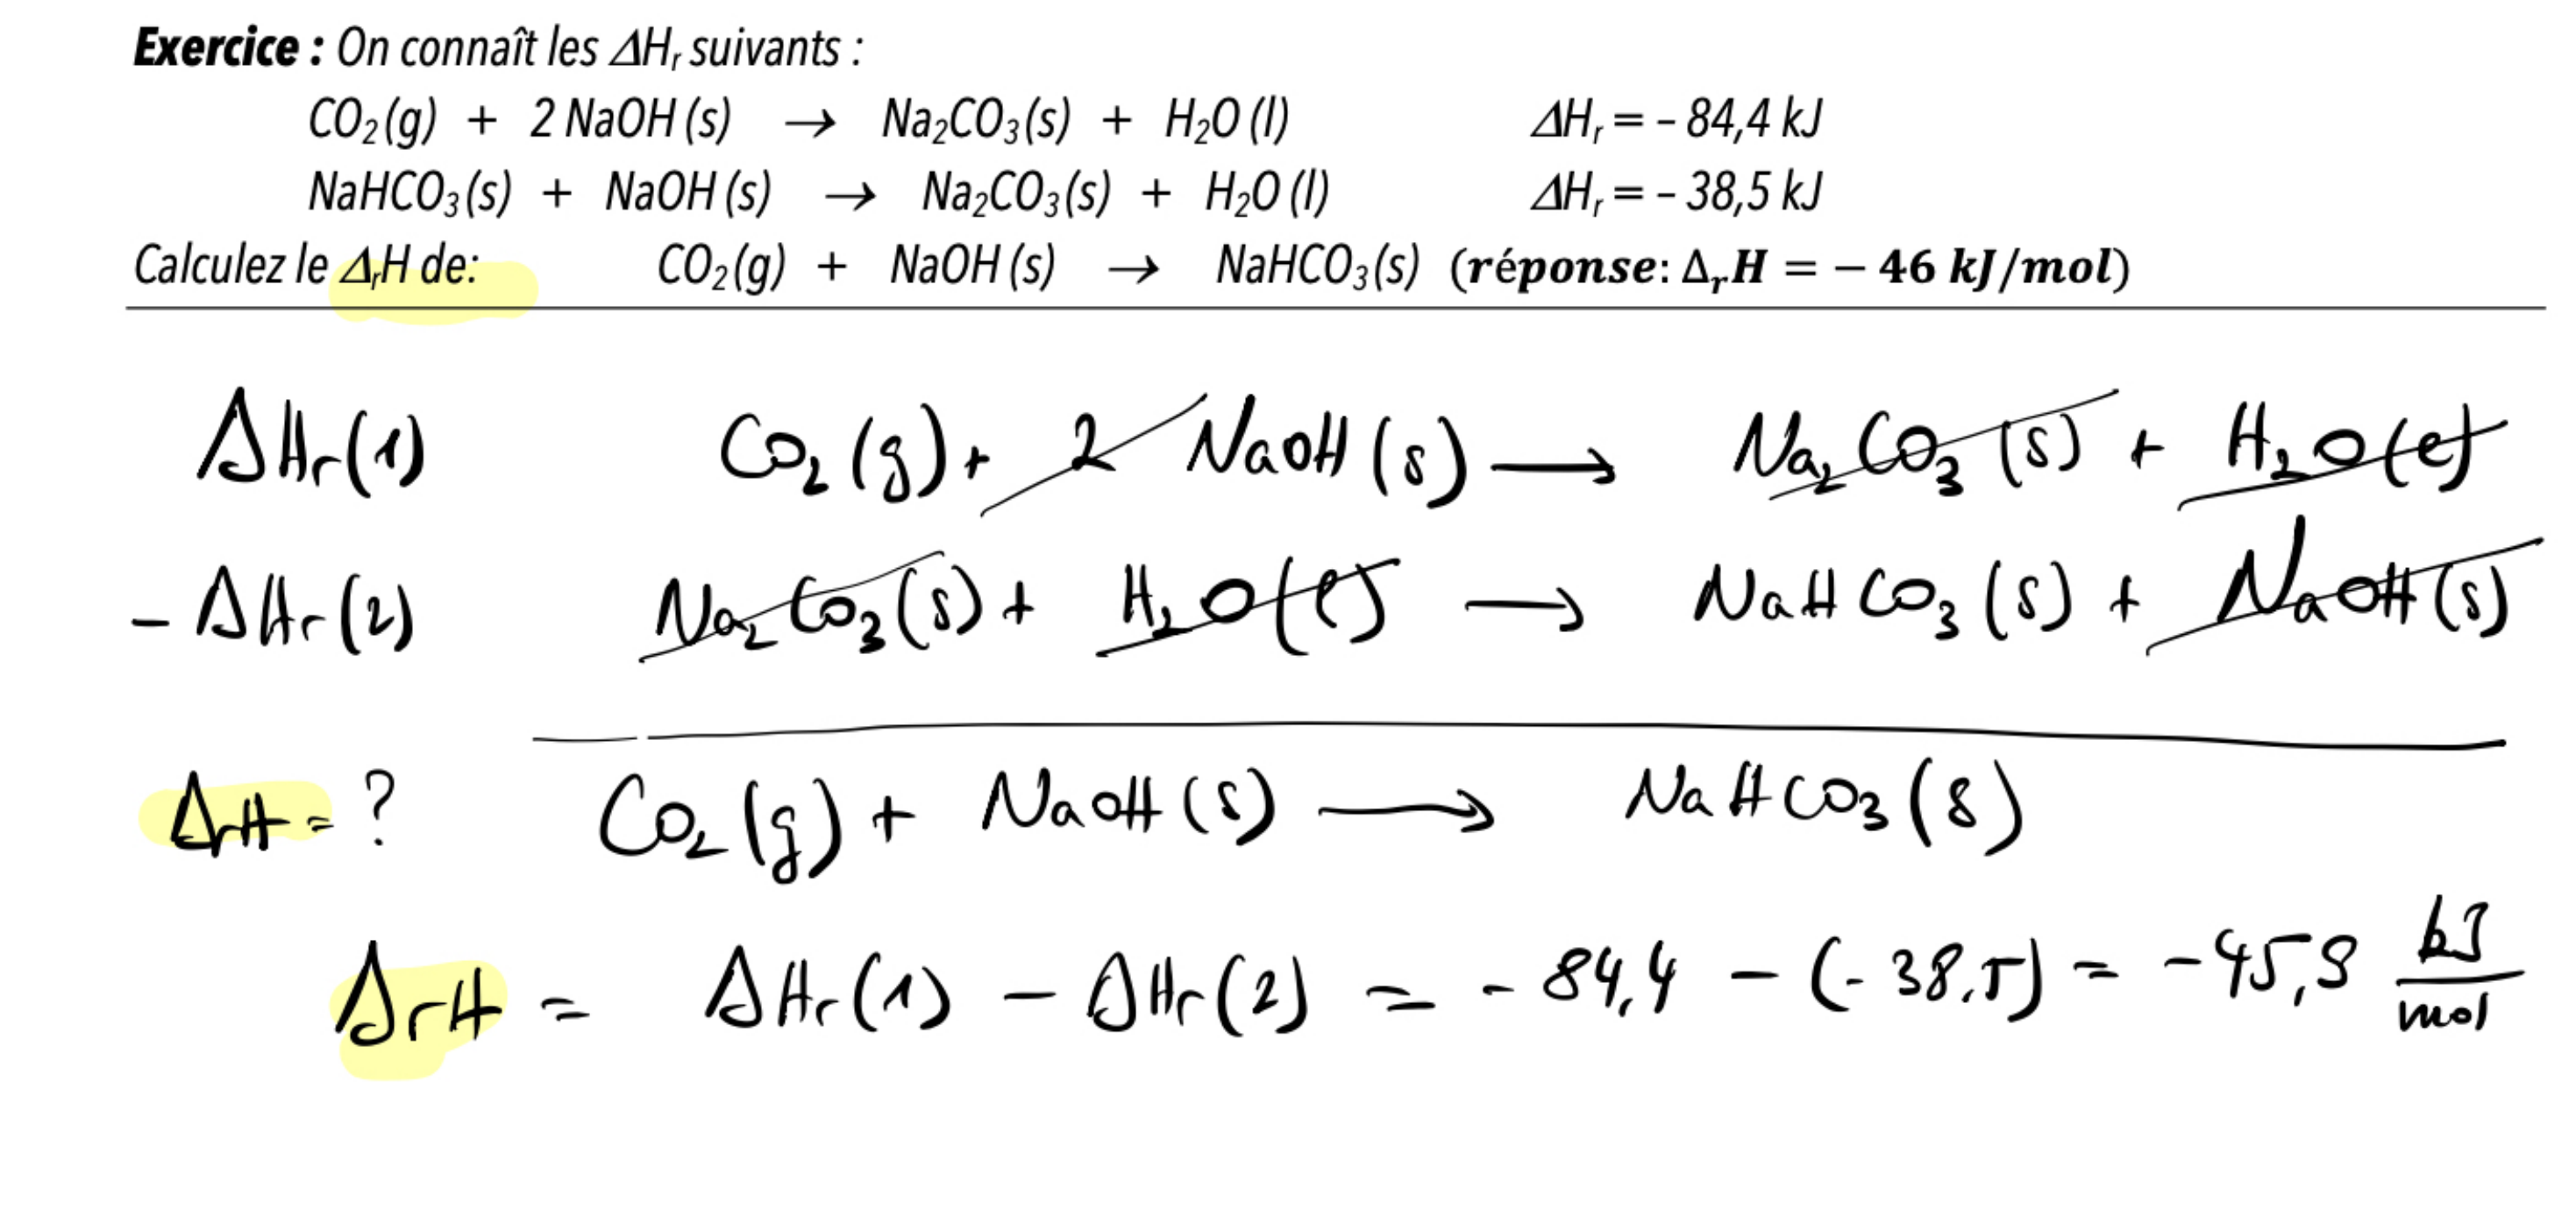
8.0.6 Enthalpies de dissolution
8.0.6.1 Deux étapes opposées
Lorsqu’un sel ionique se dissout dans l’eau, le processus peut être décomposé en deux étapes conceptuellement distinctes, de signes opposés.
Au niveau particulaire, les ions du cristal sont maintenus en place par des interactions électrostatiques fortes entre cations et anions — les liaisons ioniques que nous avons étudiées au chapitre Liaisons.
Pour que le sel se dissolve, ces interactions doivent être vaincues :
Étape 1 — Dissociation : les ions s’éloignent les uns des autres, rompant les interactions ion–ion du cristal. Cette étape est toujours endothermique — il faut fournir de l’énergie pour séparer des charges attractives :
\[\Delta H^\circ_\text{dissociation} > 0\]
Étape 2 — Solvatation (hydratation) : chaque ion libéré est entouré de molécules d’eau qui s’orientent autour de lui — leurs dipôles pointant leur extrémité chargée négativement (\(\ce{O}\)) vers les cations, et positivement (\(\ce{H}\)) vers les anions. Ces interactions ion–dipôle libèrent de l’énergie. Cette étape est toujours exothermique :
\[\Delta H^\circ_\text{solvatation} < 0\]
Au niveau macroscopique, on observe que la solution se réchauffe si la solvatation domine, et se refroidit si la dissociation domine. Au niveau symbolique, l’enthalpie de dissolution globale est la somme des deux contributions :
\[\Delta H^\circ_\text{dissolution} = \Delta H^\circ_\text{dissociation} + \Delta H^\circ_\text{solvatation}\]
Attention : ne pas confondre dissolution (incorporer un soluté dans un solvant pour former une solution) et dilution (ajouter du solvant à une solution déjà formée pour en diminuer la concentration). Ces deux processus ont des enthalpies distinctes.
8.0.6.2 Calcul par la loi de Hess
L’enthalpie de dissolution se calcule comme une enthalpie de réaction ordinaire, en appliquant la loi de Hess : les produits sont les ions solvatés, le réactif est le sel à l’état cristallin.
\[\Delta H^\circ_\text{diss} = \sum_i \nu_i \cdot \Delta_f H^\circ(\text{ions solvatés}) - \Delta_f H^\circ(\text{sel})\]
Convention importante : les enthalpies de formation du proton aqueux \(\ce{H+(aq)}\) et de l’ion hydronium \(\ce{H3O+(aq)}\) sont nulles par convention :
\[\Delta_f H^\circ(\ce{H+(aq)}) = \Delta_f H^\circ(\ce{H3O+(aq)}) = 0\]
Exemple : dissolution du chlorure d’ammonium \(\ce{NH4Cl(s) -> NH4+(aq) + Cl-(aq)}\)
\[\Delta H^\circ_\text{diss} = \Delta_f H^\circ(\ce{NH4+(aq)}) + \Delta_f H^\circ(\ce{Cl-(aq)}) - \Delta_f H^\circ(\ce{NH4Cl(s)})\] \[= (-133) + (-167) - (-315) = +15\ \text{kJ/mol}\]
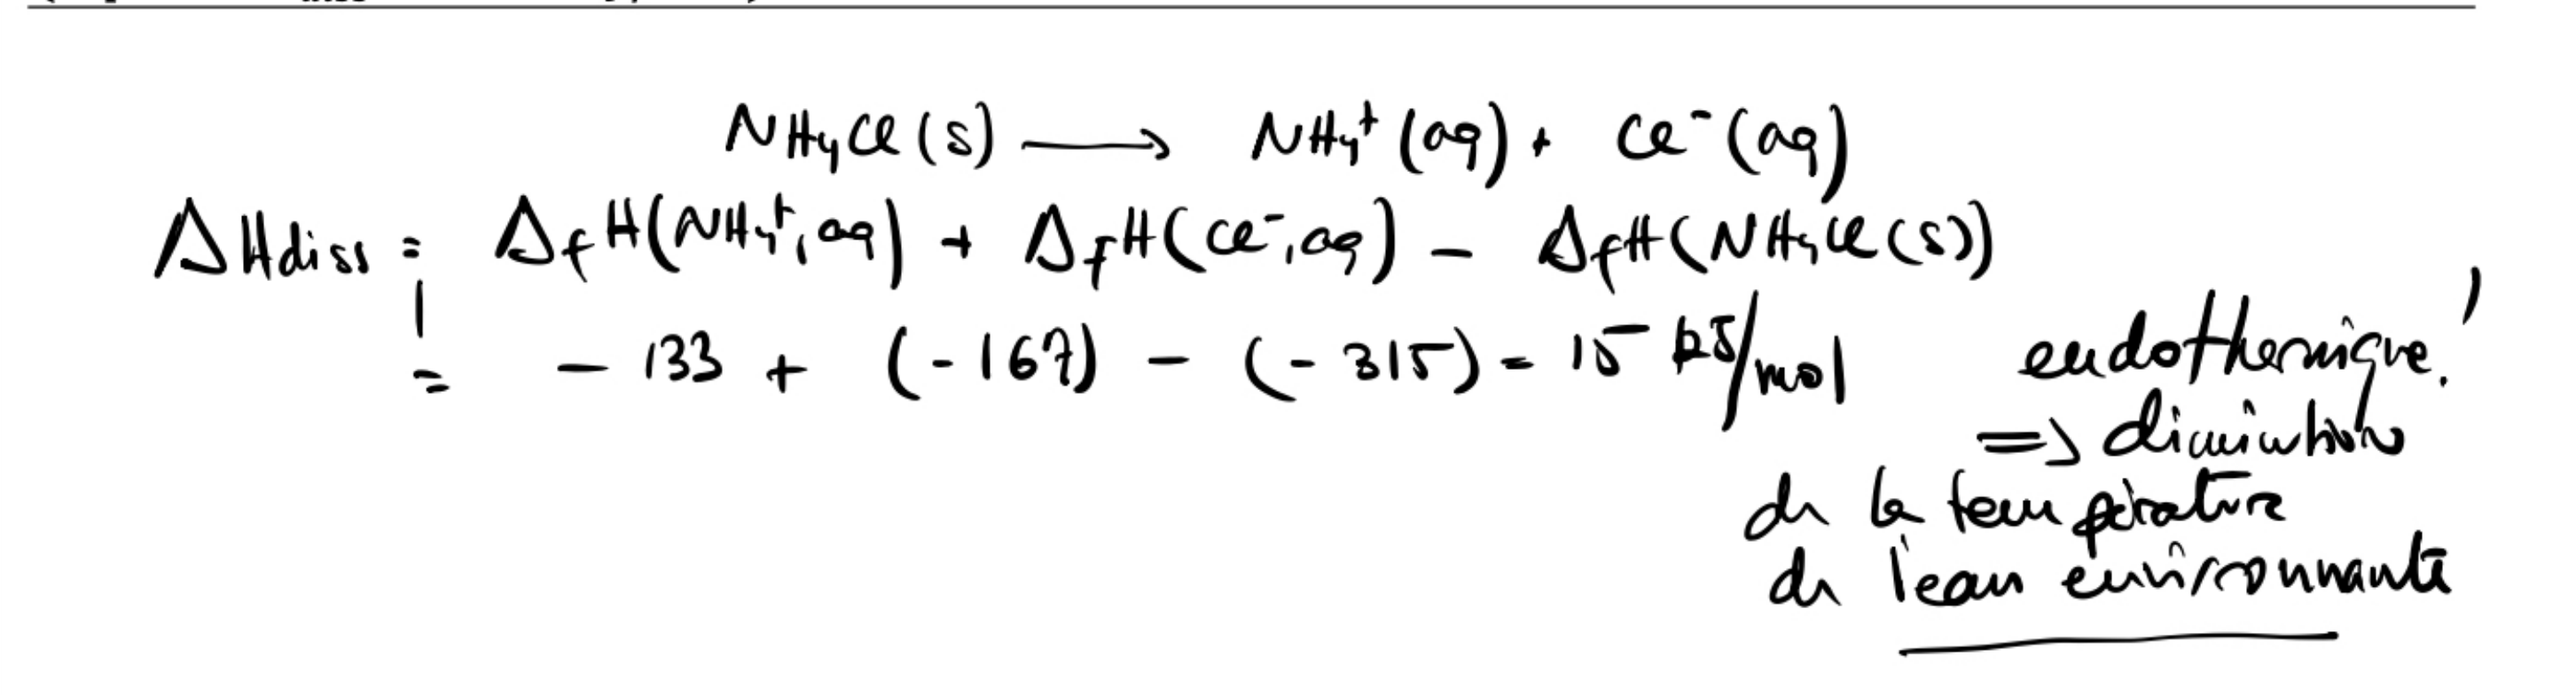
La dissolution est légèrement endothermique — la solution se refroidit légèrement au contact. C’est précisément ce principe qu’exploitent les compresses froides instantanées : un sachet de \(\ce{NH4NO3}\) se dissout dans de l’eau au moment de l’utilisation, absorbant de la chaleur du milieu environnant (\(\Delta H^\circ_\text{diss} \approx +26\ \text{kJ/mol}\)).
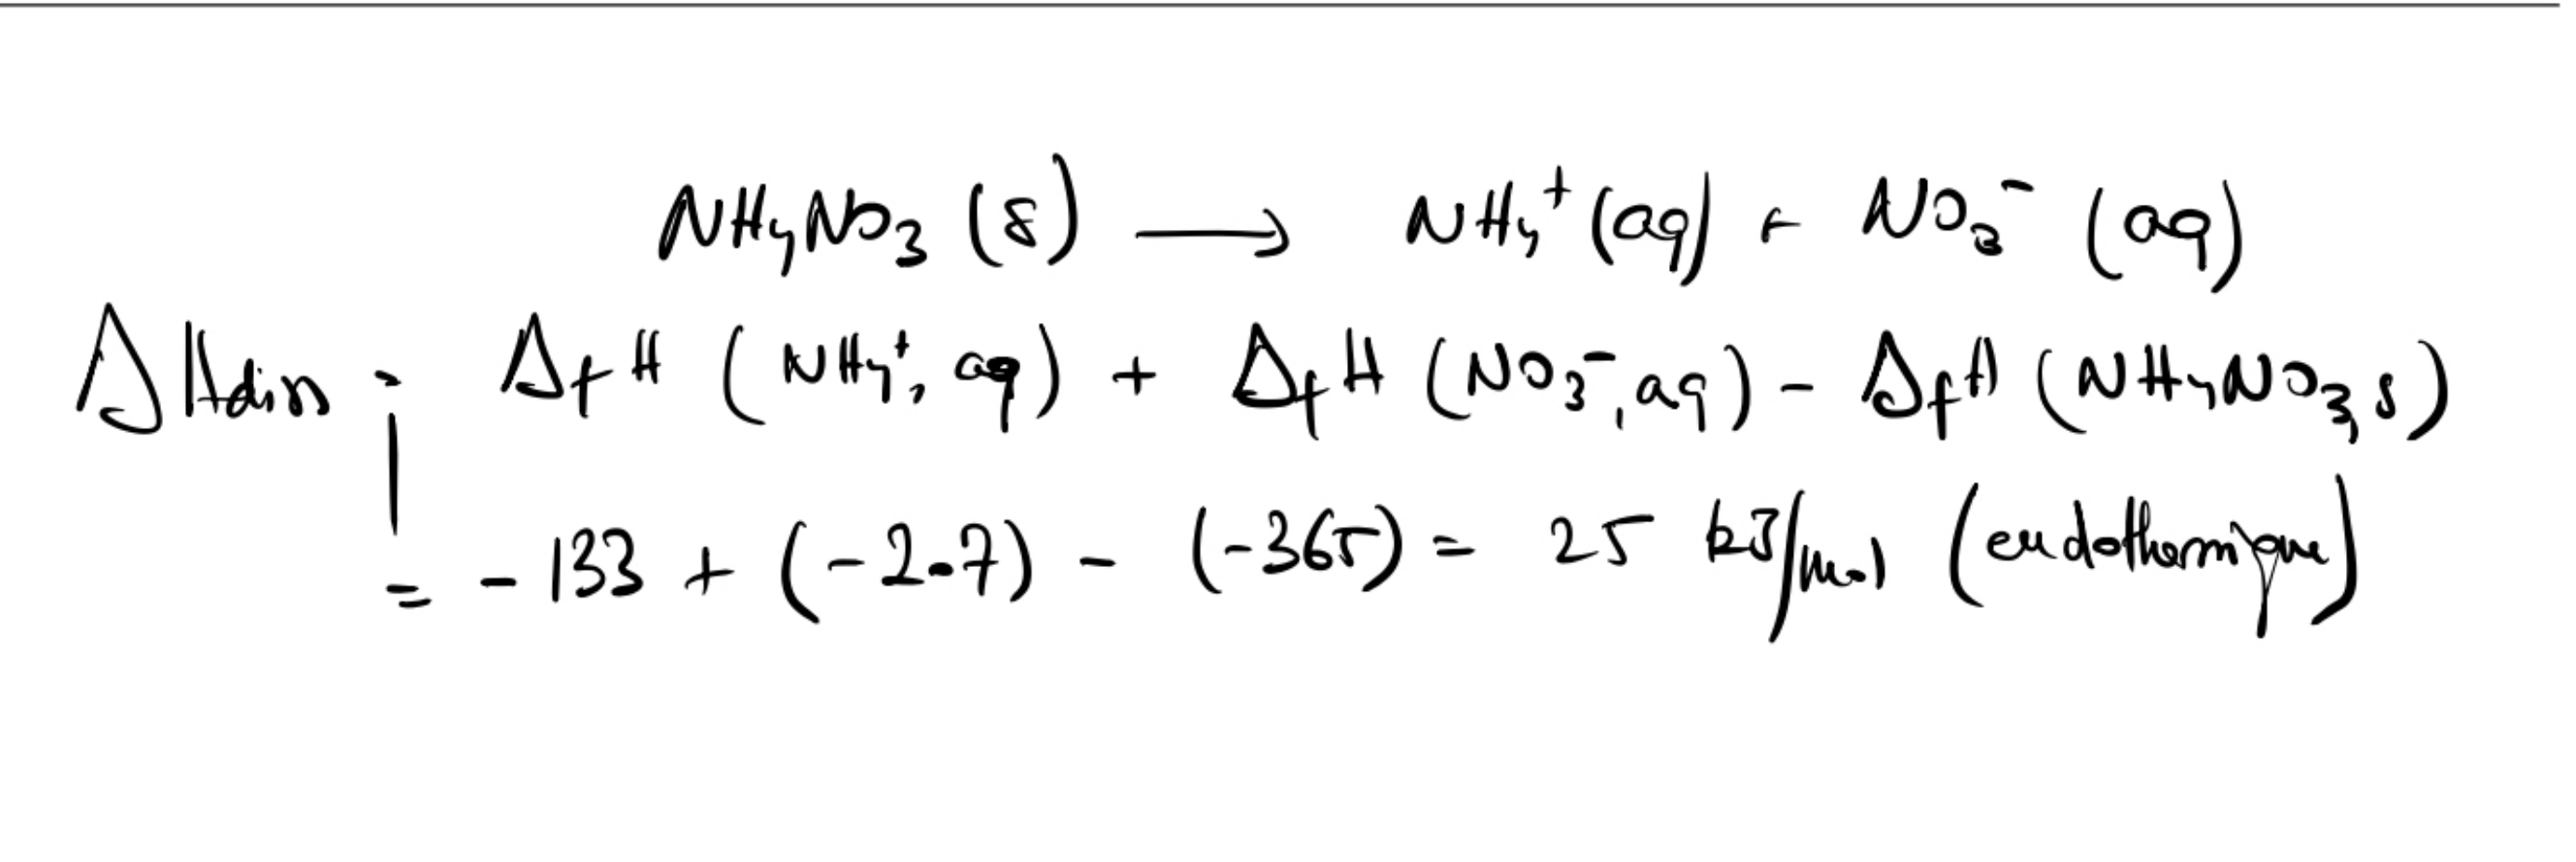
Contre-exemple : la dissolution du chlorure de calcium \(\ce{CaCl2(s) -> Ca^{2+}(aq) + 2 Cl-(aq)}\) est exothermique (\(\Delta H^\circ_\text{diss} = -82\ \text{kJ/mol}\)) — la solvatation du cation \(\ce{Ca^{2+}}\) est très favorable en raison de sa double charge, qui attire fortement les dipôles de l’eau.33
8.0.6.3 Les chaufferettes chaudes — l’inverse des compresses froides
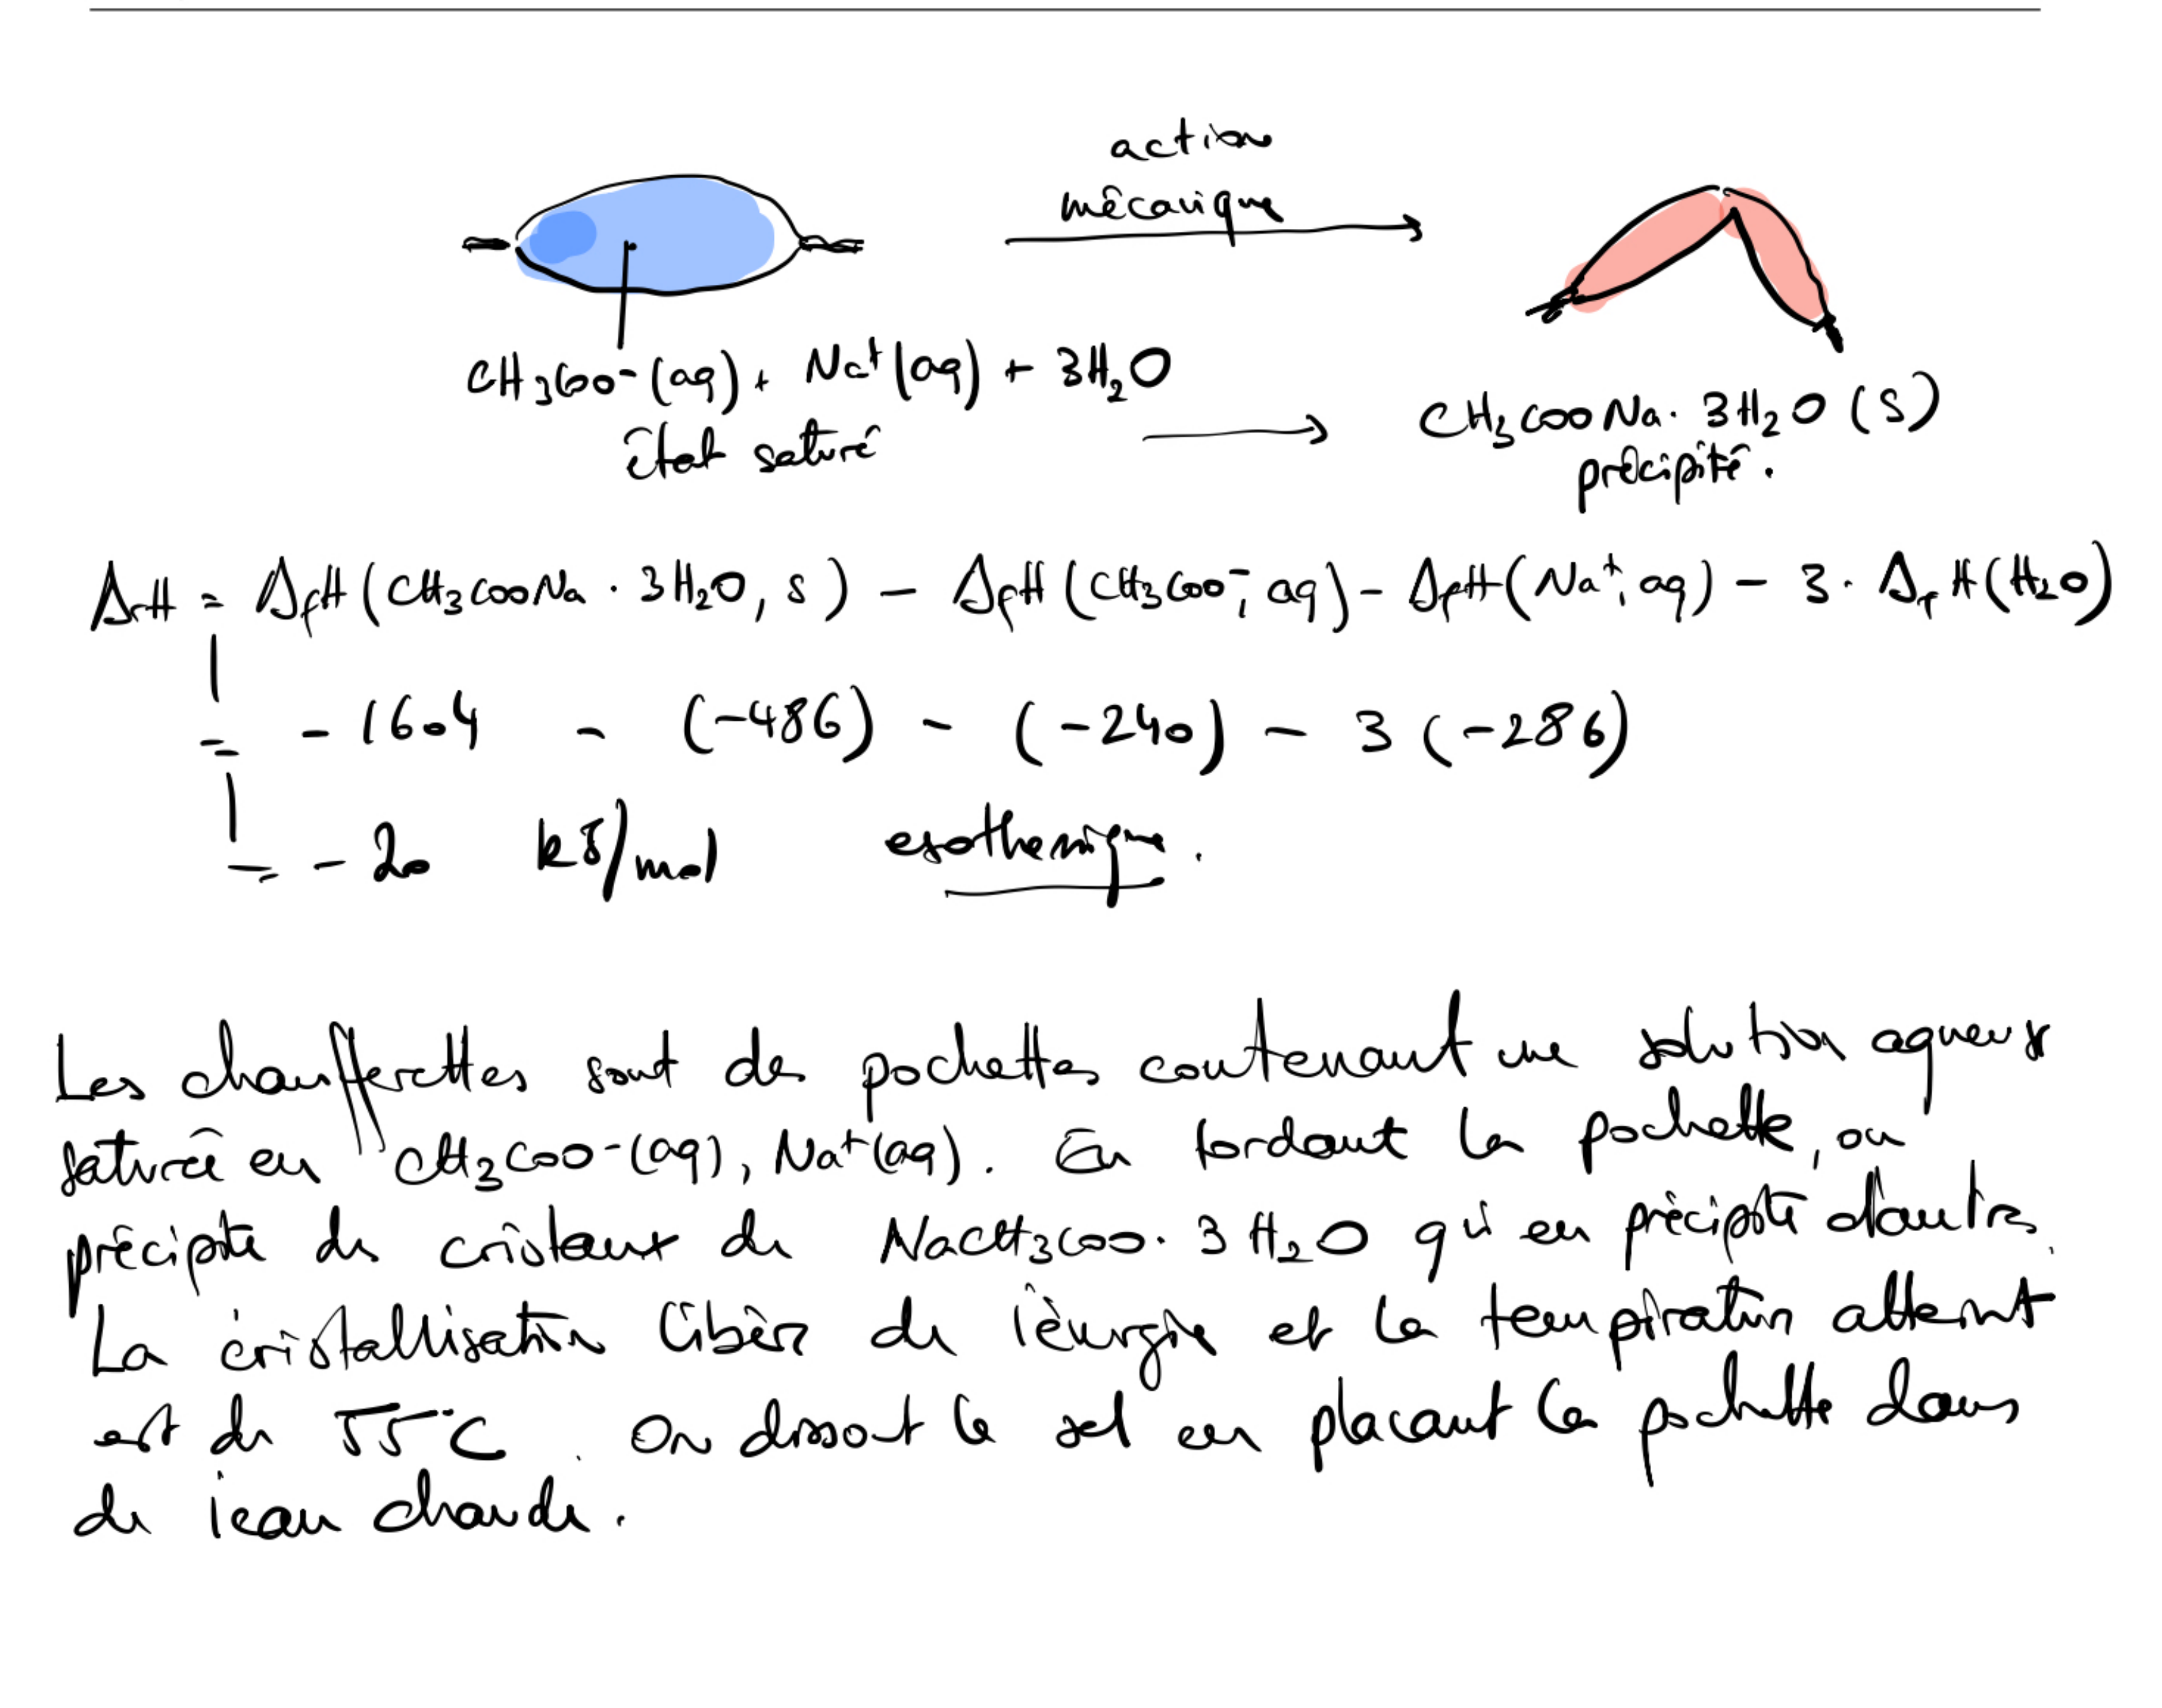
À l’opposé des compresses froides, les chaufferettes réutilisables exploitent une cristallisation (l’inverse d’une dissolution) pour produire de la chaleur. La pochette contient une solution aqueuse saturée d’acétate de sodium, maintenue en surfusion métastable — sans cristaux — jusqu’à ce qu’on déclenche volontairement la précipitation :
\[\ce{CH3COO-(aq) + Na+(aq) + 3 H2O(l) -> CH3COONa.3H2O(s)}\]
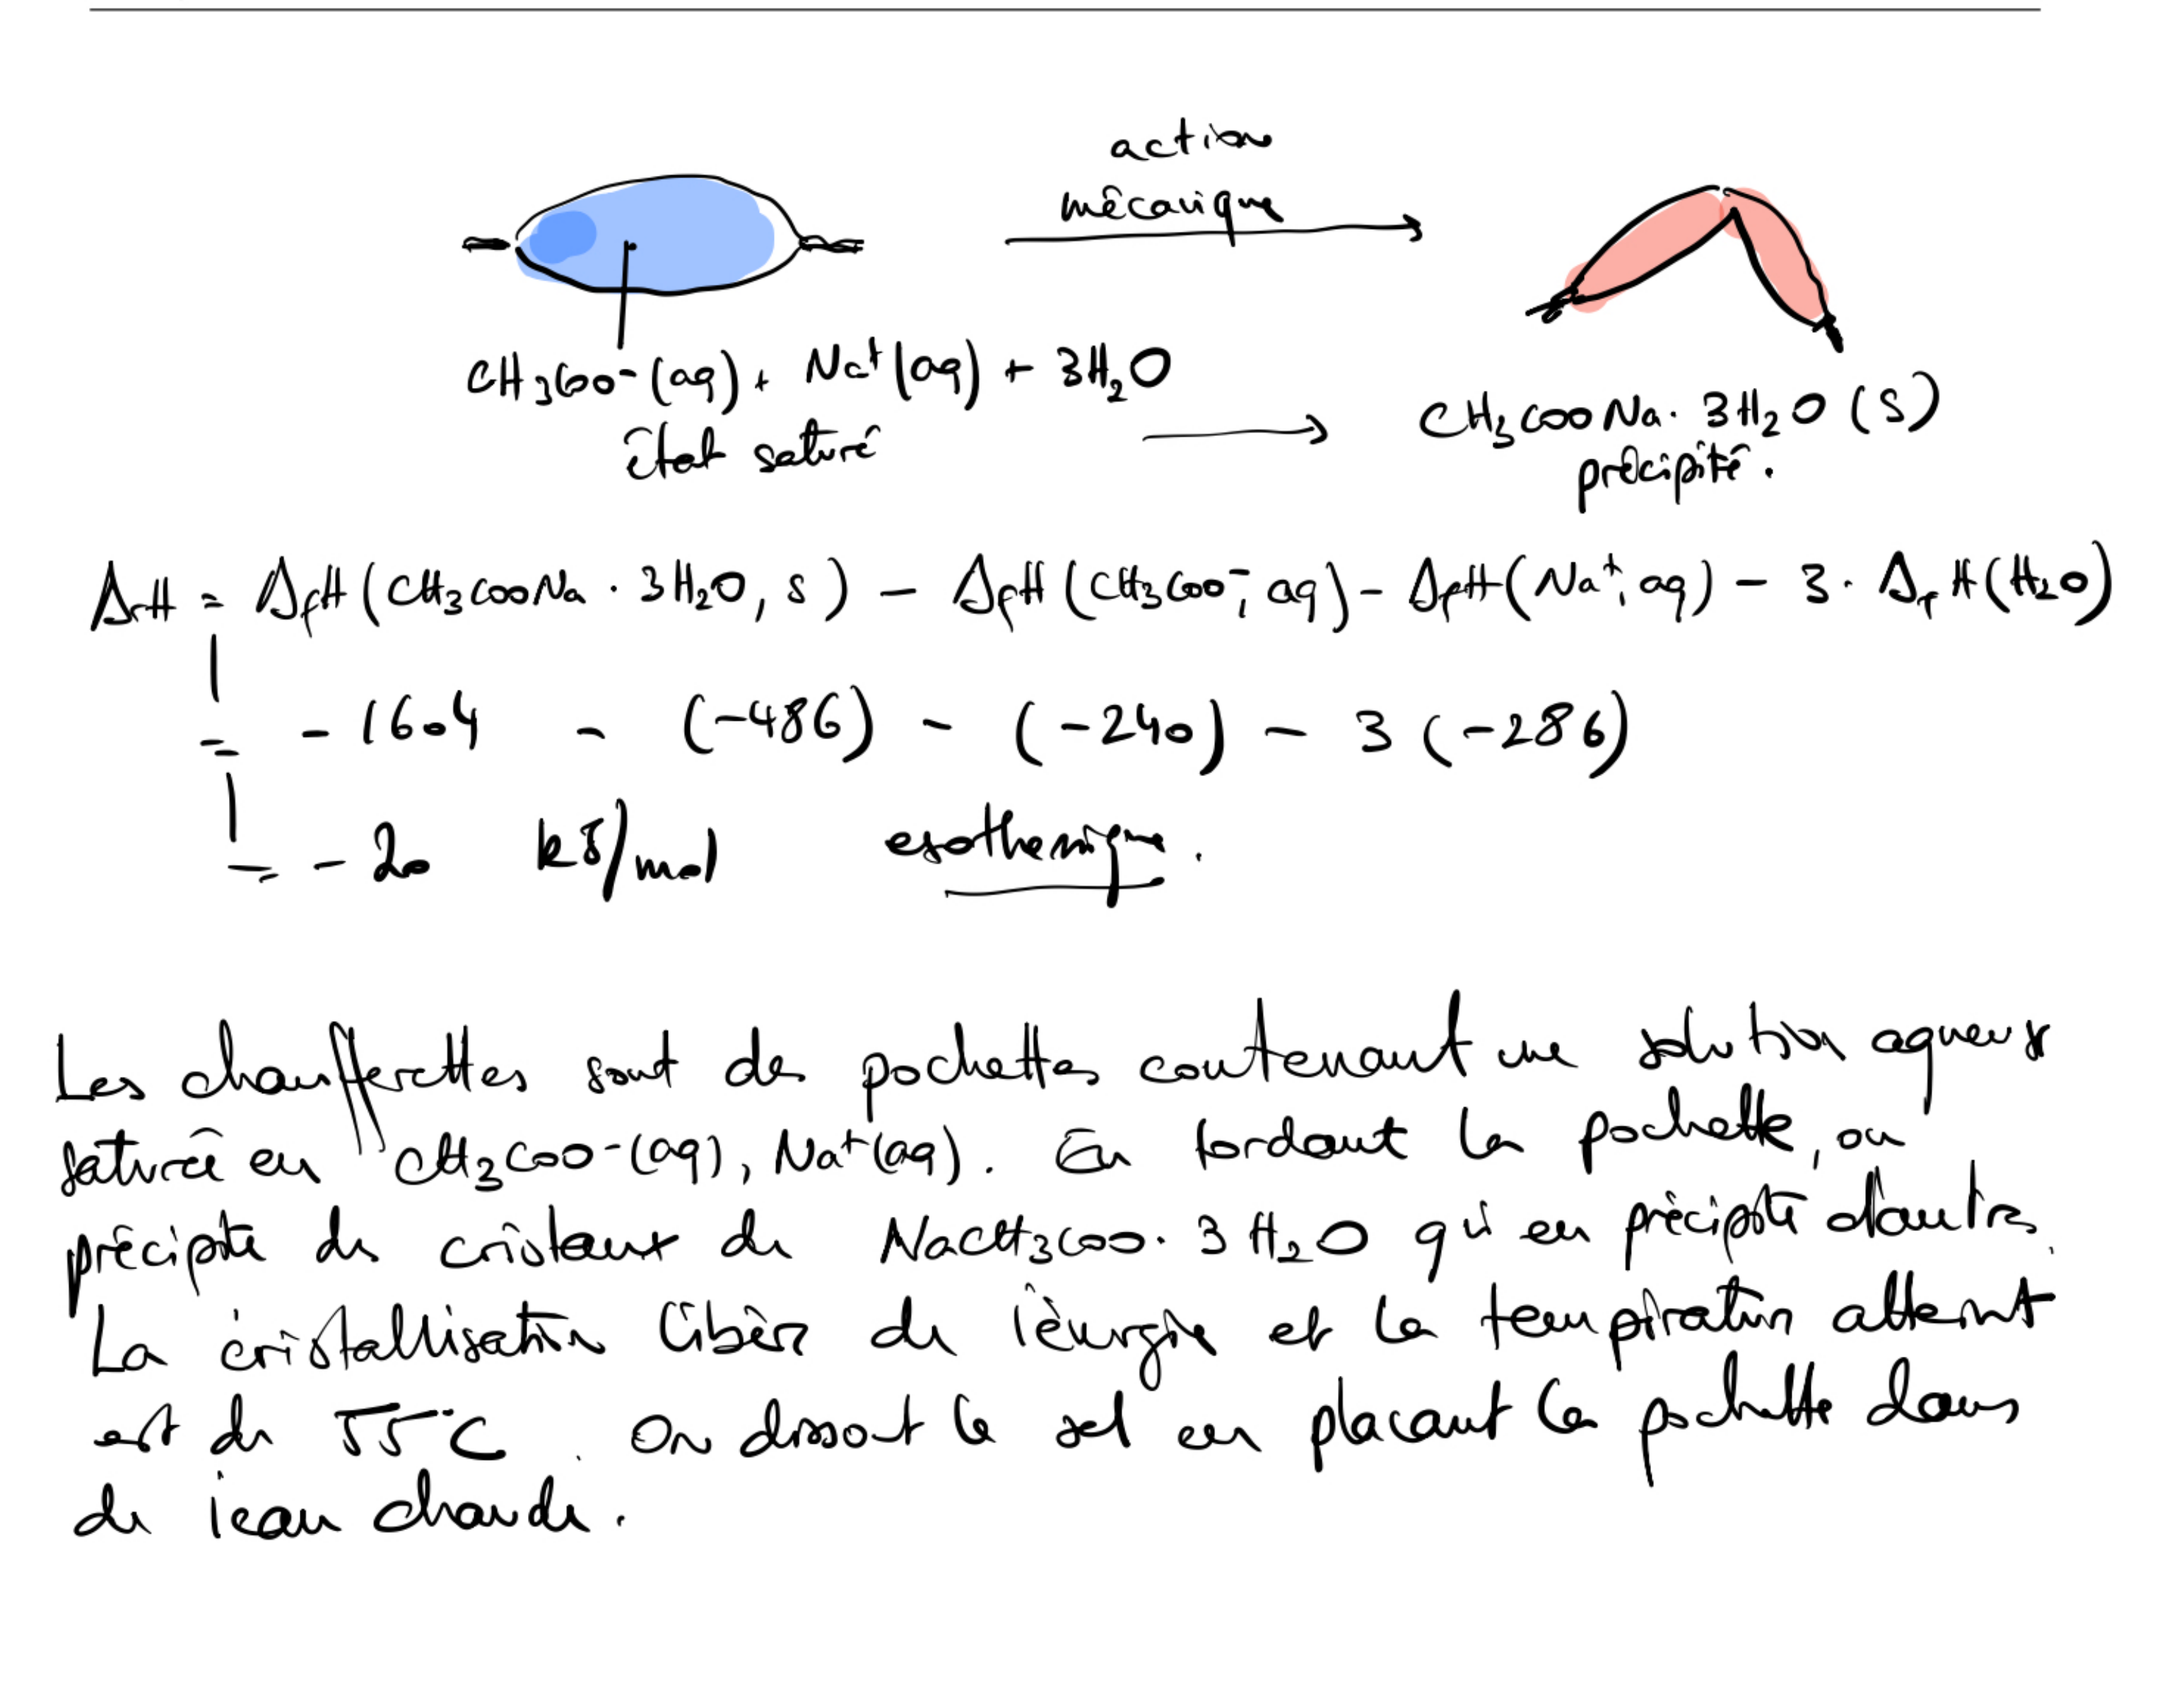
Une pression mécanique sur une pastille contenue dans la pochette amorce la nucléation : le sel précipite brusquement, et cette cristallisation libère de la chaleur, car elle est l’inverse exact d’une dissolution endothermique :
\[\Delta_r H^\circ = \Delta_f H^\circ(\ce{CH3COONa.3H2O,s}) - \Delta_f H^\circ(\ce{CH3COO-,aq}) - \Delta_f H^\circ(\ce{Na+,aq}) - 3 \times \Delta_f H^\circ(\ce{H2O,l}) = -20\ \text{kJ/mol}\]
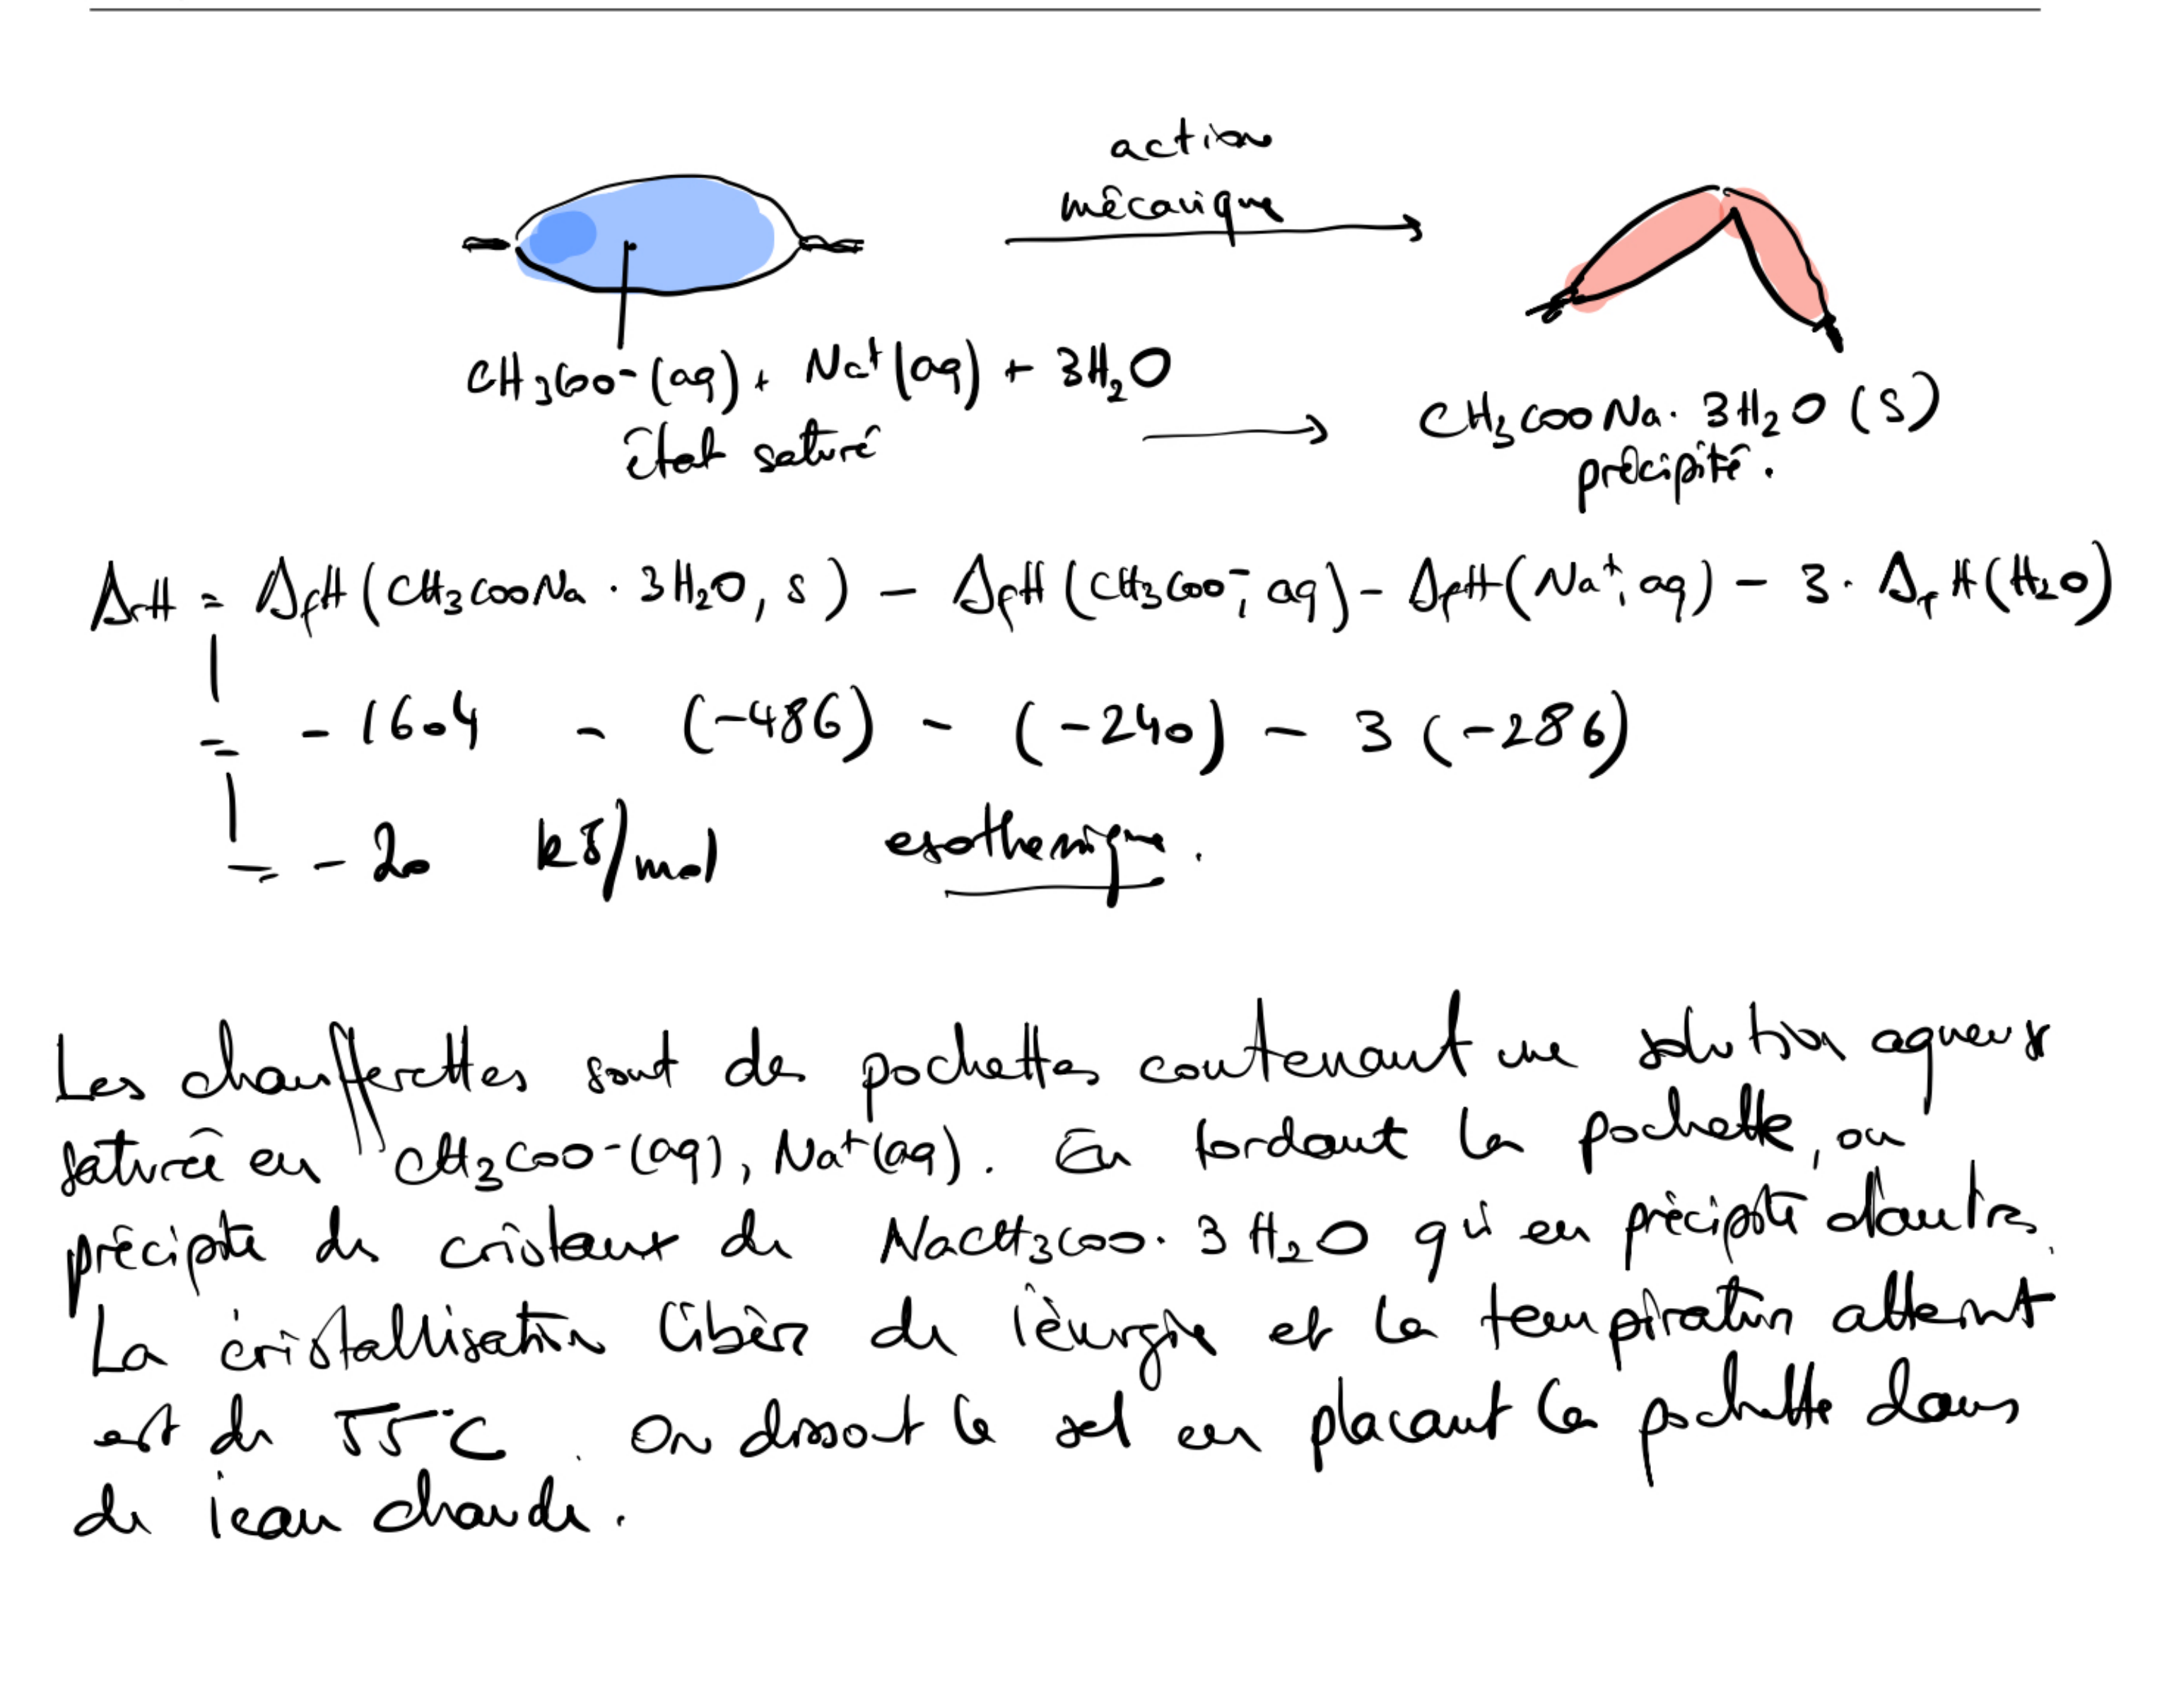
Cette cristallisation libère assez d’énergie pour élever la température de la pochette jusqu’à environ \(55\ ^\circ\text{C}\). On « recharge » la chaufferette en la plongeant dans l’eau bouillante : la chaleur refait passer le sel en solution (dissolution, endothermique cette fois), qui reste ensuite en surfusion métastable jusqu’à la prochaine utilisation.
Exercices :
- Calculez \(\Delta H^\circ_\text{diss}\) de \(\ce{NaCl(s)}\). Données : \(\Delta_f H^\circ(\ce{NaCl,s}) = -411\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{Na+(aq)}) = -240\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{Cl-(aq)}) = -167\ \text{kJ/mol}\).34
- La dissolution de \(\ce{NaCl}\) est légèrement endothermique. Pourtant, le sel se dissout spontanément dans l’eau. Quel facteur — que nous étudierons au chapitre suivant — pourrait expliquer cette spontanéité ?35
- Expliquez en une phrase pourquoi la dissolution de \(\ce{CaCl2}\) est plus exothermique que celle de \(\ce{NaCl}\), alors que les deux sels contiennent des ions \(\ce{Cl-}\).36
8.0.7 Calorimétrie
8.0.7.1 Mesurer ce qu’on ne peut pas voir
Les méthodes des sections précédentes permettent de calculer une enthalpie de réaction à partir de données tabulées. La calorimétrie permet quant à elle de la mesurer directement en laboratoire. Elle repose sur le premier principe : dans un système thermiquement isolé, la chaleur dégagée par la réaction est intégralement absorbée par l’environnement immédiat du calorimètre.
Le bilan global s’écrit :
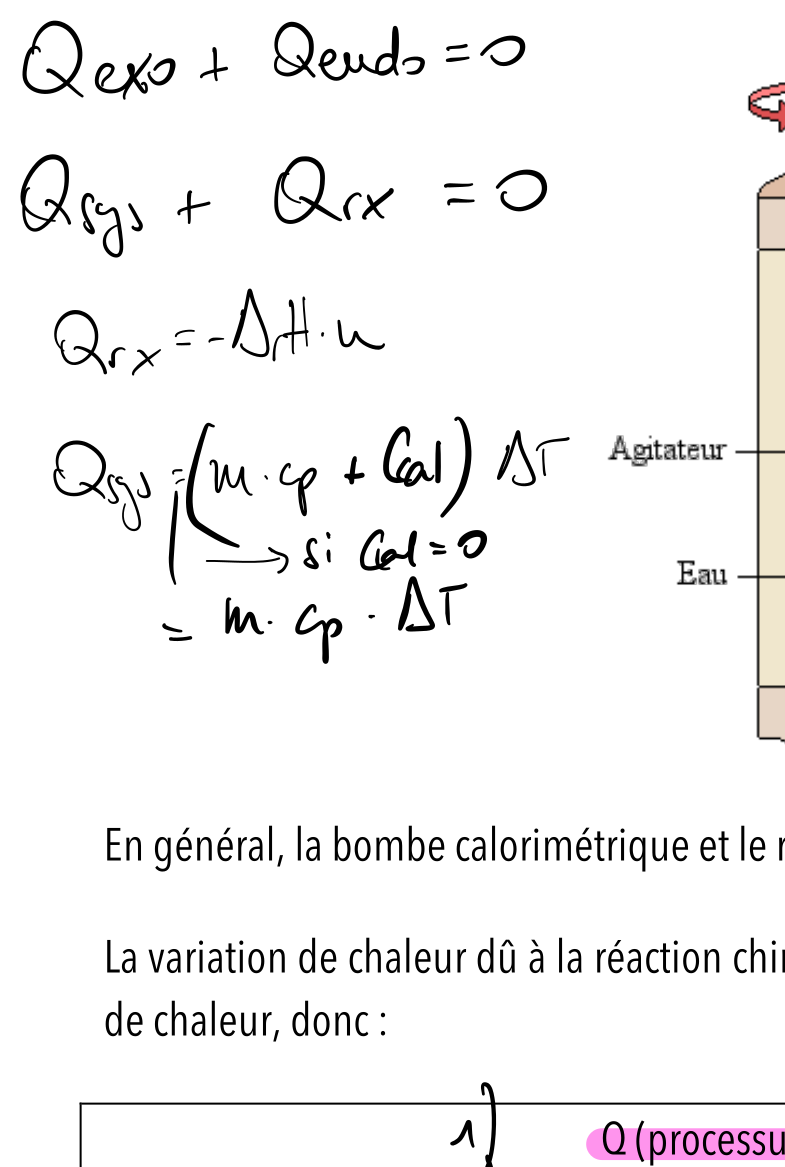
\[Q_\text{réaction} + Q_\text{système} = 0\]
Ce que la réaction perd en chaleur, le système (eau + parois) le gagne — et inversement.
8.0.7.2 Chaleur et capacité thermique massique
Lorsqu’une substance absorbe de la chaleur sans changer d’état ni réagir chimiquement, sa température augmente. La relation entre ces deux grandeurs fait intervenir la capacité thermique massique \(C_p\) (en \(\text{J} \cdot \text{g}^{-1} \cdot \text{K}^{-1}\)), qui mesure la quantité d’énergie nécessaire pour élever la température de \(1\ \text{g}\) de substance de \(1\ \text{K}\) :
\[Q = m \cdot C_p \cdot \Delta T\]
où \(m\) est la masse en grammes et \(\Delta T = T_\text{final} - T_\text{initial}\) la variation de température en kelvins ou degrés Celsius.
Pour l’eau liquide : \(C_p(\ce{H2O, l}) = 4{,}18\ \text{J} \cdot \text{g}^{-1} \cdot \text{K}^{-1}\). Cette valeur élevée explique pourquoi l’eau est un excellent régulateur thermique — il faut beaucoup d’énergie pour en modifier la température.
Conception courante : on croit parfois qu’une réaction très exothermique produit nécessairement une grande variation de température. C’est faux si la masse d’eau est grande. Considérez deux calorimètres : l’un contient \(100\ \text{g}\) d’eau, l’autre \(10\ \text{kg}\) d’eau. La même réaction dégageant \(1\ \text{kJ}\) élèvera la température du premier de \(2{,}4\ ^\circ\text{C}\), et du second de seulement \(0{,}024\ ^\circ\text{C}\). La chaleur échangée est identique — la variation de température, non.
8.0.7.3 Bilan calorimétrique complet — la constante calorimétrique
En pratique, le calorimètre lui-même — ses parois, son agitateur, son thermomètre — absorbe aussi une fraction de la chaleur. On lui associe une constante calorimétrique \(C_\text{cal}\) (en \(\text{J} \cdot \text{K}^{-1}\)), qui représente la quantité d’énergie absorbée par l’appareillage par kelvin de variation de température. Le bilan devient :
\[Q_\text{réaction} + \bigl(m_\text{eau} \cdot C_p + C_\text{cal}\bigr) \cdot \Delta T = 0\]
Si \(C_\text{cal}\) n’est pas fournie ou est négligeable, le bilan se réduit à :
\[Q_\text{réaction} = -m_\text{eau} \cdot C_p \cdot \Delta T\]
L’enthalpie de réaction par mole de substance est alors :
\[\Delta_r H^\circ = \frac{Q_\text{réaction}}{n}\]
où \(n\) est la quantité de matière (en mol) de la substance impliquée dans la réaction.
8.0.7.4 La bombe calorimétrique
Pour les réactions de combustion, on utilise une bombe calorimétrique : un réacteur en acier indéformable — à volume constant — plongé dans un réservoir d’eau muni d’un thermomètre et d’un agitateur. Le combustible est brûlé dans un excès d’oxygène sous pression. La mesure à volume constant donne strictement la variation d’énergie interne \(\Delta U\) et non \(\Delta H\) — mais dans le cadre de ce cours, cette correction est négligeable et les deux grandeurs sont assimilées.
Exemple : la combustion de \(1{,}0\ \text{g}\) de graphite dans un calorimètre contenant \(500\ \text{g}\) d’eau (\(C_\text{cal}\) négligée) provoque une élévation de température de \(15\ ^\circ\text{C}\).
Au niveau macroscopique, l’eau se réchauffe — la réaction est exothermique. Au niveau symbolique :
\[Q_\text{eau} = 500 \times 4{,}18 \times 15 = +31\ 350\ \text{J} = +31{,}35\ \text{kJ}\]
\[Q_\text{réaction} = -31{,}35\ \text{kJ}\]
\[n(\text{graphite}) = \frac{1{,}0\ \text{g}}{12{,}0\ \text{g/mol}} = 0{,}083\ \text{mol}\]
\[\Delta_r H^\circ = \frac{-31{,}35}{0{,}083} = -376\ \text{kJ/mol}\]
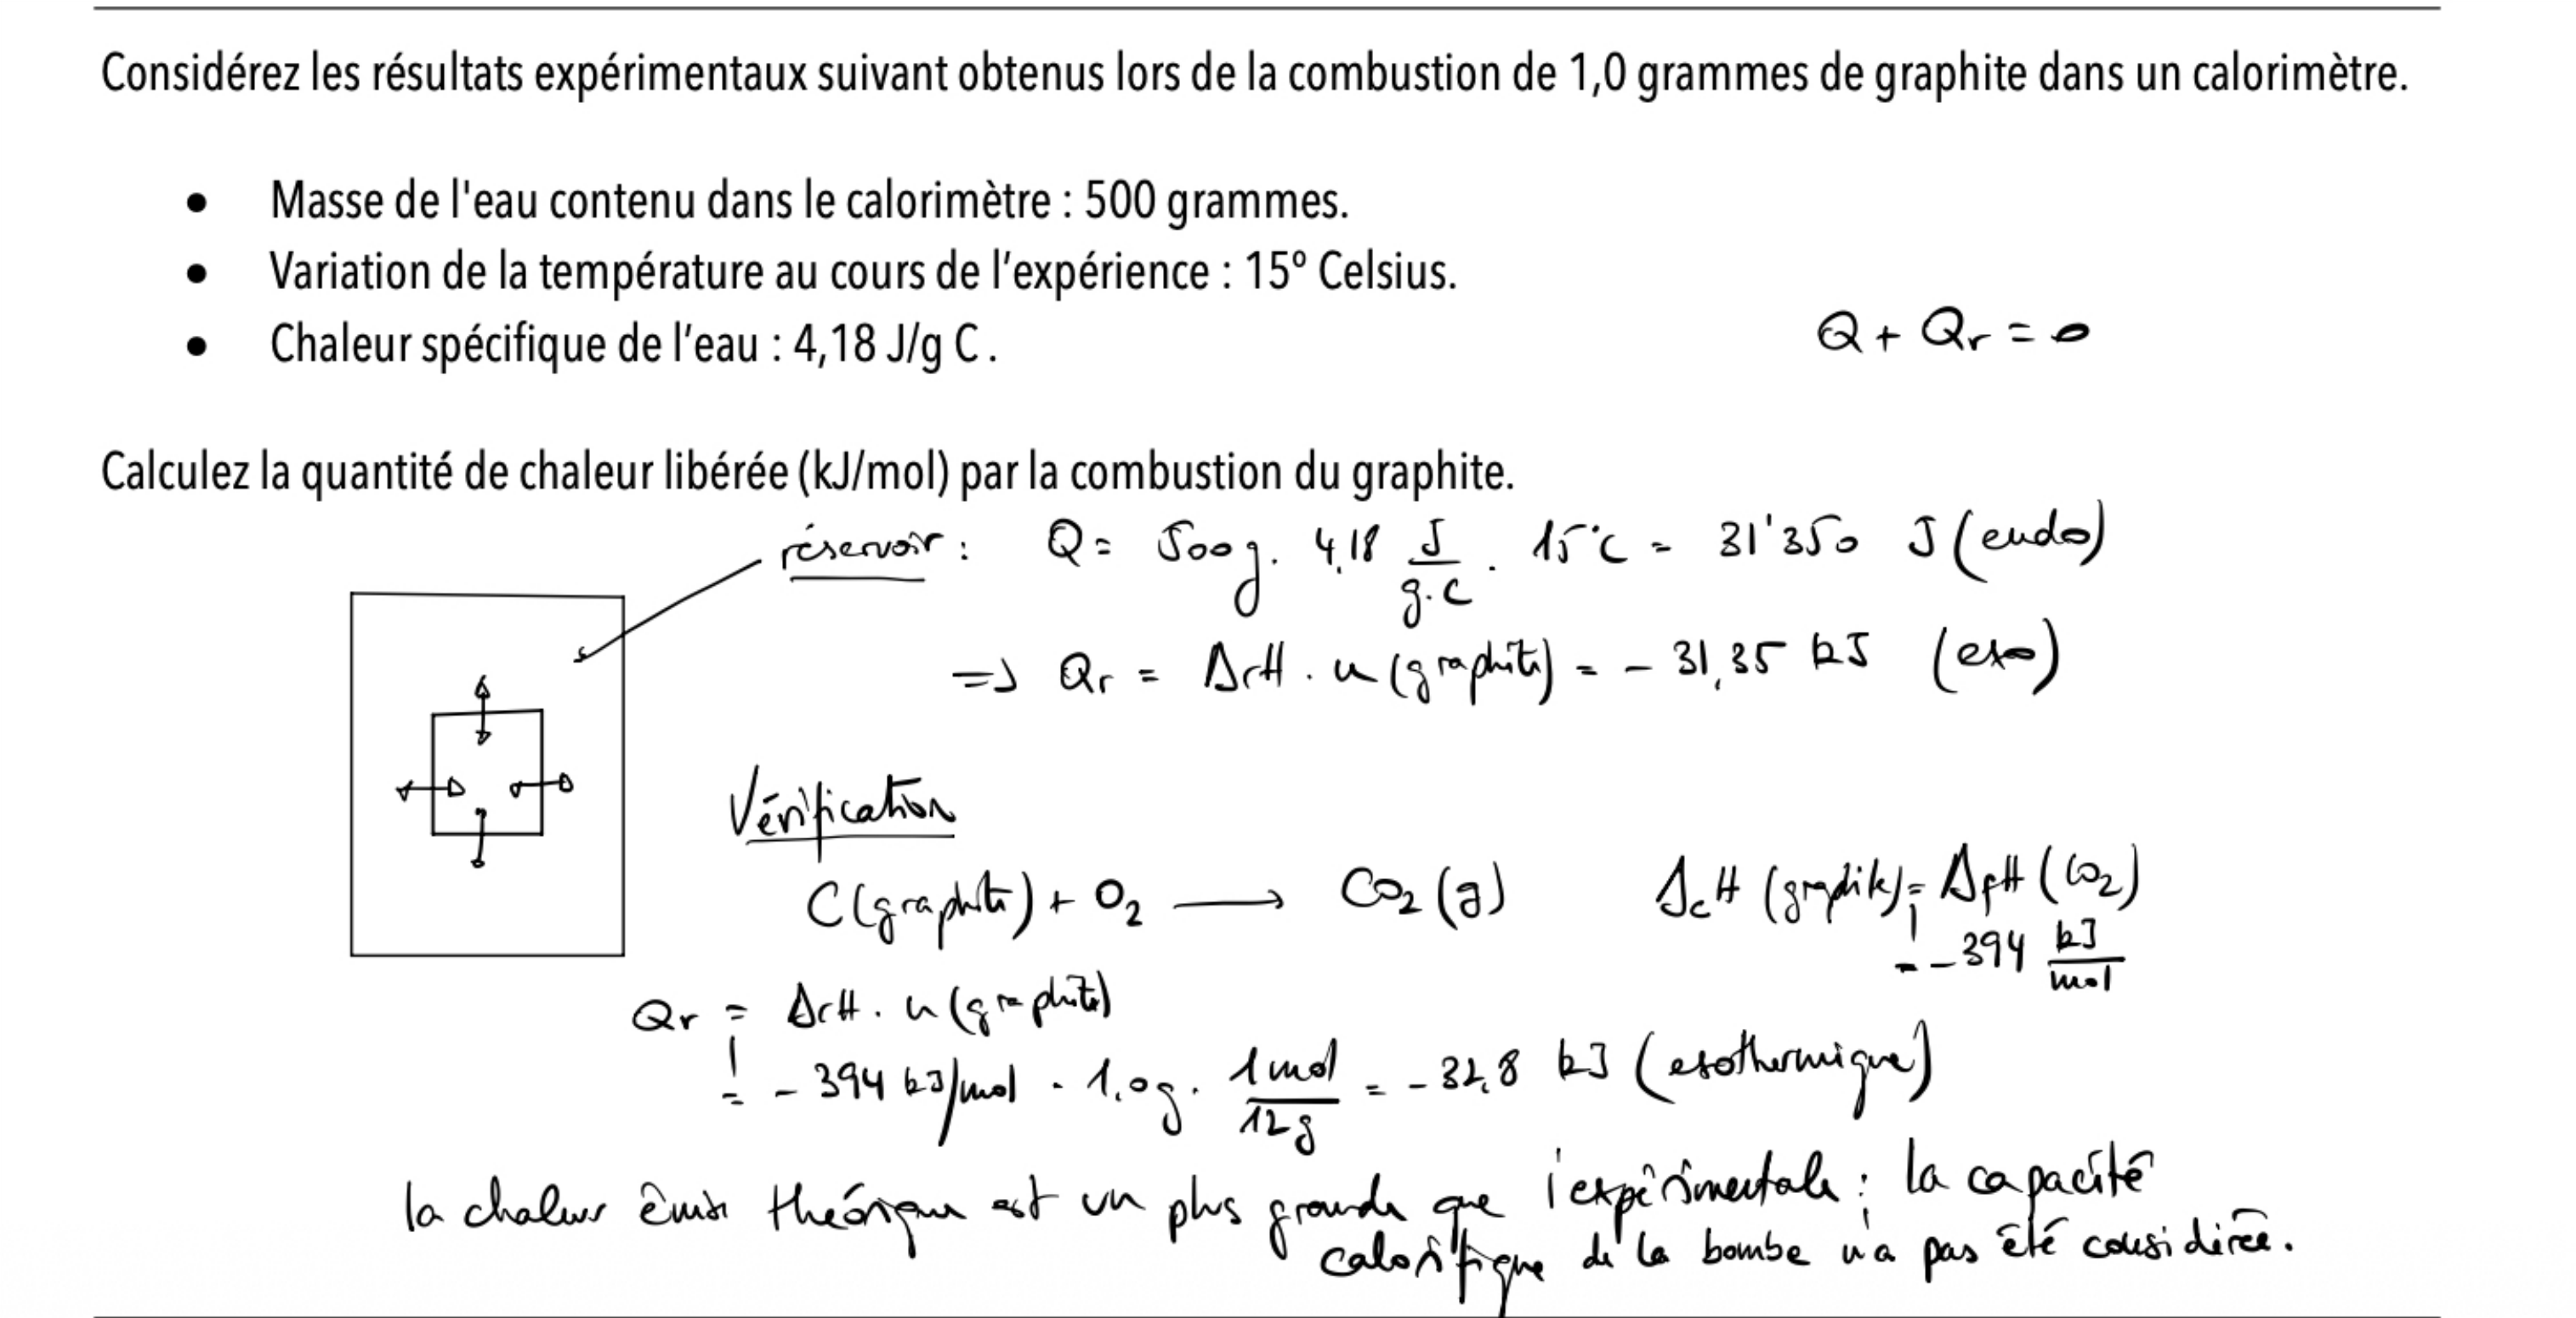
La valeur tabulée est \(\Delta_f H^\circ(\ce{CO2, g}) = -394\ \text{kJ/mol}\). L’écart s’explique par la constante calorimétrique non prise en compte — la bombe elle-même a absorbé une fraction de la chaleur dégagée.
Exercices :
- Un calorimètre contient \(200\ \text{g}\) d’eau. Une réaction provoque une élévation de température de \(4{,}0\ ^\circ\text{C}\) (\(C_\text{cal}\) négligée). Calculez \(Q_\text{réaction}\).37
- On dissout \(5{,}35\ \text{g}\) de \(\ce{NH4Cl}\) (\(M = 53{,}5\ \text{g/mol}\)) dans \(100\ \text{g}\) d’eau. La température passe de \(20{,}0\ ^\circ\text{C}\) à \(17{,}9\ ^\circ\text{C}\). Calculez \(\Delta H^\circ_\text{diss}\) en kJ/mol.38
- La combustion de \(0{,}200\ \text{g}\) de sucrose \(\ce{C12H22O11}\) (\(M = 342\ \text{g/mol}\)) dans une bombe calorimétrique contenant \(500\ \text{g}\) d’eau élève la température de \(2{,}53\ ^\circ\text{C}\). La constante calorimétrique vaut \(1{,}10\ \text{kJ/K}\). Calculez \(\Delta_r H^\circ_c\) du sucrose.39
- Expliquez pourquoi la chaleur mesurée par une bombe calorimétrique est strictement une variation d’énergie interne \(\Delta U\) et non une variation d’enthalpie \(\Delta H\).40
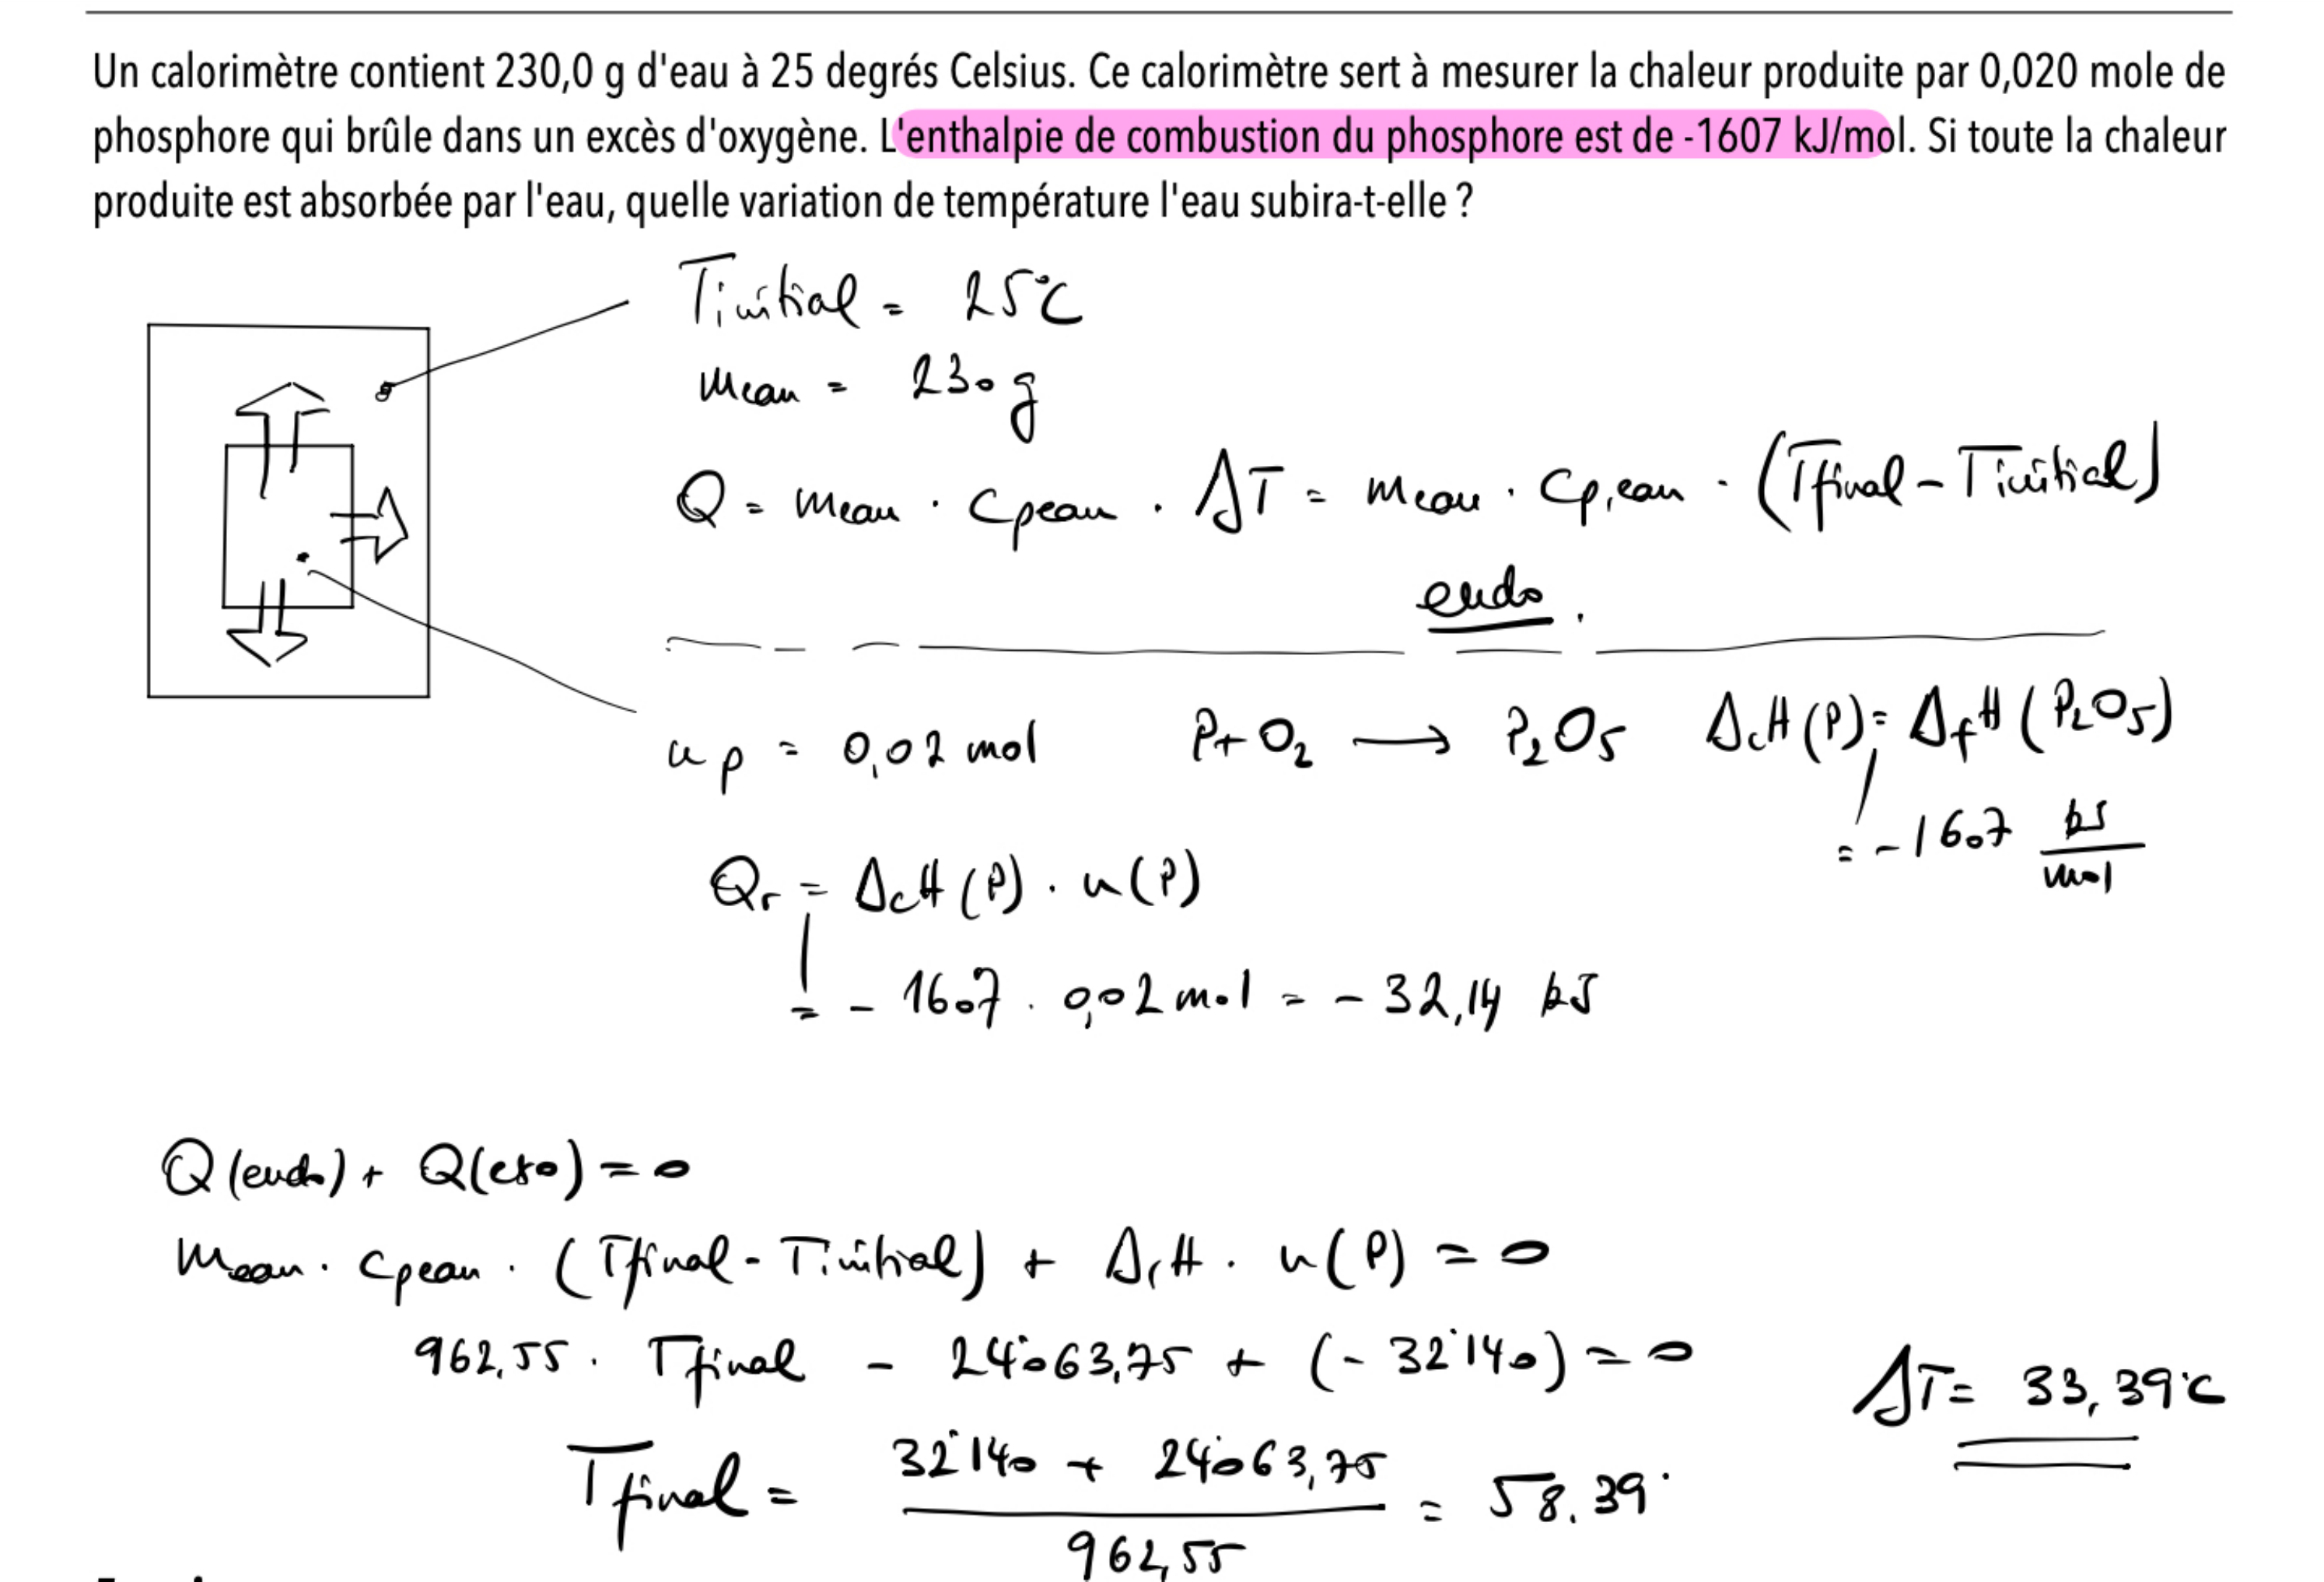
- Un calorimètre contient \(230{,}0\ \text{g}\) d’eau à \(25\ ^\circ\text{C}\) (\(C_\text{cal}\) négligée). On y brûle \(0{,}020\ \text{mol}\) de phosphore dans un excès d’oxygène (\(\Delta_r H^\circ_c(\ce{P}) = -1607\ \text{kJ/mol}\)). Quelle variation de température l’eau subira-t-elle ?41
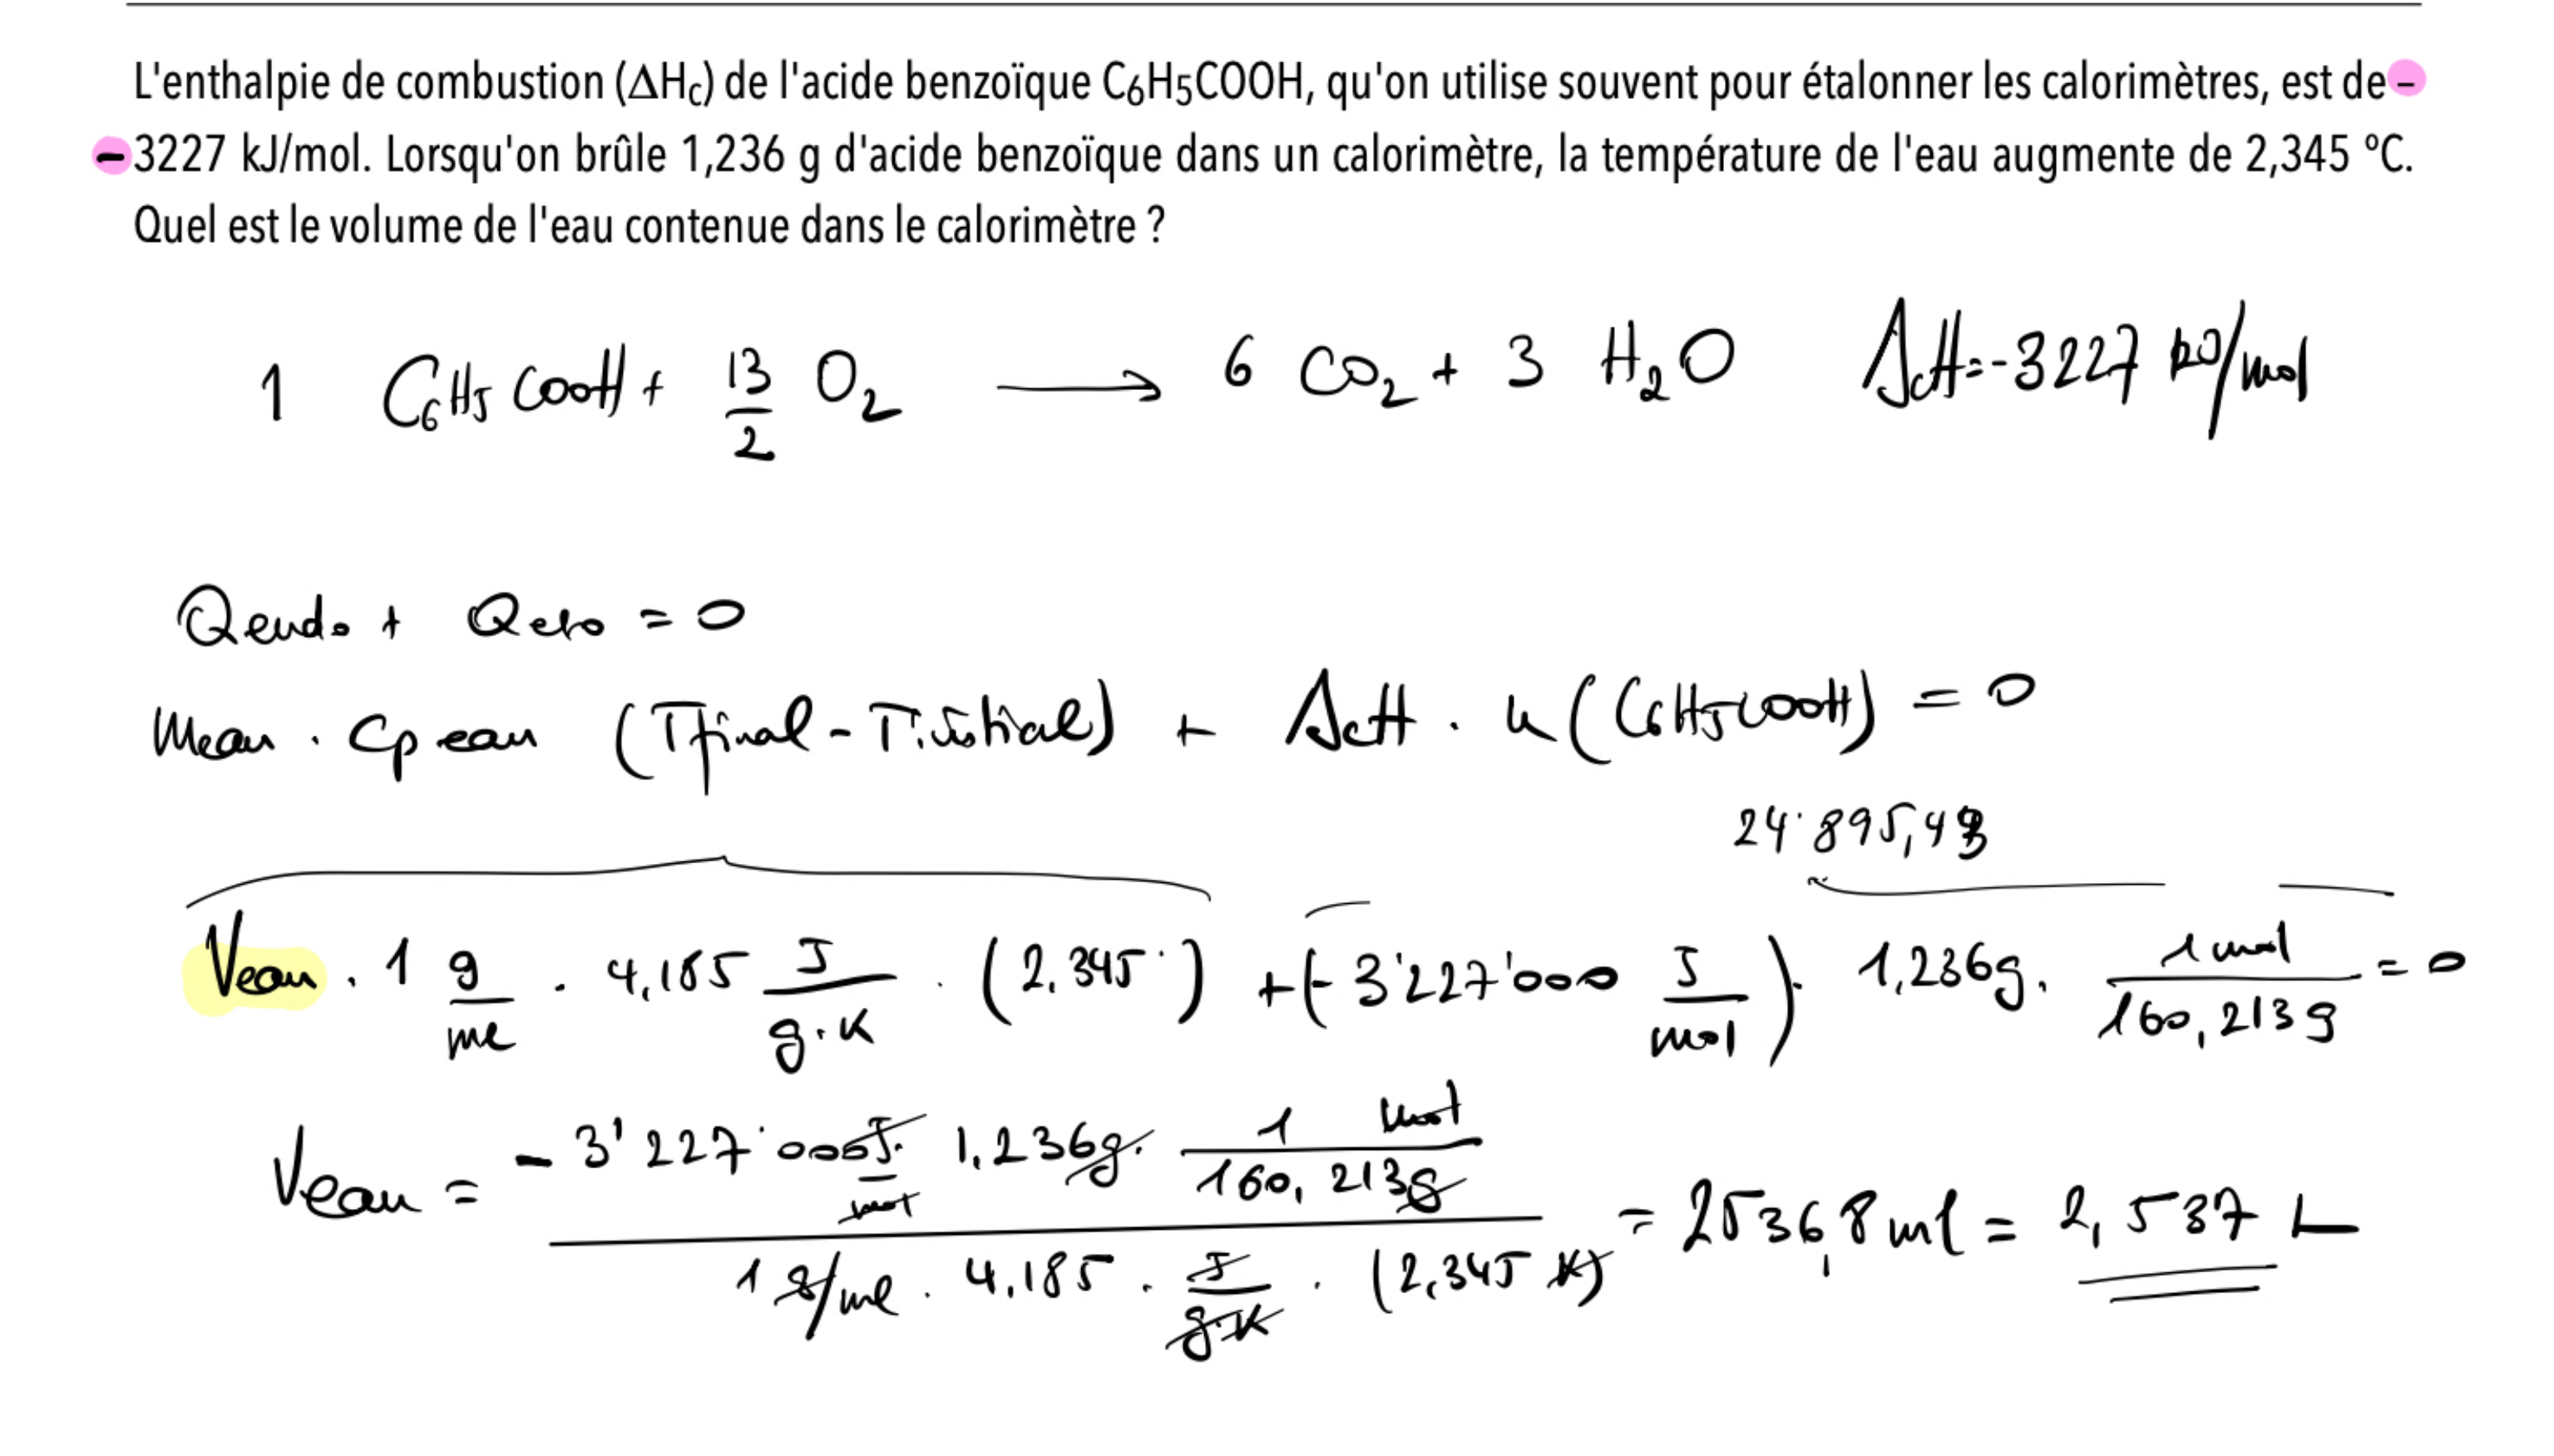
- L’enthalpie de combustion de l’acide benzoïque \(\ce{C6H5COOH}\) (\(M = 122{,}1\ \text{g/mol}\)), utilisé pour étalonner les calorimètres, est de \(-3227\ \text{kJ/mol}\). En brûlant \(1{,}236\ \text{g}\) d’acide benzoïque, la température de l’eau du calorimètre augmente de \(2{,}345\ ^\circ\text{C}\) (\(C_\text{cal}\) négligée). Quel est le volume d’eau contenu dans le calorimètre ?4243
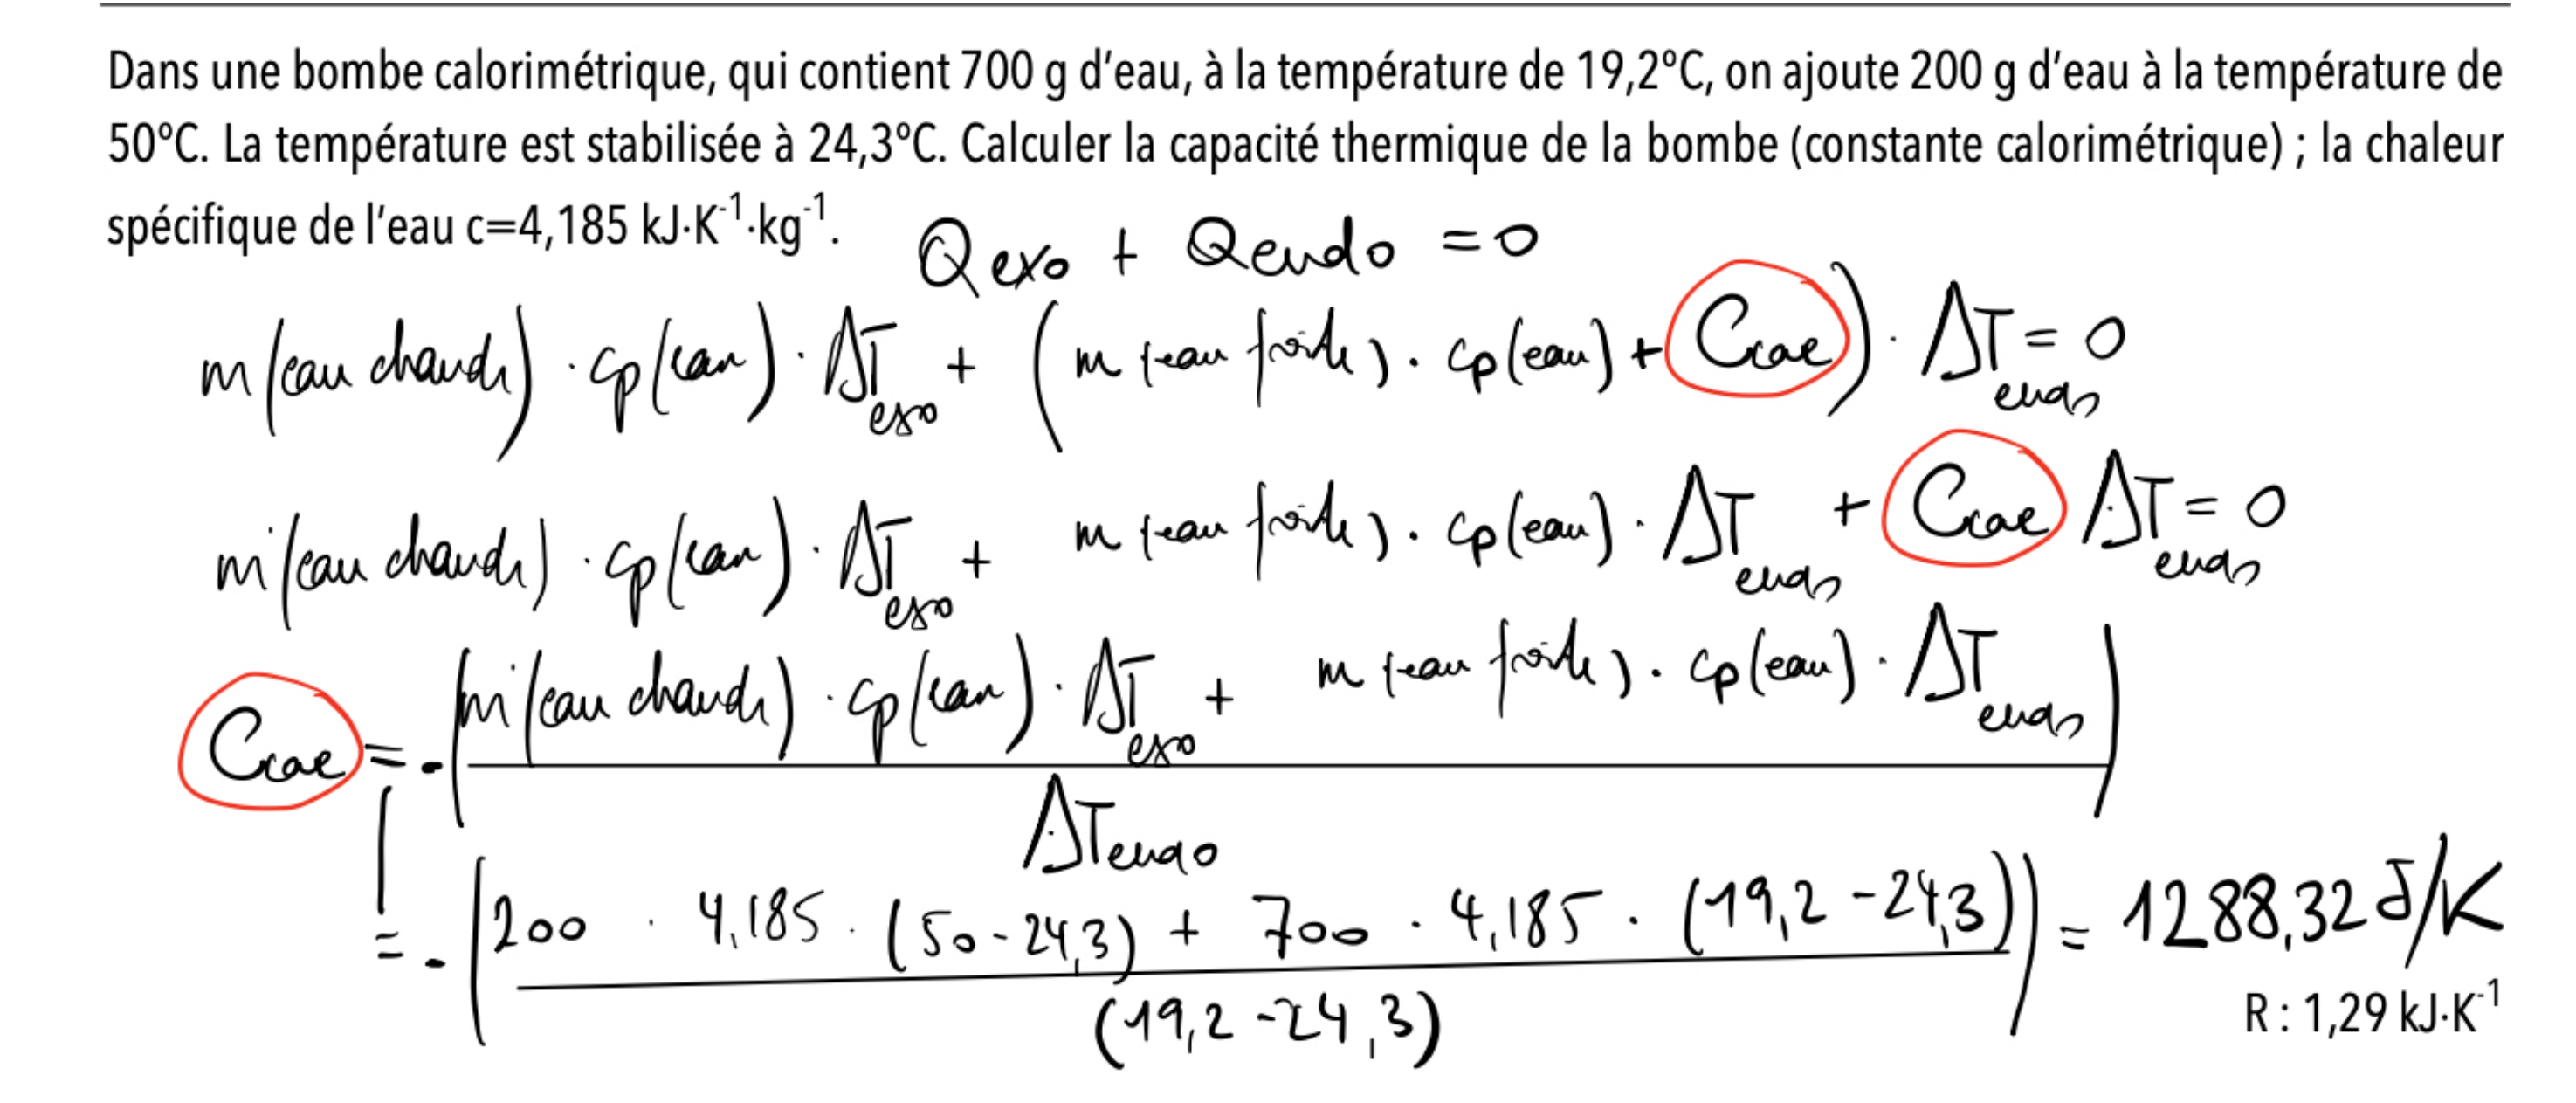
- Dans une bombe calorimétrique contenant \(700\ \text{g}\) d’eau à \(19{,}2\ ^\circ\text{C}\), on ajoute \(200\ \text{g}\) d’eau à \(50{,}0\ ^\circ\text{C}\). La température se stabilise à \(24{,}3\ ^\circ\text{C}\). Calculez la constante calorimétrique de la bombe.44
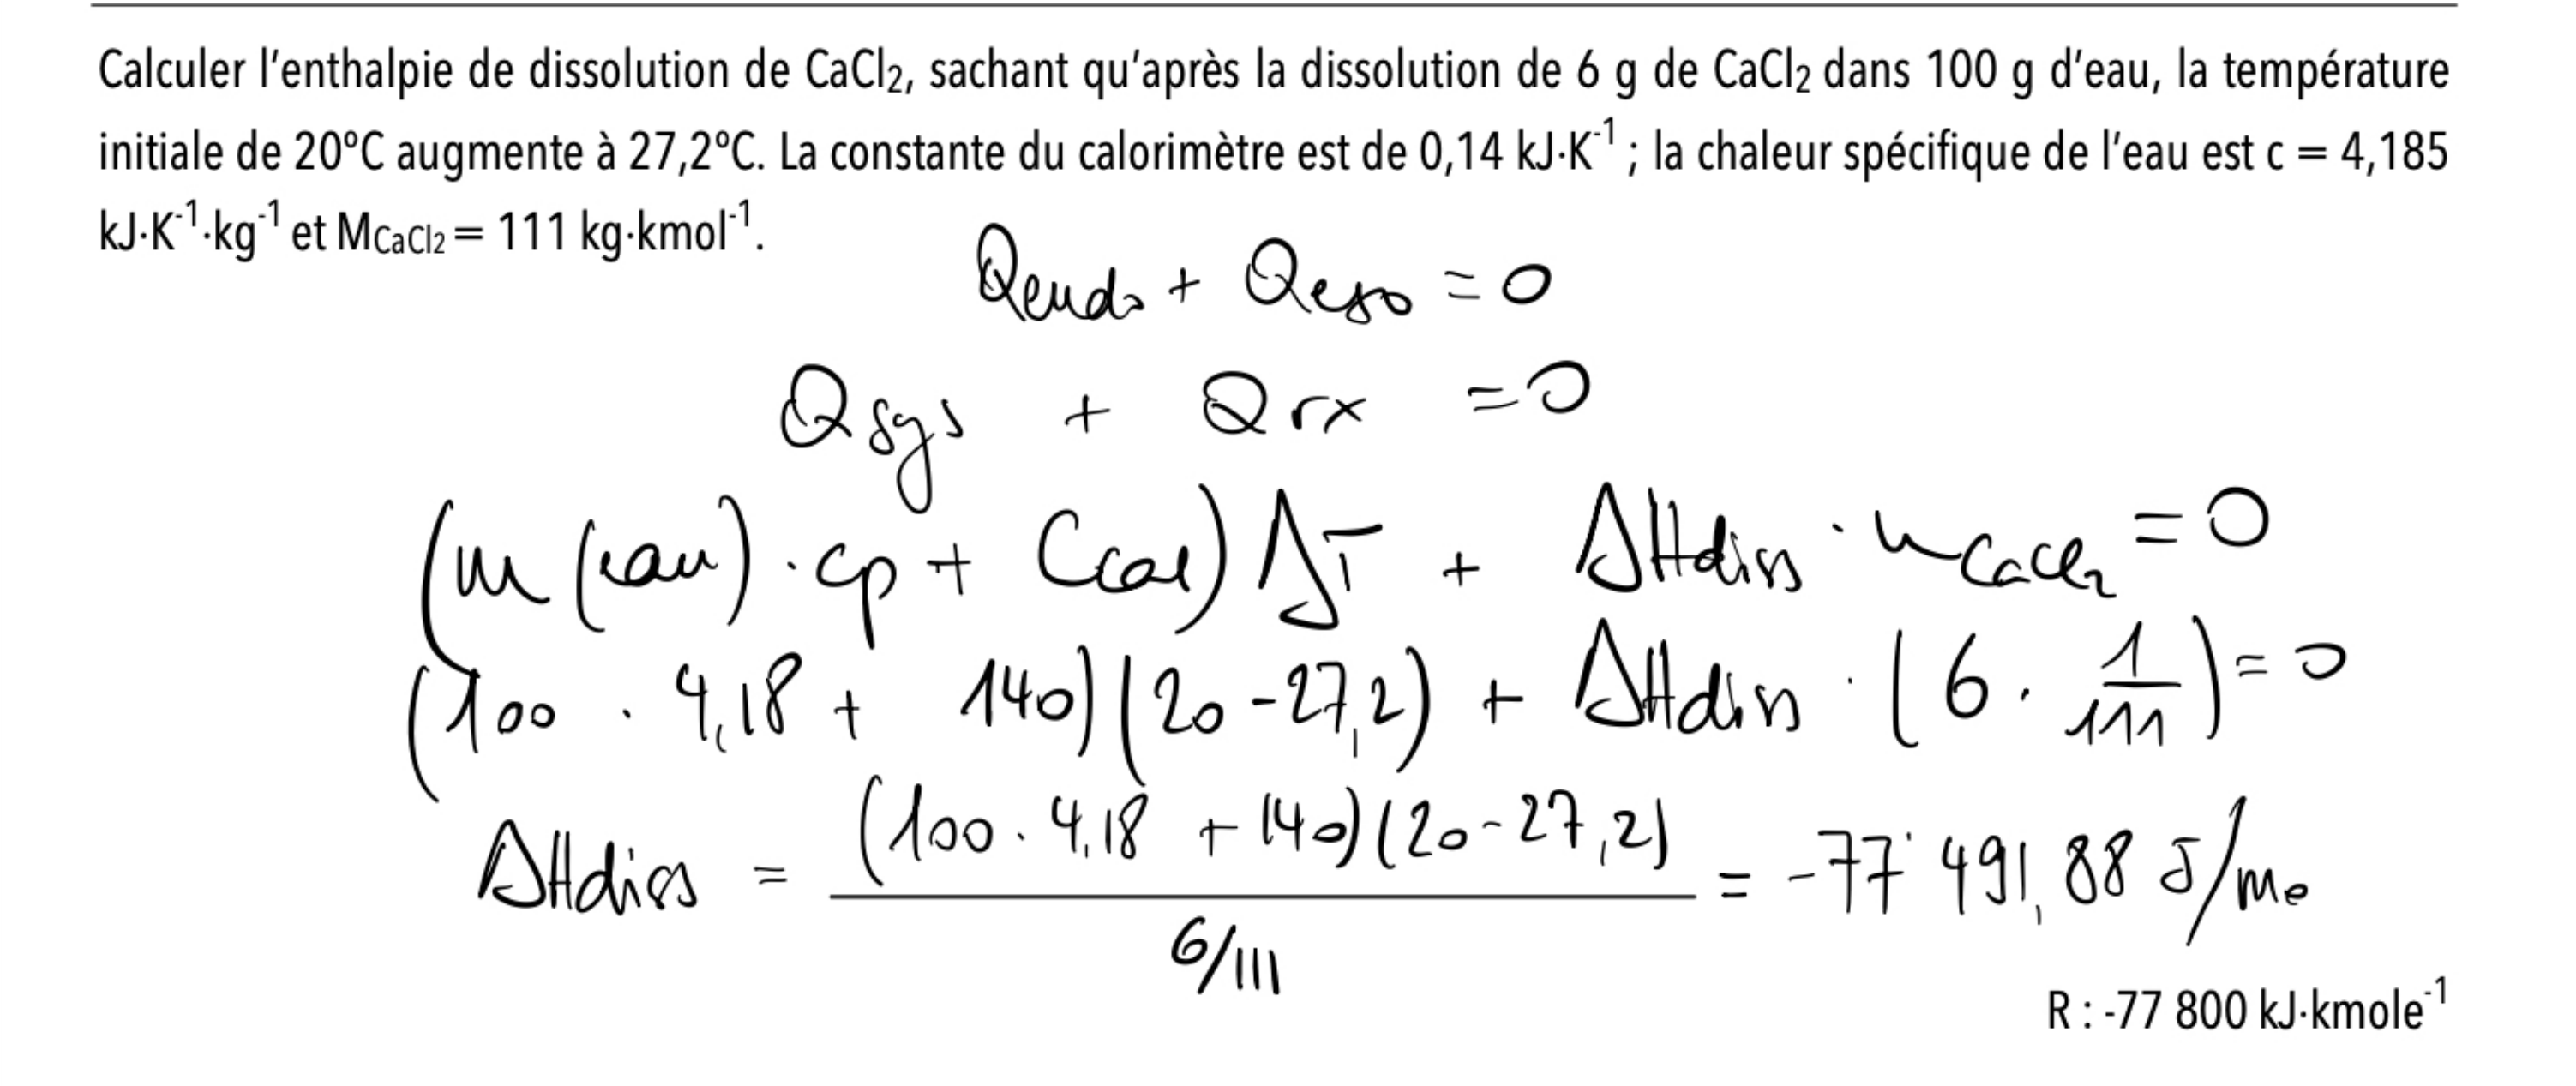
- On dissout \(6\ \text{g}\) de \(\ce{CaCl2}\) (\(M = 111\ \text{g/mol}\)) dans \(100\ \text{g}\) d’eau ; la température passe de \(20\ ^\circ\text{C}\) à \(27{,}2\ ^\circ\text{C}\). La constante calorimétrique est \(0{,}14\ \text{kJ/K}\). Calculez \(\Delta H^\circ_\text{diss}\) de \(\ce{CaCl2}\).45
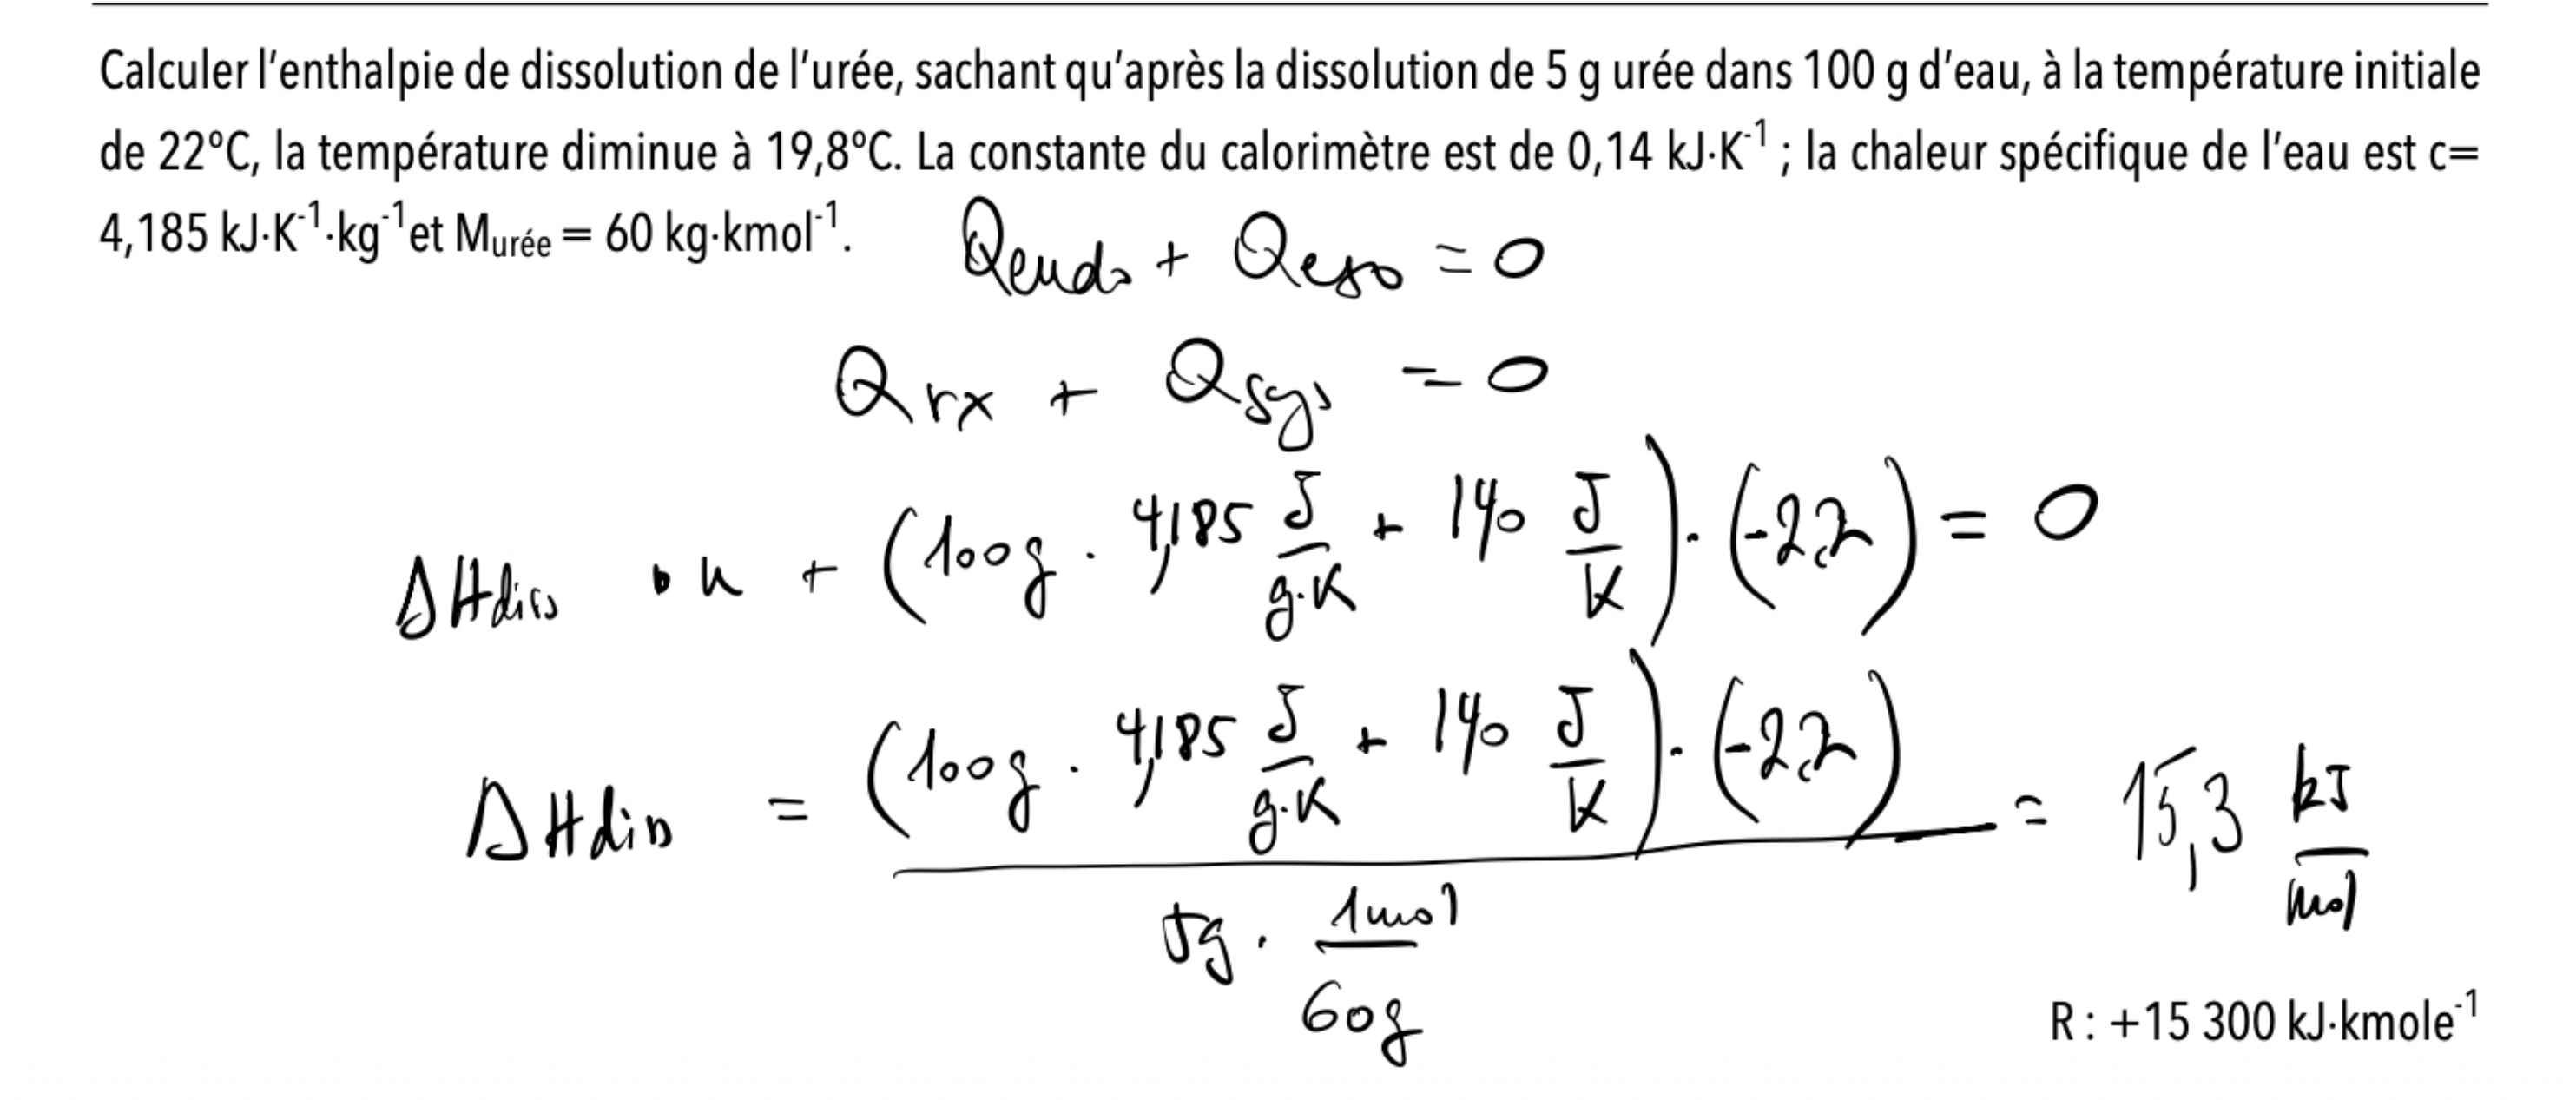
- On dissout \(5\ \text{g}\) d’urée (\(M = 60\ \text{g/mol}\)) dans \(100\ \text{g}\) d’eau à \(22\ ^\circ\text{C}\) ; la température descend à \(19{,}8\ ^\circ\text{C}\). La constante calorimétrique est \(0{,}14\ \text{kJ/K}\). Calculez \(\Delta H^\circ_\text{diss}\) de l’urée.46
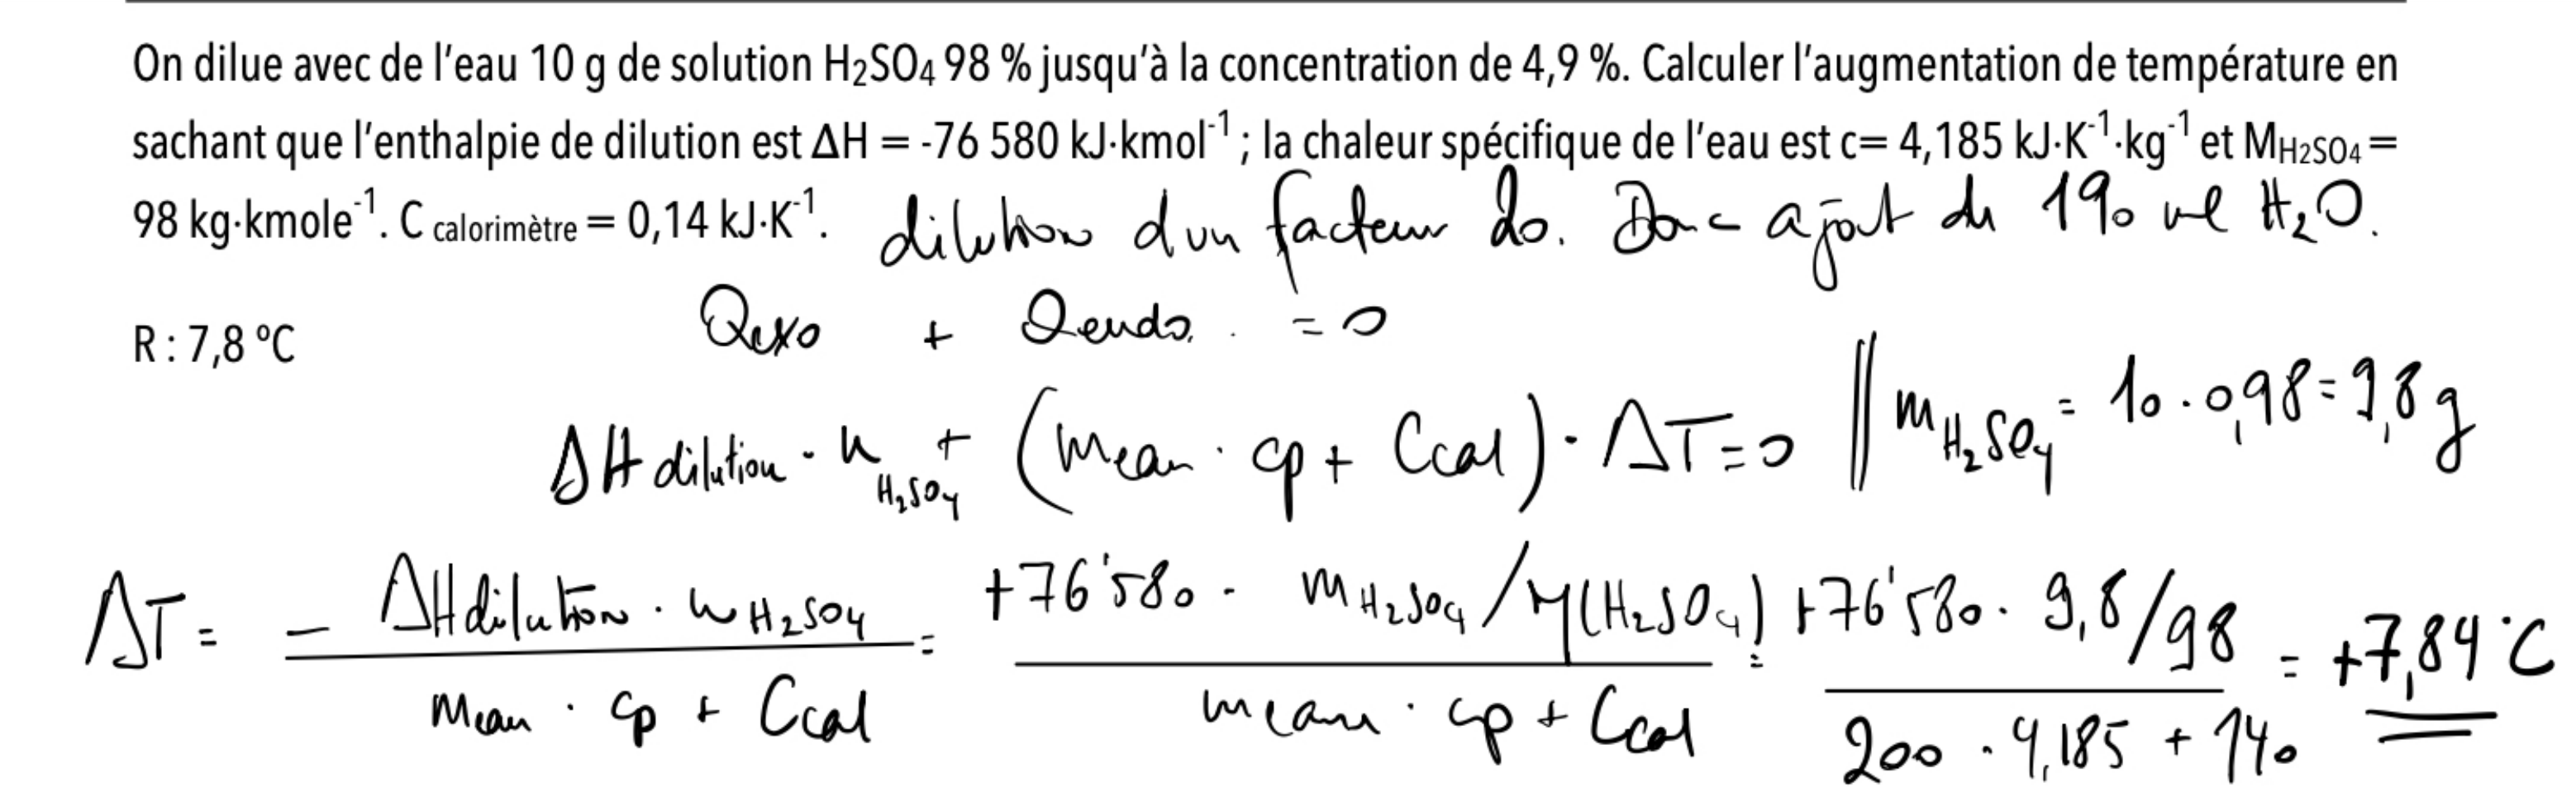
- On dilue \(10\ \text{g}\) d’une solution de \(\ce{H2SO4}\) à \(98\%\) jusqu’à \(4{,}9\%\) (\(M_{\ce{H2SO4}} = 98\ \text{g/mol}\), \(\Delta H_\text{dilution} = -76\ 580\ \text{kJ/kmol}\), \(C_\text{cal} = 0{,}14\ \text{kJ/K}\)). Calculez l’augmentation de température.47
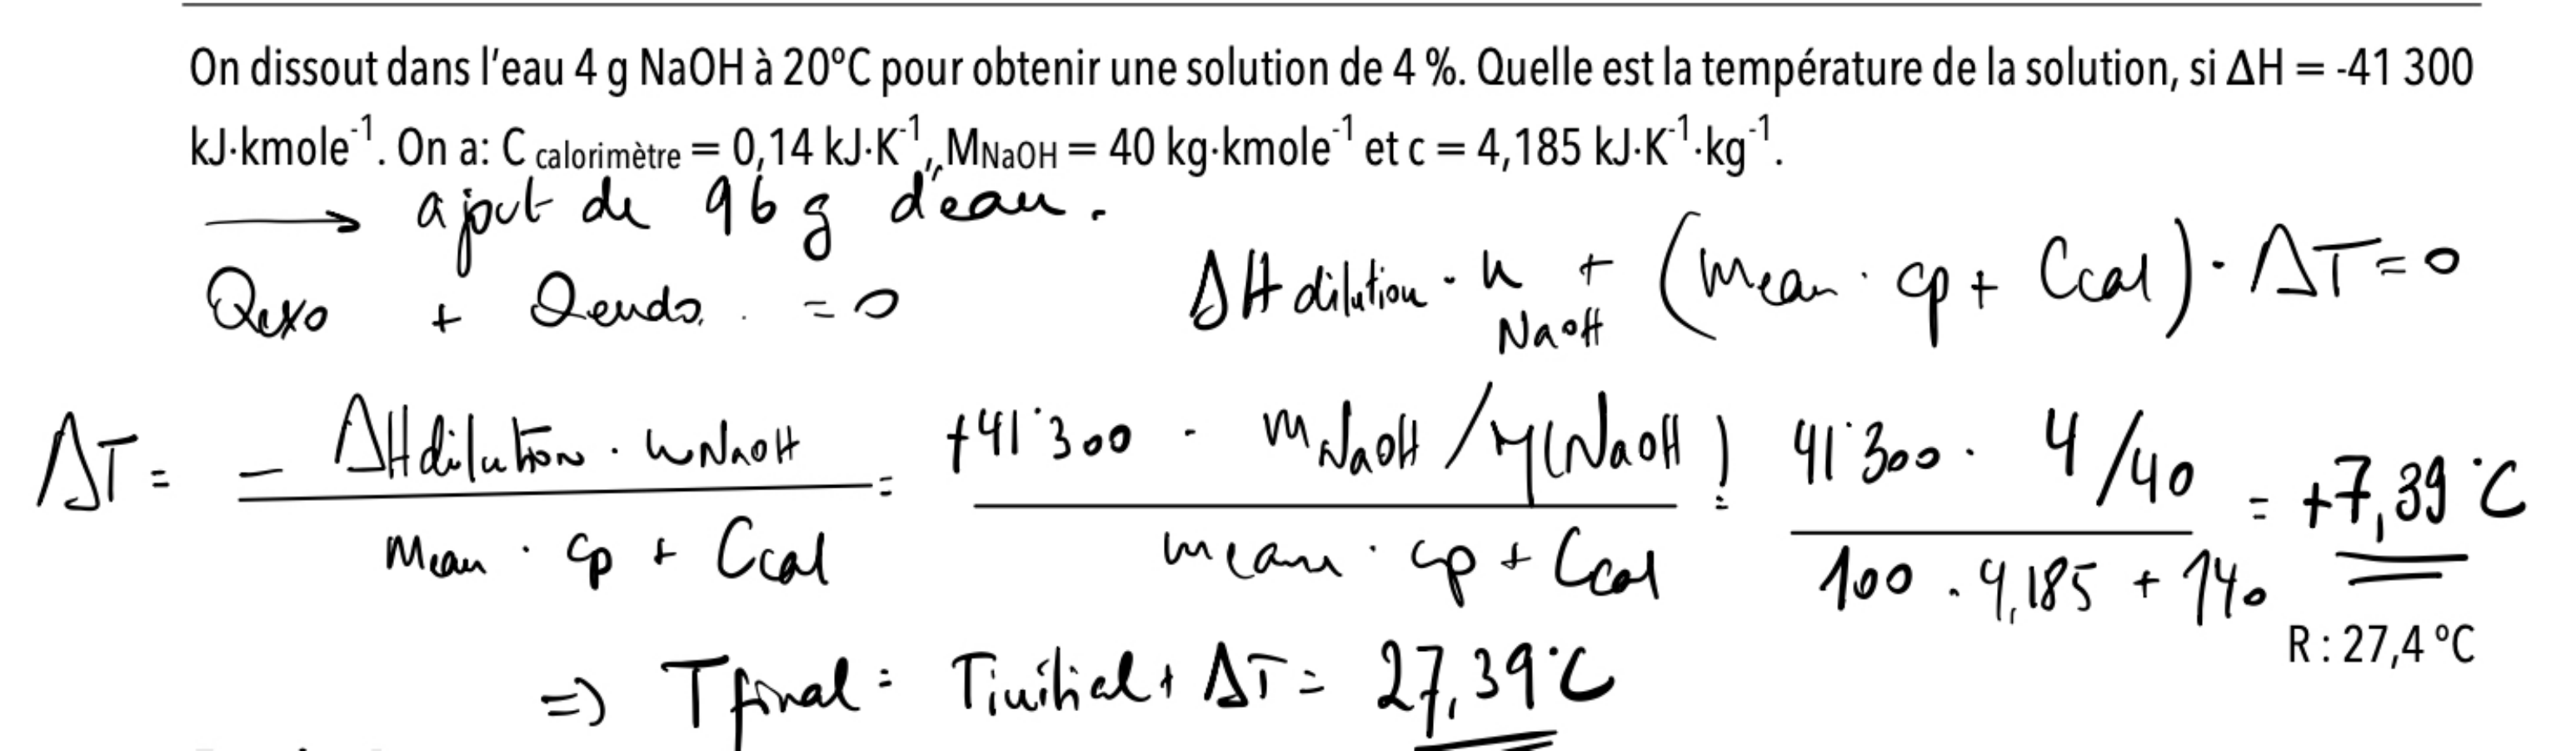
- On dissout \(4\ \text{g}\) de \(\ce{NaOH}\) (\(M = 40\ \text{g/mol}\)) à \(20\ ^\circ\text{C}\) pour obtenir une solution à \(4\%\) (\(\Delta H_\text{diss} = -41\ 300\ \text{kJ/kmol}\), \(C_\text{cal} = 0{,}14\ \text{kJ/K}\)). Quelle est la température finale de la solution ?48
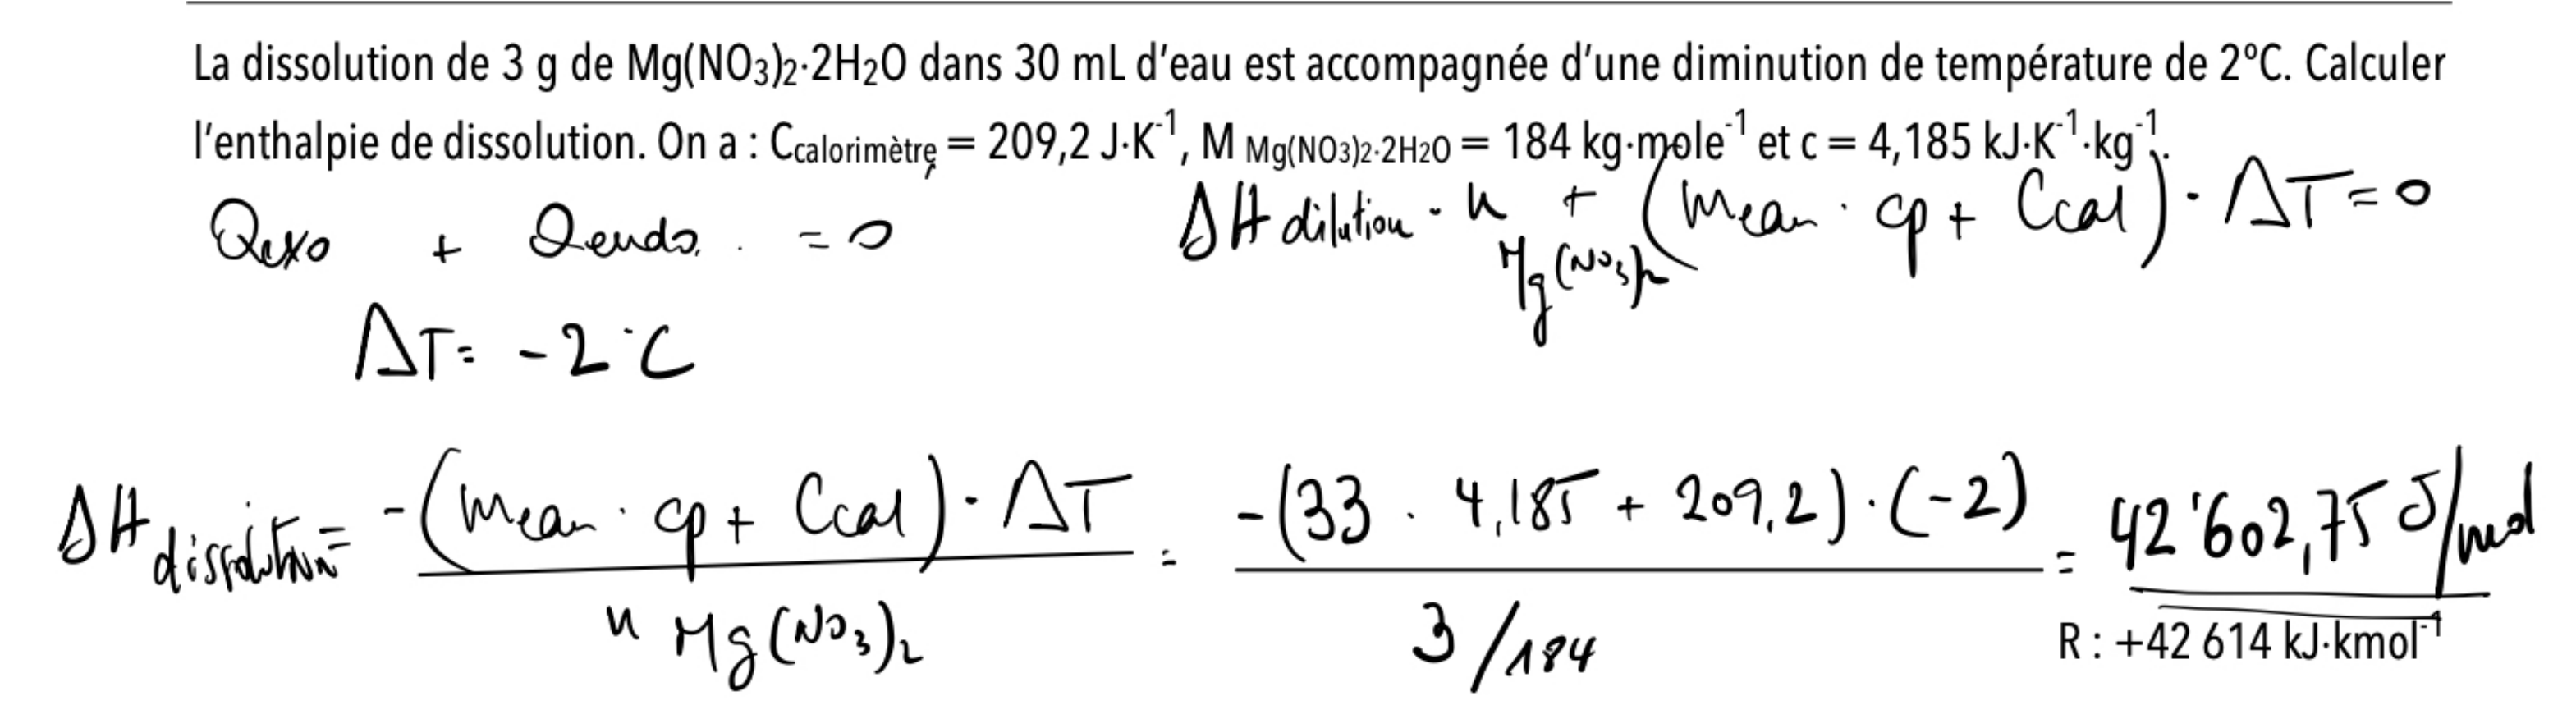
- La dissolution de \(3\ \text{g}\) de \(\ce{Mg(NO3)2 \cdot 2 H2O}\) (\(M = 184\ \text{g/mol}\)) dans \(30\ \text{mL}\) d’eau s’accompagne d’une baisse de température de \(2\ ^\circ\text{C}\) (\(C_\text{cal} = 209{,}2\ \text{J/K}\)). Calculez l’enthalpie de dissolution.49
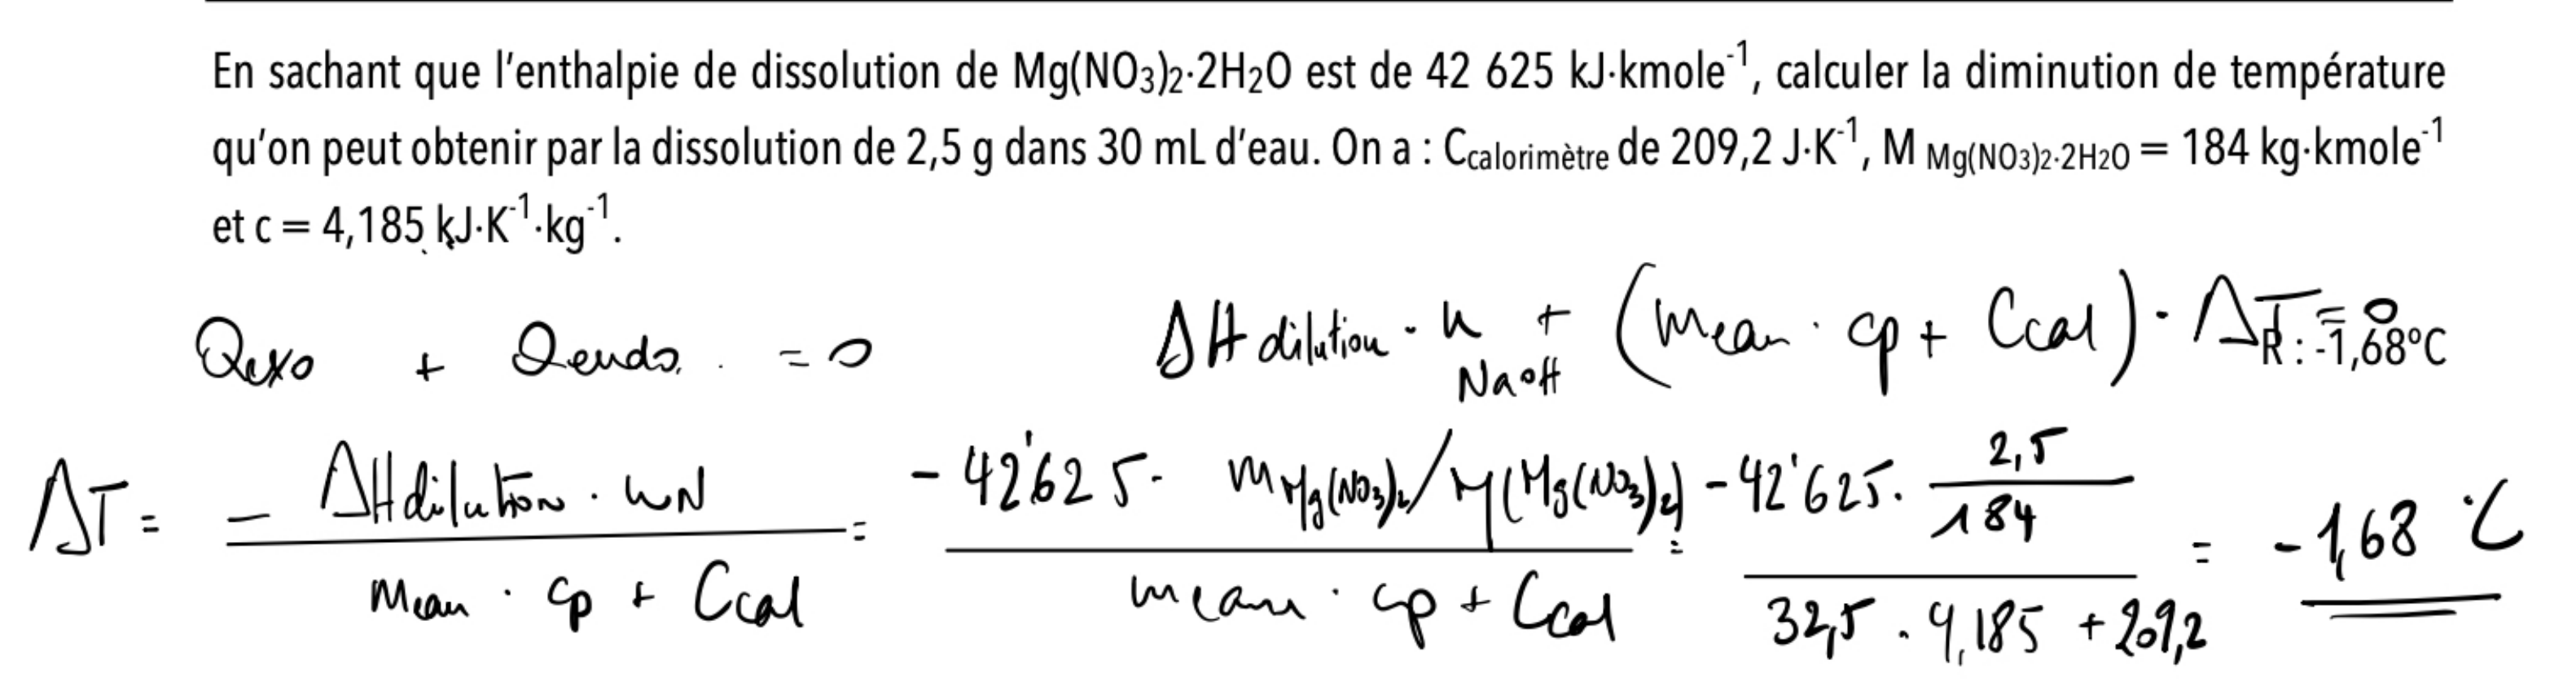
- Sachant que \(\Delta H^\circ_\text{diss}(\ce{Mg(NO3)2 \cdot 2 H2O}) = +42\ 625\ \text{kJ/kmol}\), calculez la baisse de température obtenue en dissolvant \(2{,}5\ \text{g}\) de ce sel dans \(30\ \text{mL}\) d’eau (\(C_\text{cal} = 209{,}2\ \text{J/K}\)).50
Exercices de synthèse
- La combustion complète de \(1{,}00\ \text{g}\) d’éthanol \(\ce{C2H5OH(l)}\) (\(M = 46{,}1\ \text{g/mol}\), \(\Delta_r H^\circ_c = -1368\ \text{kJ/mol}\)) dégage quelle quantité de chaleur ?51
- Calculez l’énergie de cohésion du dioxyde de carbone \(\ce{CO2}\), qui comporte 2 liaisons \(\ce{C=O}\). Comparez à celle de l’eau \(\ce{H2O}\) (2 liaisons \(\ce{O-H}\)). Laquelle est la plus stable ?52
- On donne \(\Delta_f H^\circ(\ce{C2H4,g}) = +52\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{CO2,g}) = -394\ \text{kJ/mol}\), \(\Delta_f H^\circ(\ce{H2O,l}) = -286\ \text{kJ/mol}\). Calculez \(\Delta_r H^\circ\) de la combustion de l’éthylène \(\ce{C2H4(g) + 3 O2(g) -> 2 CO2(g) + 2 H2O(l)}\).53
- Un calorimètre contient \(300\ \text{g}\) d’eau à \(22{,}0\ ^\circ\text{C}\). On y plonge \(50{,}0\ \text{g}\) d’un métal inconnu à \(80{,}0\ ^\circ\text{C}\). La température d’équilibre atteinte est \(24{,}5\ ^\circ\text{C}\). Calculez la capacité thermique massique du métal (\(C_\text{cal}\) négligée).54
- La réaction de formation du méthanol \(\ce{CO(g) + 2 H2(g) -> CH3OH(l)}\) a \(\Delta_r H^\circ = -128\ \text{kJ/mol}\). En utilisant \(\Delta_f H^\circ(\ce{CO,g}) = -111\ \text{kJ/mol}\) et \(\Delta_f H^\circ(\ce{H2}) = 0\), calculez \(\Delta_f H^\circ(\ce{CH3OH,l})\).55
- Expliquez, sans calcul, pourquoi l’enthalpie de dissolution du \(\ce{NaCl}\) est plus petite (en valeur absolue) que celle du \(\ce{CaCl2}\), en faisant intervenir les notions de dissociation et de solvatation.56
- La réaction \(\ce{2 SO2(g) + O2(g) -> 2 SO3(g)}\) a \(\Delta_r H^\circ = -196\ \text{kJ/mol}\). Quelle chaleur est dégagée lors de la production de \(80{,}0\ \text{g}\) de \(\ce{SO3}\) (\(M = 80{,}1\ \text{g/mol}\)) ?57
- On dispose des données suivantes : \(\Delta_r H^\circ(\ce{C2H6,g -> 2C + 3H2}) = +84\ \text{kJ/mol}\) et \(\Delta_r H^\circ(\ce{C2H4,g -> 2C + 2H2}) = -52\ \text{kJ/mol}\). Calculez \(\Delta_r H^\circ\) de la réaction \(\ce{C2H6(g) -> C2H4(g) + H2(g)}\) (déshydrogénation).58
- Une réaction exothermique (\(\Delta_r H^\circ = -250\ \text{kJ/mol}\)) se déroule dans un calorimètre contenant \(500\ \text{g}\) d’eau et de constante calorimétrique \(C_\text{cal} = 2{,}0\ \text{kJ/K}\). Si \(0{,}100\ \text{mol}\) de réactif est consommée, calculez la variation de température observée.59
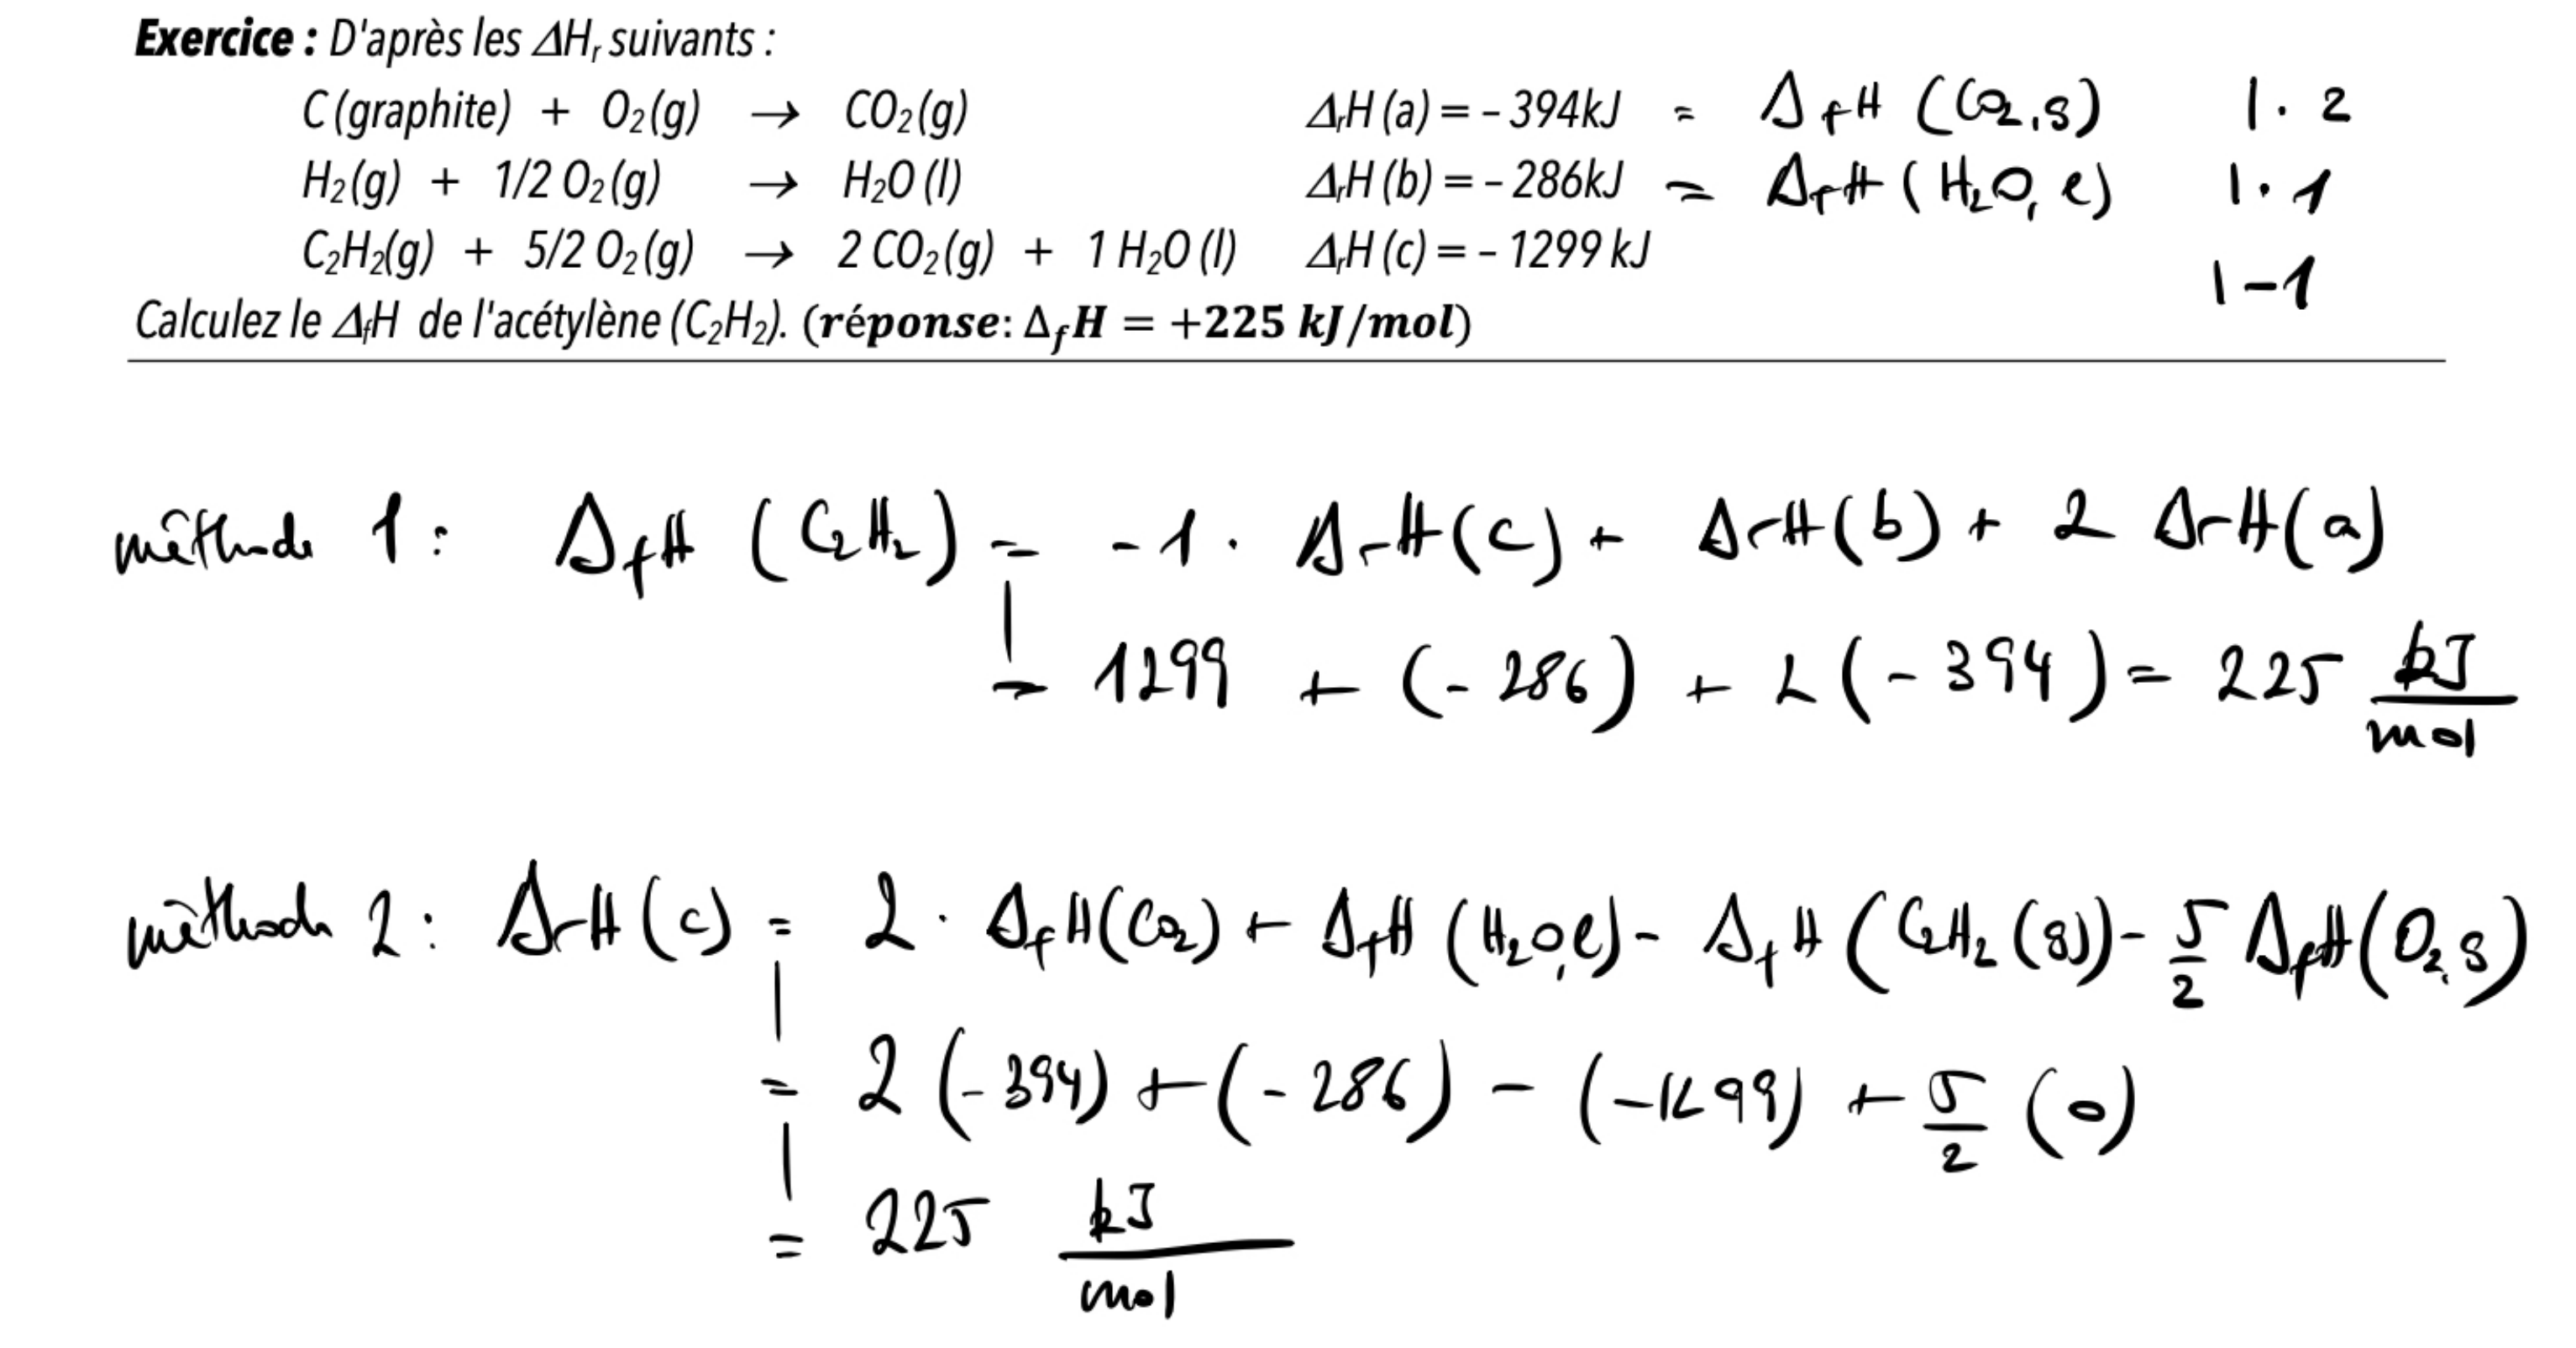
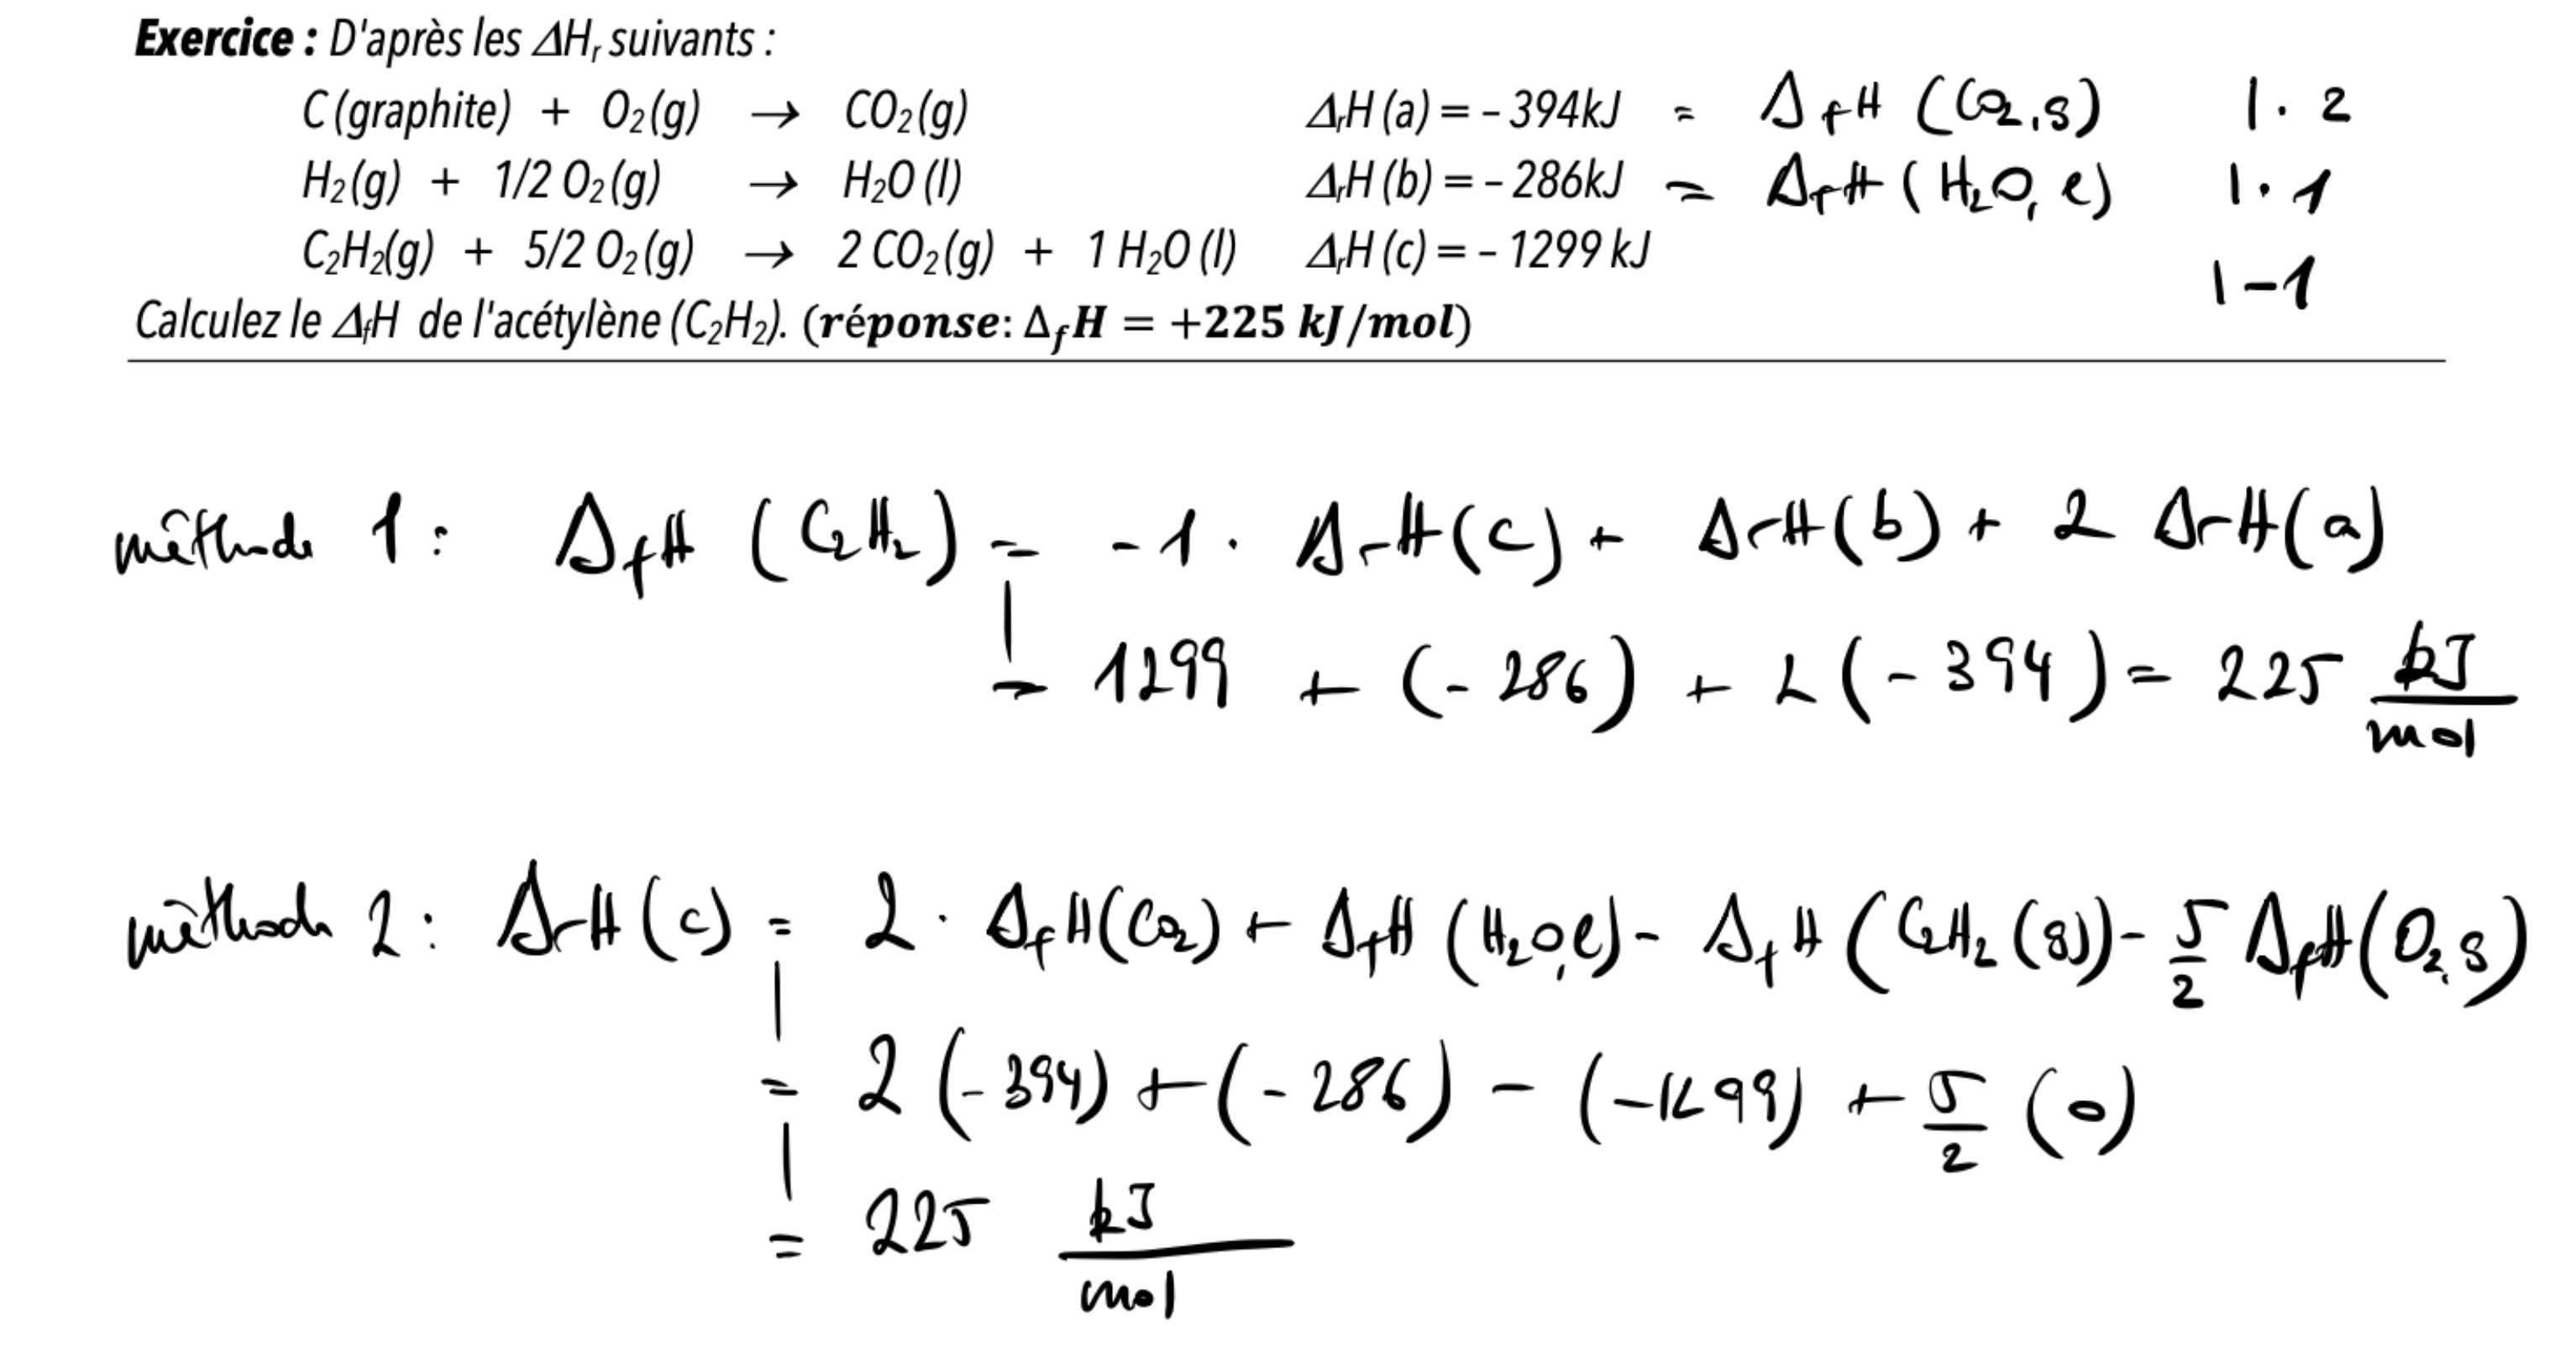
- À partir des enthalpies de combustion standard \(\Delta_r H^\circ_c(\ce{C, graphite}) = -394\ \text{kJ/mol}\), \(\Delta_r H^\circ_c(\ce{H2,g}) = -286\ \text{kJ/mol}\) et \(\Delta_r H^\circ_c(\ce{C2H2,g}) = -1300\ \text{kJ/mol}\), calculez \(\Delta_f H^\circ(\ce{C2H2,g})\) (acétylène) par la loi de Hess généralisée.60
Projet-Balmer Dernière mise à jour : 2026-10-06
Ces défis s’adressent à ceux qui veulent aller réellement plus loin. Ils exigent de mobiliser les notions de Zone 2 dans des contextes nouveaux.
8.0.8 Défi A — Deux isomères, une différence
Le n-butane et l’isobutane sont deux isomères de formule brute \(\ce{C4H10}\). Leurs enthalpies de combustion standard valent respectivement \(\Delta_r H^\circ_c(\text{n-butane}) = -2878\ \text{kJ/mol}\) et \(\Delta_r H^\circ_c(\text{i-butane}) = -2871\ \text{kJ/mol}\).
a) Dessinez les structures développées du n-butane et de l’isobutane et identifiez le type de liaisons présentes dans chacune.
b) En combinant les deux réactions de combustion, calculez \(\Delta_r H^\circ\) de la réaction de conversion :
\[\ce{n-C4H10(g) -> i-C4H10(g)}\]
c) Lequel des deux isomères est le plus stable thermodynamiquement ? Justifiez à partir du signe de \(\Delta_r H^\circ\).61
8.0.9 Défi B — Le mystère de la chaufferette
Les chaufferettes réutilisables contiennent une solution aqueuse saturée d’acétate de sodium \(\ce{CH3COONa}\) trihydraté. En tordant la pastille métallique à l’intérieur, on déclenche la cristallisation du sel dissous — la pochette se réchauffe immédiatement et atteint environ \(55\ ^\circ\text{C}\).
On donne :
| Espèce | \(\Delta_f H^\circ\) (kJ/mol) |
|---|---|
| \(\ce{CH3COONa * 3H2O(s)}\) | \(-1604\) |
| \(\ce{CH3COO-(aq)}\) | \(-486\) |
| \(\ce{Na+(aq)}\) | \(-240\) |
| \(\ce{H2O(l)}\) | \(-286\) |
a) Écrivez l’équation de dissolution du sel trihydraté \(\ce{CH3COONa * 3H2O(s)}\) dans l’eau.
b) Calculez \(\Delta H^\circ_\text{diss}\) de cette réaction.
c) La dissolution est-elle exothermique ou endothermique ? Comment cela explique-t-il le fonctionnement de la chaufferette ?
d) Pour régénérer la chaufferette, on la plonge dans de l’eau bouillante. Expliquez qualitativement, à partir de notre résultat, pourquoi cette opération permet de redissoudre le sel.62
8.0.10 Défi C — Calorimétrie imparfaite
Un étudiant brûle \(0{,}500\ \text{g}\) d’acide benzoïque \(\ce{C6H5COOH}\) (\(M = 122{,}1\ \text{g/mol}\), \(\Delta_r H^\circ_c = -3227\ \text{kJ/mol}\)) dans une bombe calorimétrique contenant \(800\ \text{g}\) d’eau. Il mesure une élévation de température de \(3{,}14\ ^\circ\text{C}\). La constante calorimétrique de la bombe est \(C_\text{cal} = 1{,}23\ \text{kJ} \cdot \text{K}^{-1}\).
a) Calculez la chaleur totale absorbée par le système eau + bombe.
b) Calculez la chaleur théorique que devrait dégager la combustion de \(0{,}500\ \text{g}\) d’acide benzoïque.
c) L’étudiant constate un écart entre les deux valeurs. Nommez deux sources d’erreur expérimentales plausibles — sans invoquer une erreur de calcul.
d) La dissolution du chlorure d’ammonium \(\ce{NH4Cl}\) est endothermique (\(\Delta_r H^\circ_\text{diss} = +15\ \text{kJ/mol}\)) — pourtant, le sel se dissout spontanément à température ambiante. \(\Delta_r H^\circ\) seul ne suffit donc pas à prédire la spontanéité. À notre avis, quel facteur manquant pourrait l’expliquer ? Formulez une hypothèse en une ou deux phrases.63
Mots-clés
Enthalpie \(H\) : grandeur thermodynamique synthétisant l’énergie interne \(U\) et le travail de pression-volume \(P \cdot V\) ; seule sa variation \(\Delta H\) est accessible expérimentalement.
Réaction exothermique : réaction pour laquelle \(\Delta_r H^\circ < 0\) — le système chimique cède de la chaleur à l’environnement, qui se réchauffe.
Réaction endothermique : réaction pour laquelle \(\Delta_r H^\circ > 0\) — le système chimique absorbe de la chaleur de l’environnement, qui se refroidit.
Énergie de liaison \(D_{A-B}\) : enthalpie nécessaire pour rompre de façon homolytique une mole de liaisons \(A-B\) en phase gazeuse ; toujours positive.
Énergie de cohésion : somme de toutes les énergies de liaison d’une molécule polyatomique ; mesure de sa stabilité globale.
Enthalpie de formation \(\Delta_f H^\circ\) : variation d’enthalpie lors de la formation d’une mole d’un corps pur composé à partir de ses corps purs simples dans les conditions standards (\(298\ \text{K}\), \(1\ \text{bar}\)) ; nulle pour les corps purs simples les plus stables.
Loi de Hess : l’enthalpie de réaction est indépendante du chemin suivi — elle ne dépend que des états initial et final du système.
Enthalpie de dissolution \(\Delta H^\circ_\text{diss}\) : variation d’enthalpie globale lors de la dissolution d’une mole de soluté dans un solvant ; somme des contributions de dissociation (endothermique) et de solvatation (exothermique).
Capacité thermique massique \(C_p\) : énergie nécessaire pour élever la température de \(1\ \text{g}\) de substance de \(1\ \text{K}\) ; pour l’eau liquide, \(C_p = 4{,}18\ \text{J} \cdot \text{g}^{-1} \cdot \text{K}^{-1}\).
Calorimétrie : technique expérimentale de mesure des chaleurs de réaction fondée sur le bilan \(Q_\text{réaction} + Q_\text{système} = 0\) dans un système isolé.
Projet-Balmer Dernière mise à jour : 2026-10-06
Projet-Balmer
\(\Delta_r H^\circ = -2220\ \text{kJ/mol}\) (exothermique, signe négatif).↩︎
L’environnement se refroidit — la réaction endothermique absorbe de la chaleur de l’environnement.↩︎
\(\Delta H = +800\ \text{J}\) si la chaleur est absorbée par le système, ou \(-800\ \text{J}\) si elle est cédée. Le signe dépend du sens de l’échange — à préciser selon le contexte.↩︎
\(\Delta_r H^\circ = -286\ \text{kJ/mol}\) par mole d’eau formée.↩︎
- exothermique ; (b) endothermique ; (c) athermique.
Plus négatif en valeur absolue → moins négatif (valeur moins négative). La vaporisation de l’eau absorbe de l’énergie, donc le système libère moins de chaleur vers l’environnement. \(\Delta_r H^\circ(\ce{H2O,g}) = -802\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ > 0\) — réaction endothermique. Au niveau particulaire, les liaisons rompues dans les réactifs consomment plus d’énergie que les liaisons formées dans les produits n’en libèrent.↩︎
\(\Delta_r H^\circ = 2 \times 34 = +68\ \text{kJ/mol}\).↩︎
\(E_\text{cohésion}(\ce{CH4}) = 4 \times 412 = 1648\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = (436 + 242) - 2 \times 431 = 678 - 862 = -184\ \text{kJ/mol}\).↩︎
Bilan : \(+612 - 348 = +264\ \text{kJ/mol}\) (endothermique). Oui, cohérent — la double liaison est plus stable que la simple, donc sa rupture demande plus d’énergie que la formation d’une simple liaison n’en libère.↩︎
\(E_\text{endo} = 612 + 4 \times 412 + 3 \times 496 = 612 + 1648 + 1488 = 3748\ \text{kJ/mol}\) ; \(E_\text{exo} = 4 \times 743 + 4 \times 463 = 2972 + 1852 = 4824\ \text{kJ/mol}\) ; \(\Delta_r H^\circ \approx 3748 - 4824 = -1076\ \text{kJ/mol}\).↩︎
Les énergies de liaison sont des valeurs moyennes sur de nombreuses molécules différentes — elles ne reflètent pas l’environnement électronique exact de chaque liaison dans une molécule donnée.↩︎
\(E_\text{cohésion} = 6 \times 412 + 2 \times 348 + 743 = 2472 + 696 + 743 = 3911\ \text{kJ/mol}\).↩︎
\(3923 = 6 \times 412 + 2 \times 348 + D_{\ce{C=O}} = 3168 + D_{\ce{C=O}}\), donc \(D_{\ce{C=O}} = 3923 - 3168 = 755\ \text{kJ/mol}\).↩︎
Voir la solution manuscrite complète (figure) pour les structures de Lewis de \(\ce{P4}\), \(\ce{O2}\) et \(\ce{P4O6}\), les énergies de liaison \(\ce{P-P}\) et \(\ce{P-O}\) utilisées, et le calcul détaillé par le cycle \(E_\text{endo} + E_\text{exo}\).↩︎
Réactifs : \(1\ \ce{C=C} + 4\ \ce{C-H}\) (dans \(\ce{C2H4}\)) \(+ 2\ \ce{O-H}\) (dans \(\ce{H2O}\)). Produits : \(5\ \ce{C-H} + 1\ \ce{C-C} + 1\ \ce{C-O} + 1\ \ce{O-H}\) (dans \(\ce{C2H5OH}\)). \(E_\text{endo} = 612 + 4 \times 412 + 2 \times 463 = 3186\ \text{kJ/mol}\) ; \(E_\text{exo} = 5 \times 412 + 348 + 360 + 463 = 3231\ \text{kJ/mol}\) ; \(\Delta_r H^\circ = 3186 - 3231 = -45\ \text{kJ/mol}\).↩︎
- Non — plusieurs produits formés simultanément. (b) Oui — \(\ce{C(graphite)}\) et \(\ce{O2}\) sont des corps purs simples, un seul produit à raison d’une mole. (c) Non — les réactifs ne sont pas des corps purs simples. (d) Non — le diamant n’est pas la forme la plus stable du carbone. (e) Oui. (f) Non — 2 mol de produit formées. (g) Non — coefficient incorrect (l’équation n’est pas équilibrée pour former 1 mol de \(\ce{CO2}\)). (h) Oui.
\(\Delta_r H^\circ = +46\ \text{kJ/mol}\) — on inverse la réaction, donc on change le signe.↩︎
Le diamant n’est pas la forme la plus stable du carbone dans les conditions standards — le graphite l’est. Par convention, seul le corps pur simple le plus stable a \(\Delta_f H^\circ = 0\).↩︎
\(\Delta_r H^\circ = [(-394) + 2 \times (-286)] - [(-75) + 2 \times 0] = -966 - (-75) = -891\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = [2 \times (-394) + 3 \times (-286)] - [(-278) + 3 \times 0] = (-788 - 858) - (-278) = -1368\ \text{kJ/mol}\).↩︎
\(\Delta_f H^\circ(\ce{CO}) = -394 - (-283) = -111\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = -120 + 45 = -75\ \text{kJ/mol}\).↩︎
Réaction inverse : \(+92\ \text{kJ/mol}\) ; réaction divisée par 2 : \(-46\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = \Delta_f H^\circ(\ce{C2H6,g}) - [2 \times 0 + 3 \times 0] = -84\ \text{kJ/mol}\) — cette réaction est la définition même de l’enthalpie de formation de l’éthane.↩︎
\(\Delta_r H^\circ = \Delta_f H^\circ(\ce{C3H8,g}) - 3 \times \Delta_f H^\circ(\ce{C,diamant}) - 4 \times 0 = -104 - 3 \times 1{,}88 = -109{,}6\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = (-278) - 52 - (-242) = -88\ \text{kJ/mol}\).↩︎
En utilisant \(\Delta_f H^\circ(\ce{H2O,l}) = -286\ \text{kJ/mol}\) : \(-725 = [(-394) + 2 \times (-286)] - \Delta_f H^\circ(\ce{CH3OH,l})\), donc \(\Delta_f H^\circ(\ce{CH3OH,l}) = -966 + 725 = -241\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = \Delta_r H^\circ_c(\text{n-butane}) - \Delta_r H^\circ_c(\text{i-butane}) = -2878 - (-2871) = -7\ \text{kJ/mol}\).↩︎
\(\Delta_f H^\circ(\ce{C2H6,g}) = [2 \times (-394) + 3 \times (-286)] - (-1557) = -1646 + 1557 = -89\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ = -84{,}4 - (-38{,}5) = -45{,}9\ \text{kJ/mol}\) (soit \(\approx -46\ \text{kJ/mol}\)).↩︎
À vérifier (LUM) : le calcul manuscrit du PDF source donne \(-89\ \text{kJ/mol}\) pour cette même réaction, alors que ce chiffre affiche \(-82\ \text{kJ/mol}\). Écart non résolu — à reprendre sur la page originale avant diffusion aux élèves.↩︎
\(\Delta H^\circ_\text{diss} = (-240) + (-167) - (-411) = +4\ \text{kJ/mol}\) (légèrement endothermique).↩︎
L’entropie — le degré de désordre augmente fortement quand les ions se dispersent en solution, ce qui favorise la dissolution même si elle est endothermique.↩︎
Le cation \(\ce{Ca^{2+}}\) porte une double charge, ce qui crée des interactions ion–dipôle bien plus fortes avec les molécules d’eau que le cation \(\ce{Na+}\) — l’enthalpie de solvatation est donc beaucoup plus négative.↩︎
\(Q_\text{eau} = 200 \times 4{,}18 \times 4{,}0 = +3344\ \text{J} = +3{,}34\ \text{kJ}\) ; \(Q_\text{réaction} = -3{,}34\ \text{kJ}\).↩︎
\(n(\ce{NH4Cl}) = 5{,}35/53{,}5 = 0{,}100\ \text{mol}\) ; \(Q_\text{eau} = 100 \times 4{,}18 \times (-2{,}1) = -878\ \text{J}\) ; \(Q_\text{réaction} = +878\ \text{J}\) ; \(\Delta H^\circ_\text{diss} = +878/0{,}100 = +8{,}78\ \text{kJ/mol}\).↩︎
\(Q_\text{sys} = (500 \times 4{,}18 \times 2{,}53)/1000 + 1{,}10 \times 2{,}53 = 5{,}29 + 2{,}78 = 8{,}07\ \text{kJ}\) ; \(n = 0{,}200/342 = 5{,}85 \times 10^{-4}\ \text{mol}\) ; \(\Delta_r H^\circ_c = -8{,}07/(5{,}85 \times 10^{-4}) \approx -13\ 800\ \text{kJ/mol}\).↩︎
La bombe est à volume constant — aucun travail de pression-volume n’est échangé. Or \(\Delta H = \Delta U + P \cdot \Delta V\) ; à volume constant, \(\Delta V = 0\), donc la mesure donne directement \(\Delta U\).↩︎
\(n(\ce{P}) = 0{,}020\ \text{mol}\) ; \(Q_\text{réaction} = -1607 \times 0{,}020 = -32{,}14\ \text{kJ}\) ; \(\Delta T = 32{,}14 \times 1000/(230 \times 4{,}18) \approx +33{,}4\ ^\circ\text{C}\) (température finale \(\approx 58{,}4\ ^\circ\text{C}\)).↩︎
\(n(\ce{C6H5COOH}) = 1{,}236/122{,}1 = 0{,}01012\ \text{mol}\) ; \(|Q_\text{réaction}| = 3227 \times 0{,}01012 \approx 32{,}66\ \text{kJ}\) ; \(m_\text{eau} = 32\ 660/(4{,}18 \times 2{,}345) \approx 3332\ \text{g}\), soit \(\approx 3{,}33\ \text{L}\).↩︎
À vérifier (LUM) : le manuscrit original du PDF source semble utiliser \(M = 160\ \text{g/mol}\) pour l’acide benzoïque (menant à \(\approx 2{,}59\ \text{L}\)), alors que la masse molaire réelle de \(\ce{C6H5COOH}\) est \(122{,}1\ \text{g/mol}\) — valeur recalculée ici. À confirmer en relisant la page originale.↩︎
Bilan : \(200 \times 4{,}185 \times (24{,}3-50) + \bigl[700 \times 4{,}185 + C_\text{cal}\bigr] \times (24{,}3-19{,}2) = 0\), d’où \(C_\text{cal} \approx 1{,}29\ \text{kJ/K}\).↩︎
\(\Delta H^\circ_\text{diss}(\ce{CaCl2}) \approx -77{,}8\ \text{kJ/mol}\).↩︎
\(\Delta H^\circ_\text{diss}(\text{urée}) \approx +15{,}3\ \text{kJ/mol}\).↩︎
\(\Delta T \approx +7{,}8\ ^\circ\text{C}\).↩︎
\(\Delta T \approx +7{,}4\ ^\circ\text{C}\), soit une température finale \(\approx 27{,}4\ ^\circ\text{C}\).↩︎
\(\Delta H^\circ_\text{diss} \approx +42{,}6\ \text{kJ/mol}\).↩︎
\(\Delta T \approx -1{,}68\ ^\circ\text{C}\).↩︎
\(n = 1{,}00/46{,}1 = 0{,}02169\ \text{mol}\) ; \(Q = 0{,}02169 \times 1368 = 29{,}7\ \text{kJ}\).↩︎
\(E_\text{cohésion}(\ce{CO2}) = 2 \times 743 = 1486\ \text{kJ/mol}\) ; \(E_\text{cohésion}(\ce{H2O}) = 2 \times 463 = 926\ \text{kJ/mol}\). Le \(\ce{CO2}\) est plus stable en termes d’énergie de cohésion.↩︎
\(\Delta_r H^\circ = [2 \times (-394) + 2 \times (-286)] - [(+52) + 3 \times 0] = -1360 - 52 = -1412\ \text{kJ/mol}\).↩︎
\(Q_\text{eau} = 300 \times 4{,}18 \times 2{,}5 = 3135\ \text{J}\) ; \(Q_\text{métal} = -3135\ \text{J}\) ; \(C_p(\text{métal}) = 3135/(50{,}0 \times 55{,}5) = 1{,}13\ \text{J·g}^{-1}\text{·K}^{-1}\).↩︎
\(\Delta_f H^\circ(\ce{CH3OH,l}) = \Delta_r H^\circ + \Delta_f H^\circ(\ce{CO}) + 2 \times \Delta_f H^\circ(\ce{H2}) = -128 + (-111) + 0 = -239\ \text{kJ/mol}\).↩︎
Le \(\ce{CaCl2}\) libère un cation \(\ce{Ca^{2+}}\) de charge double — sa dissociation nécessite plus d’énergie mais sa solvatation est beaucoup plus exothermique que celle de \(\ce{Na+}\), ce qui rend le bilan global bien plus exothermique pour le \(\ce{CaCl2}\).↩︎
\(n(\ce{SO3}) = 80{,}0/80{,}1 = 0{,}999\ \text{mol}\) ; la réaction produit 2 mol de \(\ce{SO3}\) pour \(-196\ \text{kJ}\), soit \(-98\ \text{kJ/mol}\) de \(\ce{SO3}\) ; \(Q = 0{,}999 \times 98 \approx 97{,}9\ \text{kJ}\) dégagés.↩︎
Réaction cible = (a) + inverse de (b) : \(\Delta_r H^\circ = +84 + 52 = +136\ \text{kJ/mol}\).↩︎
\(Q_\text{réaction} = -0{,}100 \times 250 = -25\ \text{kJ}\) ; \(\Delta T = 25/(500 \times 4{,}18/1000 + 2{,}0) = 25/4{,}09 = 6{,}1\ \text{K}\).↩︎
Réaction cible : \(\ce{2 C(graphite) + H2(g) -> C2H2(g)}\). Combinaison : \(2 \times (-394) + (-286) - (-1300) = -788 - 286 + 1300 = +226\ \text{kJ/mol}\).↩︎
\(\Delta_r H^\circ(\text{n} \to \text{i}) = -2878 - (-2871) = -7\ \text{kJ/mol}\). L’isobutane est légèrement plus stable que le n-butane.↩︎
\(\Delta H^\circ_\text{diss}(\ce{CH3COONa * 3H2O}) = [(-486) + (-240) + 3 \times (-286)] - (-1604) = -1584 - (-1604) = +20\ \text{kJ/mol}\) (endothermique). La cristallisation — processus inverse — est donc exothermique : elle libère de la chaleur et réchauffe la pochette. Plonger la chaufferette dans l’eau chaude fournit l’énergie nécessaire pour redissoudre le sel (processus endothermique) et régénérer la solution saturée.↩︎
Valeur théorique : \(Q = 3227 \times (0{,}500/122{,}1) = 13{,}21\ \text{kJ}\). Valeur mesurée : \(Q = (800 \times 4{,}18 \times 3{,}14)/1000 + 1{,}23 \times 3{,}14 = 10{,}50 + 3{,}86 = 14{,}36\ \text{kJ}\). Sources d’erreur plausibles : pertes thermiques vers l’extérieur du calorimètre, combustion incomplète du solide. Piste pour (d) : l’entropie — le désordre augmente fortement quand les ions se dispersent en solution, ce qui peut favoriser la dissolution même si elle est endothermique.↩︎